

目次

体の中で細菌と戦う「抗体」は、B細胞(Bリンパ球)という免疫細胞がつくります。ところが、B細胞そのものがほとんどつくれず、抗体(ガンマグロブリン)が極端に少なくなってしまう病気があります。TCF3(ティーシーエフスリー)遺伝子の変異によって起こる無ガンマグロブリン血症(むガンマグロブリンけっしょう)も、そのひとつです。TCF3は「E2A(イーツーエー)」とも呼ばれ、B細胞が育つスイッチを入れる大切な設計図です。この記事では、TCF3の変異でなぜ抗体がつくれなくなるのか、よく似たXLA(X連鎖無ガンマグロブリン血症)とどう違うのか、そして診断や治療について、臨床遺伝専門医の監修のもと解説します。
Q. TCF3変異による無ガンマグロブリン血症とは、まず結論だけ知りたいです
A. TCF3(E2A)遺伝子の変異によって、抗体をつくるB細胞が骨髄でうまく育たず、血液中のB細胞と抗体(IgG・IgA・IgM)が極端に少なくなる、生まれつきの免疫の病気(原発性免疫不全症)です。もっとも確立しているのは、p.E555Kという特定の1か所の変化によるタイプで、乳児期から重い細菌感染をくり返します。よく似た病気にXLA(X連鎖無ガンマグロブリン血症)がありますが、TCF3型は男の子だけでなく女の子にも起こりうる点、そして残ったわずかなB細胞が特徴的な性質を示す点が異なります。治療の中心は、足りない抗体を定期的に補う免疫グロブリン補充療法です。
- ▶原因:TCF3(E2A)遺伝子の変異。もっとも確立しているのはp.E555Kという変化です
- ▶しくみ:B細胞が骨髄のごく早い段階で育つのを止めてしまいます
- ▶症状:乳児期からの反復性・重症の細菌感染、抗体(IgG・IgA・IgM)の著しい低下
- ▶XLAとの違い:男女とも発症しうる/残るB細胞が「BCRなし・CD19高発現」という特徴を示します
- ▶治療:免疫グロブリン補充療法(IVIG/SCIG)と、感染症の早期治療が柱です
1. TCF3変異による無ガンマグロブリン血症とは
無ガンマグロブリン血症とは、血液中の抗体(免疫グロブリン、ガンマグロブリン)が極端に少なくなり、細菌などの感染から体を守れなくなる状態をまとめて指す言葉です。抗体はB細胞という免疫細胞がつくるため、B細胞そのものが育たない病気では、抗体も当然つくれなくなります。こうした「B細胞が非常に少ない無ガンマグロブリン血症」の代表がXLA(X連鎖無ガンマグロブリン血症)で、これはBTK遺伝子の異常が原因です。実際、こうした典型的な患者さんの約85%はBTKの異常によるものとされています[1]。
残りの患者さんの一部で見つかる原因のひとつが、TCF3(transcription factor 3、転写因子3)遺伝子の変異です。TCF3は歴史的に「E2A」とも呼ばれてきました。2013年、それまで原因のわからなかった4人の患者さんが、まったく同じ1か所の新しい変化(p.E555K)を持っていることが報告され、TCF3が無ガンマグロブリン血症の原因遺伝子であることが確立しました[2]。この4人は、その2年前の2011年に、血液中のわずかなB細胞が「B細胞受容体(BCR)を持たないのにCD19という目印を強く出す」という珍しい特徴を持つ集団として、すでに詳しく報告されていた患者さんたちでした[3]。
💡 用語解説:抗体・ガンマグロブリン・免疫グロブリン
この3つはほぼ同じものを指します。細菌やウイルスにくっついて体を守るタンパク質で、正式には「免疫グロブリン(Ig)」といい、IgG・IgA・IgMなどの種類があります。血液を調べる検査では「ガンマグロブリン」という分画に含まれるため、これが極端に少ない状態を「無(む)ガンマグロブリン血症」「低(てい)ガンマグロブリン血症」と呼びます。
大切なのは、TCF3の変異による免疫の病気は、ひとつの決まった形をしているわけではない、という点です。TCF3のどこがどう変わるかによって、非常に重いタイプから、症状がほとんど出ないタイプまで、幅のある「スペクトラム(連続した広がり)」を示します。この記事では、もっとも確立しているp.E555Kのタイプを中心に、他のタイプとの違いも含めて整理していきます。なお、TCF3に関連する免疫の病気は世界的にも報告数が非常に少ない希少疾患です。2024年のあるレビューがまとめた時点でも、文献上で確認できるのはおよそ30人という規模でした[4]。ここで示す数字は「これまでに報告された症例の集計」であって、人口あたりの正確な頻度(有病率)ではない点にご注意ください。
2. TCF3(E2A)遺伝子とB細胞が育つしくみ
TCF3がつくるタンパク質は、転写因子と呼ばれる種類のものです。転写因子とは、たくさんの遺伝子の「オン・オフ」を切り替える指揮者のようなタンパク質です。TCF3は、B細胞やT細胞といったリンパ球が育つのに欠かせない指揮者で、とくにB細胞づくりの最初のスイッチを入れる役割を担っています。
TCF3遺伝子は、選択的スプライシングというしくみによって、よく似た2種類のタンパク質「E12(イーじゅうに)」と「E47(イーよんじゅうなな)」をつくり分けます。両者の大部分は共通していますが、DNAを認識する「bHLH(ビーエイチエルエイチ)ドメイン」という部分だけが異なる部品からできています。とくにE47は、免疫グロブリンの遺伝子を働かせる合図となるDNA配列(E-box、イーボックス)に結合し、B細胞づくりのプログラムを進めます[4]。マウスを使った古典的な研究でも、E2A(TCF3)がなくなるとB細胞の発生と免疫グロブリン遺伝子の組み換えが強く障害されることが示されており、E2AがB細胞形成に必須であることは早くから知られていました[5]。
💡 用語解説:E12とE47、そして「E-box」
TCF3という1つの遺伝子から、部品の組み合わせを変えることでE12とE47という2つのタンパク質がつくられます。どちらもDNAの特定の合図配列(E-box)にくっついてスイッチを入れますが、B細胞づくりではE47の働きが特に重要です。後で出てくるp.E555Kという変化は、このE47の側だけをピンポイントで狂わせる、という点が特徴になります。
B細胞は、骨髄の中で「造血幹細胞 → 共通リンパ球前駆細胞(CLP) → プロB細胞 → プレB細胞 → 未熟B細胞 → 成熟B細胞」という順番で、段階を追って育っていきます。TCF3(E47)は、このいちばん早い入口のあたりで働きます。実際、p.E555Kの患者さんの骨髄では、CLPからプロB細胞へ進むごく早い段階で、すでにB細胞系の細胞が大きく減っていることがわかっています[3]。これは、BTKの異常によるXLAで見られる「プロB細胞からプレB細胞へ進めない」という、もう少し後ろの段階の停止より、さらに手前で止まっていることを意味します。次の図で、両者の止まる位置の違いを見てみましょう。
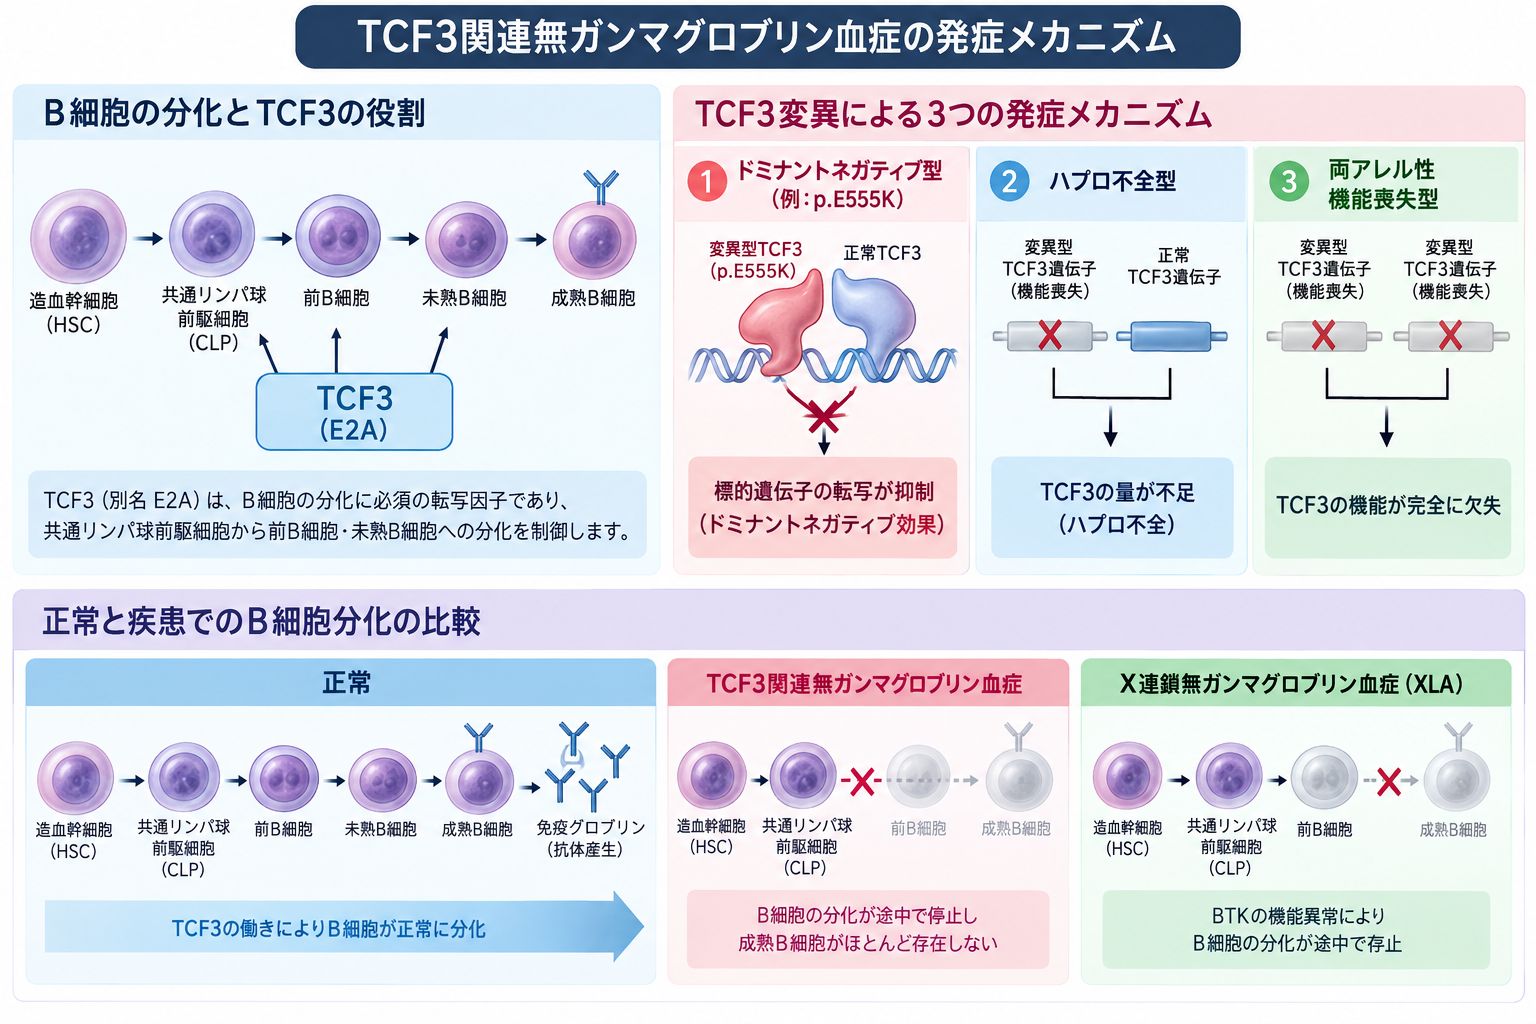
TCF3(E2A)はB細胞の初期分化に重要な転写因子です。TCF3変異では、p.E555Kによるドミナントネガティブ作用、ハプロ不全、両アレル性機能喪失など、変異の性質によってTCF3機能への影響が異なります。重症のTCF3関連無ガンマグロブリン血症ではB細胞分化が早期段階で障害され、末梢血の成熟B細胞と免疫グロブリンが著しく減少します。X連鎖無ガンマグロブリン血症(XLA)もB細胞分化障害を示しますが、原因はBTK遺伝子の機能異常であり、TCF3関連疾患とは分化障害の機序や停止する段階が異なります。
p.E555Kでも、ごく一部のB細胞はこの停止をすり抜けて血液中に出てきます。ところが、これらの細胞はB細胞受容体(BCR)を持たないのに、CD19という目印を異常に強く出すという、通常のXLAでは強調されない独特の性質を示します[3]。ここから、E47が単にB細胞を「つくる」だけでなく、正しい受容体をつくれなかった細胞を先へ進ませない「品質チェック(チェックポイント)」の役割も担っていると考えられています。
3. 変異のタイプで病気の重さが変わる
TCF3の変異は、大きく3つのタイプに分けて理解できます。同じ遺伝子の変化でも、その「性質」によって病気の重さや遺伝の仕方が変わります。2024年の報告では、文献上のTCF3欠損30人を、常染色体劣性(潜性)が8人、常染色体優性(顕性)が22人として整理しています[4]。
📊 TCF3変異の3つのタイプと特徴
※これは代表的な整理であり、個々の変異は一つずつ丁寧な評価が必要です。CVID=分類不能型免疫不全症、B-ALL=B細胞性急性リンパ性白血病。
💡 用語解説:ドミナントネガティブとハプロ不全
ドミナントネガティブ(優性阻害)とは、こわれた側のタンパク質が、正常な側の足を引っぱって働けなくしてしまう現象です。一方ハプロ不全とは、2つある遺伝子のうち片方が働かなくなり、正常な「量」が半分に減るだけの状態です。同じ「片方の変異」でも、前者は正常な側まで邪魔するぶん、はるかに重くなります。TCF3で重症になるp.E555Kは、この「ドミナントネガティブ」にあたります。
つまり、TCF3の変異を読み解くときは、「変異があるかどうか」だけでなく、それがドミナントネガティブなのか、ハプロ不全なのか、それとも完全な機能喪失なのかを見きわめることが決定的に重要になります。この見きわめが、患者さんの症状の重さや、ご家族への遺伝の意味を左右するからです。
🩺 院長コラム【同じ遺伝子でも「変異の性質」で対応が変わる】
「〇〇遺伝子に変異がありました」という結果だけで、臨床的な影響が一律に決まるわけではありません。同じ遺伝子でも、どこがどう変わったかによって、体への影響は大きく異なります。TCF3はその典型で、片方の変異でも、正常な側を邪魔するタイプ(p.E555K)は重く、単に量が半分になるタイプは比較的軽い、というように分かれます。
遺伝学的検査では、変異の「有無」だけでなく「性質」まで踏み込んで評価することが重要です。TCF3関連疾患は、その重要性を示す代表的な例のひとつです。
4. p.E555K ─ もっとも確立した「例外的な」変異
TCF3関連の無ガンマグロブリン血症で、もっとも強く確立している原因が、p.E555K(c.1663G>A)というミスセンス変異です。2013年に報告された4人は、互いに血縁のない他人同士でありながら、全員がまったく同じこの変化を持っていました[2]。しかも、両親や兄弟姉妹には変異がなく、それぞれ本人で新しく生じた変化(de novo変異、新生突然変異)でした。この「みんなが同じ場所で新しく変わる」という事実は、555番目のアミノ酸がこの病気にとって特別な急所(ホットスポット)であることを示しています。
💡 用語解説:ミスセンス変異とde novo変異
ミスセンス変異とは、DNAの1文字が変わることで、タンパク質を組み立てるアミノ酸が別のものに置き換わる変化です。p.E555Kは、555番目のアミノ酸が「グルタミン酸(E)」から「リジン(K)」に置き換わったことを表します。de novo変異(新生突然変異)とは、両親のどちらも持っていないのに、子どもで新しく生じた変化のことです。
p.E555Kの巧妙で厄介なところは、タンパク質そのものは壊さない点にあります。変異したE47は、正常に細胞の核へ移動でき、正常なE47と手をつなぐ(二量体をつくる)こともできます。ところが、いざDNAのE-boxに結合しようとすると、その力が野生型の5%未満にまで落ちてしまいます[2]。正常な側と変異した側が1対1で存在するヘテロ接合の状態を再現した実験では、DNA結合が約13%、E-boxを介した遺伝子の働き(レポーター活性)が約10%まで低下しました[2]。手はつなげるのに仕事はできない相手が、正常な側を道連れにしてしまう——だからこそ「片方だけの変異」なのに、単純なハプロ不全よりはるかに重くなるのです。
2024年には、日本人を含むアジア初のp.E555K患者さんの詳しい報告とあわせて、555番目のアミノ酸をあらゆる別のアミノ酸に置き換える網羅的な解析が行われました[8]。その結果、ヘテロ接合の条件で突出して強いドミナントネガティブ作用を示したのは、グルタミン酸からリジンへの置換(まさにp.E555K)だけでした。立体構造の解析では、正常な555番目のグルタミン酸がE-box中の塩基と結んでいた水素結合が、リジンでは失われ、マイナスの電荷からプラスの電荷へ反転することで、この強烈な作用が生じることが示されています[8]。同じ555番でも、置き換わるアミノ酸の種類によって影響がまったく違う——この事実は、「重要な領域の変異だから病気だ」という単純な決めつけの危うさを、はっきりと示しています。
⚠️ 腫瘍で見つかるTCF3変異とは区別が必要です
TCF3は、生まれつきの免疫の病気の原因であると同時に、白血病やリンパ腫といった血液のがんで「後天的に」変化する遺伝子でもあります。たとえばバーキットリンパ腫では、同じ555番にE555Qという別の後天的変化が報告されています[2]。腫瘍組織でTCF3変異が見つかっても、それだけでは「TCF3による原発性免疫不全」とは診断できません。生まれつきの変化(生殖細胞系列)かどうかは、がん細胞ではない組織で確かめる必要があります。2013年の最初の報告で、血液だけでなく頬の粘膜のDNAでも変異を確認したのは、まさにこの区別を実証するためでした[2]。
なお、ミスセンス変異のなかでも、p.Lys584Gluやp.Ser514Leuといった別の変化を持つCVID様の小児例も報告されていますが、これらはp.E555Kほど因果関係が確立しておらず、報告時点ではVUS(意義不明変異)と分類されています[10]。ナンセンス変異やフレームシフト変異、スプライス部位の変異などについては、それがE12・E47のどちらを、どの程度損なうかによって意味が変わるため、変異ごとに個別の評価が欠かせません。
5. 症状と免疫学的な所見
p.E555Kタイプの中心的な症状は、母親からもらった抗体(移行IgG)が減り始める乳児期以降の反復性・重症の細菌感染です。肺炎、中耳炎、副鼻腔炎、菌血症などをくり返します。血液検査では、IgG・IgA・IgMのすべてが著しく低下し(汎(はん)低ガンマグロブリン血症)、血液中のB細胞(CD19陽性・CD20陽性細胞)が極端に減るか、検出できなくなります。最初に報告された4人は男女2人ずつで、全員に非常に少ないB細胞を認め、残ったB細胞は表面にBCRがないのにCD19を強く出す、という特徴を示しました[2]。
2024年に報告された日本人を含むアジアの男性例では、生後6か月のときに細菌性肺炎で発症し、IgG 0.09 g/L、IgA 0.01 g/L、IgM 0.01 g/Lという著しい低値でした[8]。8歳ごろの検査ではCD20陽性細胞が3.9%残っていましたが、25歳時点の詳しい解析ではCD19陽性・CD20陽性のB細胞はいずれも検出できなくなっており、一方でT細胞とNK細胞はほぼ正常でした[8]。この方には低身長や軽度の顔つきの特徴もありましたが、それがp.E555Kそのものによるのか、別の要因によるのかは、まだ確定していません。
T細胞については、TCF3自体はリンパ球全体の発生に幅広く関わるものの、p.E555Kの患者さんの症状は主にB細胞の側に集中します。2013年の解析では、検討できた患者さんのT細胞の性質やレパートリーはBTK欠損の患者さんとおおむね似ており、当時10〜40歳だった患者さんに、T細胞の免疫不全に典型的な感染症やリンパ腫は認められていませんでした[2]。ただし症例数が少なく、生涯にわたるリスクが否定されたわけではありません。
一方、ハプロ不全のタイプでは、こうした画一的な重症像にはなりません。低ガンマグロブリン血症、B細胞の減少、クラススイッチ記憶B細胞や形質芽細胞(プラズマブラスト)の減少などが見られますが、臨床像はCVID(分類不能型免疫不全症)に似たものから無症状まで幅があり、浸透率が不完全である点が重要です[6]。実際、同じハプロ不全変異を持っていても、症状が出る人と出ない人がいることが報告されています[6]。両アレル性(劣性)の完全欠損では、B細胞欠損・重度の低/無ガンマグロブリン血症に加え、顔つきの特徴やB-ALL(B細胞性急性リンパ性白血病)を含む広い症状が報告されていますが、患者数が非常に少ないため、「劣性なら必ずB-ALLになる」という意味ではなく、悪性腫瘍リスクの本当の大きさは未確定です[7]。
💡 用語解説:浸透率(しんとうりつ)
浸透率とは、ある変異を持つ人のうち、実際に症状が現れる人の割合のことです。浸透率が「不完全」とは、同じ変異を持っていても、発症する人としない人がいる状態を指します。TCF3のハプロ不全タイプは、この浸透率が不完全であることが知られており、家系内で症状の有無に差が出ることがあります。
6. XLA(X連鎖無ガンマグロブリン血症)との違い
診断のうえで特に大切なのは、「男の子+B細胞ほぼゼロ=XLA」と即断しないことです。XLAはX染色体上のBTK遺伝子の異常によるため、原則として男の子に起こる病気です。ところがTCF3のp.E555Kは常染色体上にあり、しかもde novoで生じるため、男の子にも女の子にも起こりえます。実際、最初の4人は男女2人ずつでした[2]。2024年には、XLAそっくりの症状(Bリンパ球の欠如・無ガンマグロブリン血症)に重い好中球減少を伴って発症した男児が、TCF3関連疾患として報告されています[9]。両者の主な違いを表にまとめます。
📊 TCF3(p.E555K)とXLAの比較
| 特徴 | TCF3 p.E555K | XLA(BTK欠損) |
|---|---|---|
| 遺伝形式 | 常染色体優性(顕性)。報告例ではde novoが目立つ | X連鎖劣性(潜性) |
| 性別 | 男女とも発症 | 圧倒的に男性(女性発症はごくまれ) |
| 抗体(IgG/A/M) | 著しく低下〜ほぼ消失 | 著しく低下(典型的にIgG 2 g/L未満) |
| 末梢B細胞 | 著減〜検出不能 | 通常CD19陽性が1%未満 |
| 残るB細胞 | BCRなし・CD19高発現が特徴的 | この組み合わせは典型的でない |
| 骨髄での停止位置 | CLP→プロB付近(より手前) | 主にプロB→プレB(プレBCR前後) |
| 診断確定 | TCF3の病的変異+整合する所見 | BTKの病的変異 |
※XLA側の基準値・遺伝学は、2024年に更新された専門的な診療情報(GeneReviews)に基づきます[1]。
XLAでは、早期の感染・汎低ガンマグロブリン血症・末梢CD19陽性細胞2%未満という古典的な集団のうち、約85%がBTKの異常とされてきました[2]。裏を返せば、残りにはBTK以外の原因が含まれます。専門的な診療情報でも、BTKが陰性のXLA様の患者さん、とくに女性では、BLNK・CD79A・CD79B・IGHM・IGLL1・PIK3CD/PIK3R1・SLC39A7・SPI1・TCF3などを鑑別として検討すべきとされ、TCF3は常染色体優性・劣性の両方の鑑別遺伝子として挙げられています[1]。日常的なIg値や単純なCD19カウントだけでは、XLAと非BTK型の無ガンマグロブリン血症を完全には区別できないため、遺伝学的な検査が重要になります。
7. 診断の進め方と遺伝学的検査
TCF3欠損には、「何項目中何項目そろえば診断」という専用の国際基準はまだありません。そのため実際には、「抗体産生不全の検査所見」+「B細胞の発生障害」+「それを説明できるTCF3の病的(またはその可能性が高い)変異」の組み合わせで診断します。VUS(意義不明変異)だけでは確定診断としないという、遺伝子検査の一般原則がここでも大切になります[1]。
最初に疑うきっかけは、乳幼児からの反復性・重症の細菌感染と、IgG・IgA・IgMの著しい低下、そしてB細胞の著減です。XLAでは、参考値としてIgGは典型的に2 g/L未満、CD19陽性細胞は1%未満とされていますが、これらはTCF3の正式なカットオフではなく、重症の無ガンマグロブリン血症に気づくための目安です[1]。実臨床では、次のような検査をほぼ並行して進めるのが合理的です。
基礎検査とフローサイトメトリー
血算(CBC)と白血球分画、IgG/IgA/IgM、そして治療開始前であれば、すでに接種したワクチンに対する抗体価などを調べます。血算は、2024年のTCF3男児で重い好中球減少が報告されたこともあり有用です[9]。フローサイトメトリーでは、CD3/CD4/CD8、CD19/CD20、CD16/CD56を最低限調べます。B細胞が検出できる場合は、表面のIgM/IgDやBCR、CD19の蛍光強度まで詳しく見ると、p.E555Kに特徴的な「BCRなし・CD19高発現」の集団を拾える可能性があります[3]。ハプロ不全を疑う場合は、クラススイッチ記憶B細胞や形質芽細胞の定量が、単純なCD19%より多くの情報をもたらすことがあります[6]。
遺伝子検査の考え方
B細胞がほとんどない重症の無ガンマグロブリン血症では、現代では最初から複数遺伝子を同時に調べるパネル検査を用いる価値が高いと考えられます。典型的な男性のXLAが強く疑われる場合はBTK単独の解析も合理的ですが、女性、BTK陰性の男性、非典型的な骨髄の停止パターン、BCRなし・CD19高発現の残存細胞がある患者さんでは、TCF3を早い段階で含めるべきです[1]。パネルには、BTK・TCF3・IGHM・IGLL1・CD79A・CD79B・BLNK・PIK3CD・PIK3R1・SLC39A7・SPI1などを含めるのが合理的で、TCF3については点変異だけでなく、可能であればエクソン単位の欠失・重複も検出できる設計が望まれます。
p.E555Kが見つかった場合は、両親を検査してde novoかどうかを確認することが有用です。また、血液のがんを伴うなど、生まれつきの変化か後天的な変化かの区別が難しい特殊な状況では、がん細胞ではない組織(頬の粘膜など)で生まれつきの変化であることを確かめることが重要になります。2013年の最初の報告で頬の粘膜DNAを調べたのは、この区別の好例です[2]。VUSの評価では、症状との一致・集団での頻度・家系内での分離・保存性・E12/E47のどちらの領域かなどを総合しますが、同じ555番でも置換されるアミノ酸で影響がまったく違ったように、「重要領域だから病的」という単純な推定は危険です[8]。
8. 治療・経過・予後
TCF3の無ガンマグロブリン血症に特化したランダム化比較試験や、標準化された治療基準はまだありません。そのため、治療の原則は、XLAをはじめとする重症の抗体欠損症から合理的に外挿されます。臨床の中心となるのは、免疫グロブリン補充療法(IVIGまたはSCIG)と、感染症の迅速な抗菌薬治療です。
💡 用語解説:IVIGとSCIG
どちらも、健康な多くの献血者からつくられた免疫グロブリン(抗体)を、足りない患者さんに補う治療です。IVIG(アイブイアイジー)は点滴(静脈内)で2〜4週ごとに、SCIG(エスシーアイジー)は皮下注射で週1回程度など、こまめに投与します。抗体そのものをつくれない病気では、これを生涯にわたって続けることで、細菌感染を予防します。
TCF3での良い実例が、先ほどのアジアの患者さんです。生後6か月からIVIGを開始し、最初の8年間は重大な感染を認めませんでした[8]。その後、数年ごとにインフルエンザ菌(H. influenzae)による肺炎を経験しましたが、22歳でSCIGへ変更し、IgGのトラフ値(次の投与直前の最低値)を約10 g/Lに保ったところ、感染の頻度と重症度が低下しました[8]。これは「トラフ値10 g/Lをすべての患者さんに義務づける」根拠ではなく、感染の状況に応じて投与量を最適化する、という考え方を支持する症例レベルのデータです。
感染症対策としては、細菌感染を遅れずに治療し、反復する患者さんでは抗菌薬の予防投与を個別に検討します。十分な補充を行っても副鼻腔や肺の感染が起こりうるため、慢性の副鼻腔疾患・気管支拡張症・肺機能を追跡します[1]。ワクチンについては、重症の抗体欠損では液性抗体の反応が乏しいと予想される一方、T細胞免疫は保たれている可能性があるため、生ワクチン(とくに経口生ポリオワクチン)を避けるのが安全側の原則です[1]。個々のワクチンの可否は免疫の専門医が判断します。
造血幹細胞移植(HSCT)については、p.E555Kの無ガンマグロブリン血症に対する標準治療とはいえません。現在の症例文献からは、免疫グロブリン補充よりHSCTのほうが長期の予後を改善する、という比較データはありません。類似するXLAでも、補充療法が有効で移植には相応のリスクがあることから、HSCTは標準治療ではないとされており、TCF3のドミナントネガティブ型にも同じ考え方を当てはめるのが現状では妥当です[1]。ただし、両アレル性の完全欠損に重い多臓器の異常を伴う場合や、B-ALLを合併した場合は事情が異なり、背景疾患としてのTCF3の状態を踏まえた個別の判断が必要になります。
⚠️ 分子標的治療・遺伝子治療の現状
p.E555Kを直接抑えたり補ったりする、承認済みの分子標的治療や遺伝子治療は現時点では存在しません。p.E555Kは単なるタンパク質の不足ではなく、変異したタンパク質が正常な側を能動的に邪魔するタイプのため、正常な遺伝子を「足すだけ」で十分かは自明ではありません[6]。一方、ハプロ不全のタイプでは、理論上は正常な側の働きを増やす戦略のほうが理にかなう可能性があります。いずれも現在は研究段階の仮説であり、確立した臨床治療ではありません。
予後については、p.E555K型でも適切な補充療法によって感染をコントロールできる患者さんが存在し、先のアジアの患者さんは成人まで生存し、SCIG最適化後に感染が減りました[8]。最初の4人も2013年時点で10〜40歳であり、明らかなT細胞の日和見感染やリンパ腫は報告されていませんでした[2]。ただし、症例数と追跡期間が小さすぎるため、TCF3欠損に固有の平均寿命や、気管支拡張症・悪性腫瘍の累積発症率は、いずれも現時点では明確なデータが示されていません。XLAでは早期診断と十分な補充療法で予後が大きく改善したことがわかっており、TCF3の重症抗体欠損でも早期診断と十分な補充が重要である、という外挿は合理的です[1]。
9. 遺伝形式と遺伝カウンセリング
TCF3関連疾患の遺伝形式は、変異のタイプによって異なります。もっとも重いp.E555Kは常染色体優性ですが、報告例の多くは両親が持っていないde novo変異であるため、その多くは「ご家族に同じ病気の人がいない中で、突然生じた」ケースです。一方で、劣性(両アレル性)の完全欠損は、両親がそれぞれ変異を1つずつ持つ保因者で、お子さんに2つそろって発症する形をとります。ハプロ不全のタイプは常染色体優性ですが、浸透率が不完全なため、家系内で症状の有無に差が出ることがあります[6]。
この「変異のタイプによって、次のお子さんやご家族への意味がまったく変わる」という点は、遺伝カウンセリングでとても重要になります。たとえばde novoのp.E555Kであれば、同じ両親から次のお子さんに再び生じる確率は一般に低いと考えられます。一方、劣性の家系では、次のお子さんが発症する確率は原則として4分の1になります。同じ「TCF3の病気」でも、これほど意味が違うのです。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。診断名がつくまでに時間を要することは、多くの希少・遺伝性疾患に共通する経過です。遺伝カウンセリングでは、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点を整理します。正確な診断に基づいて選択できるよう、中立の立場で判断材料を整理する役割を担います。
💡 監修医の立場について
当院の院長・仲田洋美は、成人を診療する臨床遺伝専門医・総合内科専門医です。TCF3関連疾患のような小児期に発症する希少疾患について、直接その治療を担当する立場ではありませんが、臨床遺伝専門医として、遺伝子検査で見つかった変化の意味や、ご家族への遺伝の意味を整理する役割を担っています。
10. よくある誤解
誤解①「男の子でB細胞ゼロならXLA」
XLAは代表的な原因ですが、それだけではありません。TCF3のp.E555Kは男女どちらにも起こり、XLAそっくりに発症した男児の報告もあります。BTKが陰性なら、TCF3を含む他の遺伝子を検討する必要があります。
誤解②「片方の変異だから軽いはず」
ハプロ不全なら比較的軽いこともありますが、p.E555Kは正常な側まで邪魔するドミナントネガティブ型のため、片方の変異でも重症になります。「片方だけ=軽い」とは限りません。
誤解③「がん検査でTCF3変異=免疫不全」
TCF3は白血病などで後天的にも変化します。腫瘍で見つかった変異だけでは、生まれつきの免疫不全とは診断できません。がん以外の組織で生まれつきの変化かを確かめる必要があります。
誤解④「重要な領域の変異=必ず病的」
同じ555番でも、置き換わるアミノ酸によって影響はまったく違いました。「大事な場所だから病的」という単純な推定は危険で、変異ごとの丁寧な評価が欠かせません。
よくある質問(FAQ)
Q1. TCF3変異による無ガンマグロブリン血症とは、どんな病気ですか?
TCF3(E2A)遺伝子の変異によって、抗体をつくるB細胞が骨髄でうまく育たず、血液中のB細胞と抗体(IgG・IgA・IgM)が極端に少なくなる、生まれつきの免疫の病気(原発性免疫不全症)です。もっとも確立しているのはp.E555Kという変化によるタイプで、乳児期から重い細菌感染をくり返します。
Q2. XLA(X連鎖無ガンマグロブリン血症)とはどう違うのですか?
XLAはBTK遺伝子の異常で、原則として男の子に起こります。一方TCF3のp.E555Kは常染色体上の変異で、男女どちらにも起こりえます。また、残ったわずかなB細胞が「BCRなし・CD19高発現」という特徴を示す点や、骨髄でのB細胞の停止位置がXLAより手前である点も異なります。BTKが陰性の場合は、TCF3を含む他の遺伝子を調べることが重要です。
Q3. 女の子でも発症しますか?
はい。TCF3のp.E555Kは常染色体上にあり、多くは本人で新しく生じるde novo変異のため、男の子にも女の子にも起こります。最初に原因遺伝子が確立した4人も、男女2人ずつでした。「無ガンマグロブリン血症=男の子の病気」という思い込みが、診断を遅らせないよう注意が必要です。
Q4. どのように診断しますか?
反復性・重症の細菌感染、IgG・IgA・IgMの著しい低下、B細胞の著減といった所見をきっかけに、フローサイトメトリーで免疫細胞を調べ、複数遺伝子を同時に調べるパネル検査などでTCF3の病的変異を確認します。意義不明変異(VUS)だけでは確定診断にはならず、症状や免疫所見との整合性をあわせて総合的に判断します。
Q5. 治療法はありますか?
治療の中心は、足りない抗体を定期的に補う免疫グロブリン補充療法(点滴のIVIG、または皮下注射のSCIG)と、細菌感染の早期治療です。これを続けることで感染を予防します。TCF3を直接治す分子標的治療や遺伝子治療は、現時点では確立していません。造血幹細胞移植も、現状では標準治療とはされていません。治療の判断は必ず主治医とご相談ください。
Q6. 次の子どもにも遺伝しますか?
変異のタイプによって異なります。両親が持っていないde novoのp.E555Kであれば、同じ両親の次のお子さんに再び生じる確率は一般に低いと考えられます。一方、両親がそれぞれ保因者である劣性のタイプでは、次のお子さんが発症する確率は原則4分の1です。ご家族ごとに意味が変わるため、臨床遺伝専門医による遺伝カウンセリングで整理することをおすすめします。
🏥 免疫・抗体の異常や遺伝子検査のご相談
遺伝子の働きや原発性免疫不全症、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] X-Linked Agammaglobulinemia. GeneReviews®. NCBI Bookshelf. Updated 2024. [NBK1453 / PMID 20301626]
- [2] Boisson B, Wang YD, Bosompem A, et al. A recurrent dominant negative E47 mutation causes agammaglobulinemia and BCR− B cells. J Clin Invest. 2013;123(11):4781-4785. [PMID 24216514 / DOI 10.1172/JCI71927]
- [3] Dobbs AK, Bosompem A, Coustan-Smith E, Tyerman G, Saulsbury FT, Conley ME. Agammaglobulinemia associated with BCR− B cells and enhanced expression of CD19. Blood. 2011;118(7):1828-1837. [PMID 21693761 / DOI 10.1182/blood-2011-01-330472]
- [4] Utsumi T, Tsumura M, Yashiro M, et al. Exclusive Characteristics of the p.E555K Dominant-Negative Variant in Autosomal Dominant E47 Deficiency. J Clin Immunol. 2024;44(7):167. [PMID 39073655 / PMCID PMC11286708 / DOI 10.1007/s10875-024-01758-x]
- [5] Zhuang Y, Soriano P, Weintraub H. The helix-loop-helix gene E2A is required for B cell formation. Cell. 1994;79(5):875-884. [PMID 8001124 / DOI 10.1016/0092-8674(94)90076-0]
- [6] Boast B, Goel S, González-Granado LI, et al. TCF3 haploinsufficiency defined by immune, clinical, gene-dosage, and murine studies. J Allergy Clin Immunol. 2023;152(3):736-747. [PMID 37277074 / DOI 10.1016/j.jaci.2023.05.017]
- [7] Ben-Ali M, Yang J, Chan KW, et al. Homozygous transcription factor 3 gene (TCF3) mutation is associated with severe hypogammaglobulinemia and B-cell acute lymphoblastic leukemia. J Allergy Clin Immunol. 2017;140(4):1191-1194.e4. [PMID 28532655 / DOI 10.1016/j.jaci.2017.04.037]
- [8] Utsumi T, Tsumura M, Yashiro M, et al. Exclusive Characteristics of the p.E555K Dominant-Negative Variant in Autosomal Dominant E47 Deficiency. J Clin Immunol. 2024;44(7):167. [PMID 39073655 / PMCID PMC11286708 / DOI 10.1007/s10875-024-01758-x]
- [9] Bou-Maroun LM, Walkovich KJ, Frazier L, Hannibal M, Michniacki TF. Heterozygous TCF3-related disease presenting as X-linked agammaglobulinemia mimicry in a male toddler with B-cell aplasia, agammaglobulinemia, and severe neutropenia. Pediatr Blood Cancer. 2024;71(6):e30947. [PMID 38462791 / DOI 10.1002/pbc.30947]
- [10] Özdemir Ö, Dikici Ü, Yarar MH. Common variable immunodeficiency-associated heterozygous transcription factor 3 (TCF3) gene mutations in two pediatric cases. Alergologia Polska – Polish Journal of Allergology. 2025;12(3):222-226. [DOI 10.5114/pja.2025.153696]






