

目次

📍 クイックナビゲーション
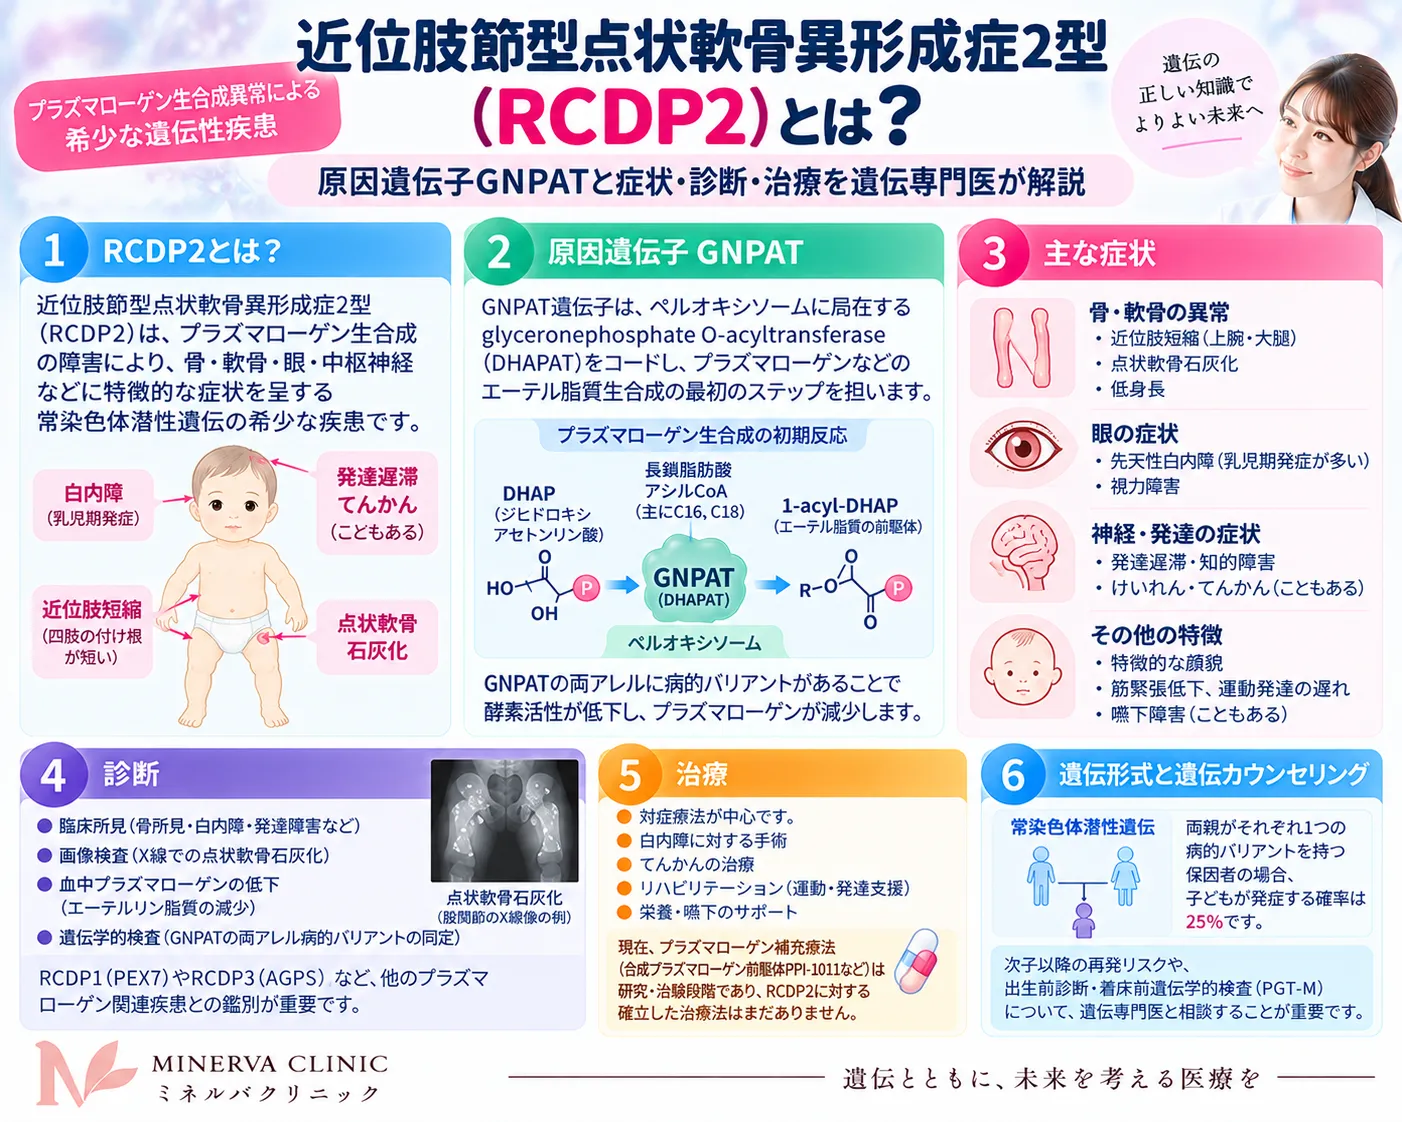
近位肢節型点状軟骨異形成症2型(RCDP2)は、GNPAT遺伝子の変化によって、細胞膜に欠かせない特殊な脂質「プラズマローゲン」がほとんど作れなくなることで起こる、まれな常染色体潜性(劣性)遺伝の病気です。二の腕・太ももに近い部分の骨が強く短くなる(近位肢節短縮)、軟骨に点状の石灰化がみられる、生まれつきの白内障、重い発達の遅れなどが特徴です。この記事では、RCDP2とは何か、なぜ起こるのか、どう診断し、いま研究が進む治療法や、ご家族にとって大切な「遺伝と再発のリスク」まで、臨床遺伝学の観点から解説します。
Q. RCDP2とはどんな病気ですか?まず結論だけ知りたいです
A. RCDP2は、GNPAT遺伝子の両方のコピーに変化が起きて、プラズマローゲンという脂質を作る最初のステップが止まってしまう、まれな遺伝性の代謝の病気です。プラズマローゲンは、骨の成長・脳の神経を包む鞘(さや)・目のレンズなど、体の広い範囲で必要とされます。そのため、腕や脚の付け根に近い骨の強い短縮・点状の軟骨石灰化・白内障・重い発達の遅れ・呼吸の問題など、多くの臓器に症状が出ます。ご両親はふつう症状のない保因者で、次のお子さんに同じ病気が出る確率は25%です。現在は症状をやわらげる支持療法が中心ですが、プラズマローゲンを補う新しい治療の研究が進んでいます。
- ▶原因:GNPAT遺伝子の両アレルの病的変化(常染色体潜性遺伝)
- ▶本態:プラズマローゲン生合成の第1段階の酵素が働かず、プラズマローゲンが枯渇する
- ▶主な症状:近位肢節短縮・点状軟骨石灰化・関節拘縮・先天性白内障・重度発達遅滞・てんかん・呼吸器合併症
- ▶診断:X線所見+赤血球プラズマローゲン低下+遺伝子検査(フィタン酸・VLCFAは通常正常)
- ▶遺伝:両親は保因者、再発率25%。単一遺伝子疾患のため母体血NIPTの対象外
RCDP2(近位肢節型点状軟骨異形成症2型)とは
近位肢節型点状軟骨異形成症(Rhizomelic chondrodysplasia punctata:RCDP)は、細胞膜の性質を保つのに欠かせないプラズマローゲンという脂質がうまく作れなくなることで起こる、まれな常染色体潜性(劣性)遺伝の病気です。全体像は近位肢節型点状軟骨異形成症の総論でも解説しています。発生頻度はおおよそ出生10万人に1人程度とまれで、原因となる遺伝子によっていくつかのタイプ(1〜5型)に分けられます[1]。
このうちRCDP2は、プラズマローゲンを作る経路の最初のステップを担う酵素をコードするGNPAT遺伝子の変化によって起こります。RCDP全体のなかでは、PEX7遺伝子による1型(RCDP1)が最も多く、GNPATによる2型は数%程度とまれです[2]。名前は難しく見えますが、次の2つの言葉に分けると理解しやすくなります。
「近位肢節(rhizomelic)」とは、体の中心に近い側の手足の骨のこと。つまり上腕骨(二の腕)や大腿骨(太もも)を指します。RCDPでは、この付け根側の骨がとくに強く短くなるのが特徴で、一般に太ももより二の腕の短縮が目立ちます。
「点状軟骨異形成(chondrodysplasia punctata)」とは、骨の端(骨端)や背骨・気管などの軟骨に、点々とした石灰化(stippling)が現れる所見です。新生児期のX線検査で確認でき、診断の重要な手がかりになります。プラズマローゲンの欠乏によって、軟骨が骨へ置き換わる「内軟骨性骨化」がうまく進まないために起こります。
原因遺伝子GNPATと、その働き
RCDP2の原因は、第1染色体の長腕(1q42.2)にあるGNPAT遺伝子の両方のコピー(両アレル)に病的な変化が起こることです。GNPATは、ペルオキシソームという細胞内の小さな器官の中で、プラズマローゲンを作るいちばん最初の反応を進める酵素(グリセロンリン酸O-アシルトランスフェラーゼ)の設計図です[1]。この最初のステップが止まると、その先の工程すべてが動かなくなるため、プラズマローゲンが根本から作れなくなります。
細胞の中にある小さな袋状の器官で、脂肪酸の分解や、プラズマローゲンなど特定の脂質づくりを担当します。RCDPの原因遺伝子は、いずれもこのペルオキシソームでのプラズマローゲン合成に関わっています。ペルオキシソーム全体が作れなくなる病気(ツェルウェガー症候群など)とは区別されます。
GNPATは脂質代謝に関わる酵素です。また、よくある多型p.D519G(rs11558492)については、遺伝性ヘモクロマトーシス(HFE遺伝子のp.C282Yホモ接合)における鉄過剰の重症度を修飾する可能性が報告されています[4]。一方、別の集団では関連が再現されなかった報告もあり、p.D519Gを確立した重症度予測因子とみなすことはできません[8]。関心のある方は遺伝性ヘモクロマトーシスの解説もご参照ください。
この鉄過剰との関連が研究されている多型(p.D519G)は、RCDP2の原因となる両アレル性の病的バリアントとは別に扱う必要があります。RCDP2は、GNPAT機能を大きく損なう病的バリアントが両アレルに存在することで発症します。同じ遺伝子内のバリアントでも、疾患原因となる病的バリアントと、疾患の重症度との関連が研究される多型は区別して解釈します[4][8]。
なお、GNPATがある1q42領域の近くには1q41-q42欠失症候群の責任領域があり、精神神経の発達に関わる遺伝子群(DISC1など)も並んでいます。GNPAT変異によるRCDP2とは別の病態ですが、同じ染色体領域に関わる話題として、統合失調症などの神経発達との関連も研究されています。
プラズマローゲンと生合成経路 ─ なぜ広い臓器に症状が出るのか
プラズマローゲンは、細胞膜を作るリン脂質のひとつで、膜の厚みや流動性を整えたり、細胞どうしの膜融合を助けたり、活性酸素から膜を守る抗酸化物質として働いたりします。とくに脳では、神経の軸索を包むミエリン(髄鞘)の重要な成分です。だからこそ、プラズマローゲンが枯渇すると、骨・脳・目・心臓など全身の広い範囲に影響が及びます。
プラズマローゲンは、ペルオキシソームで作り始められ、小胞体(しょうほうたい)で仕上げられます。GNPAT(RCDP2の原因)は、この一連の流れのいちばん最初の反応を担います。下の図は、経路のどこにどの遺伝子が関わるかを示したものです。
図:プラズマローゲン生合成経路と、RCDPの各タイプに対応する原因遺伝子。GNPAT(①)は経路の最初の関門で、ここが止まると下流すべてが動かなくなる。
同じ経路の別の酵素が原因になると、別のタイプのRCDPになります。RCDP2の位置づけを整理すると次のとおりです。
RCDPのタイプと原因遺伝子
| タイプ | 原因遺伝子 | 位置 | 特徴 |
|---|---|---|---|
| RCDP1 | PEX7 | 6q23 | 最も多い型。ペルオキシソームへの酵素輸送の異常。フィタン酸も上昇しやすい |
| RCDP2 | GNPAT | 1q42.2 | 本記事の対象。生合成の第1段階の障害。フィタン酸は通常正常 |
| RCDP3 | AGPS | 2q31 | エーテル結合を導入する段階の障害。RCDP3の解説はこちら |
| FAR1関連疾患(旧RCDP4) | FAR1 | 11p15 | 脂肪族アルコール供給障害によるプラズマローゲン欠乏。典型的RCDPとは表現型が異なり、近位肢節短縮や点状軟骨異形成を欠くことがあります |
| RCDP5 | PEX5(長鎖型) | 12p13 | PEX7と連携する受容体の異常(きわめてまれ) |
※RCDP1はPEX7依存性のペルオキシソーム蛋白輸送障害、RCDP2・RCDP3はプラズマローゲン生合成酵素の欠損です[3]。FAR1関連疾患やPEX5関連RCDPもプラズマローゲン生合成に影響しますが、臨床像には相違があります。
RCDP2の症状
骨格・関節の症状
名前のとおり、上腕骨・大腿骨など付け根側の骨の強い短縮(近位肢節短縮)と、X線でみられる点状の軟骨石灰化が特徴です[1]。生後まもなくから関節が固くなる関節拘縮が起こりやすく、可動域の制限や痛みを伴います。前頭部の突出・両眼の間隔が広い・中顔面の低形成といった特徴的な顔つきもみられます。
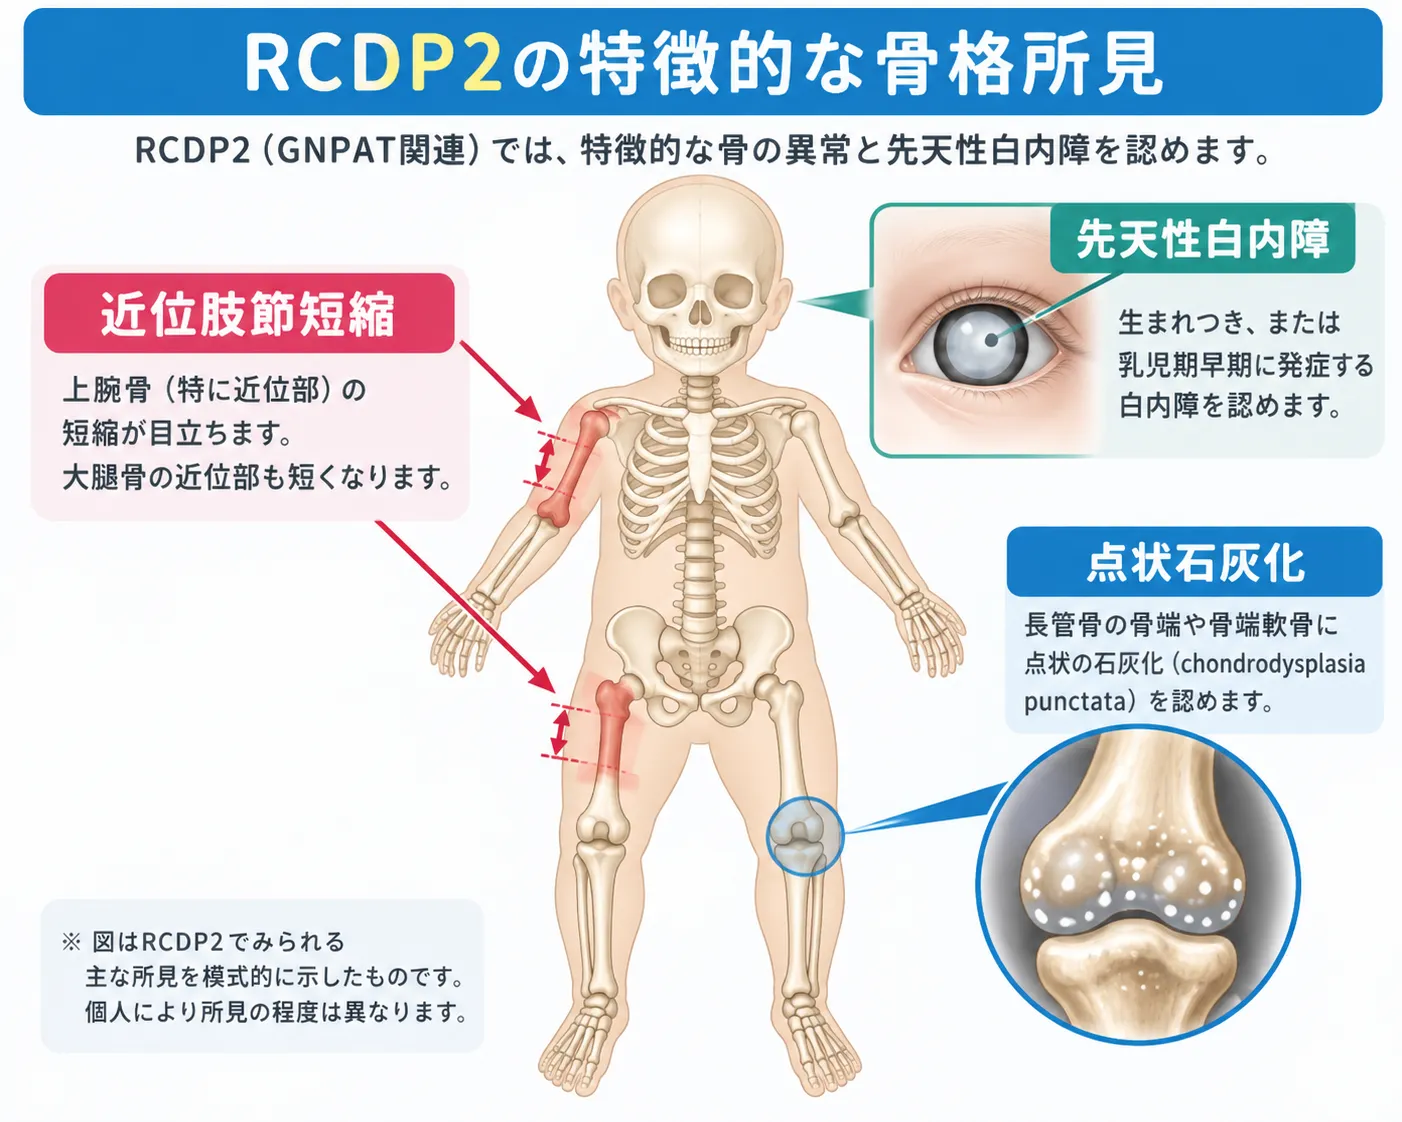
近位肢節型点状軟骨異形成症2型(RCDP2)では、上腕骨を中心とする近位長管骨の短縮(近位肢節短縮)、骨端軟骨などにみられる点状石灰化、先天性または乳児期早期に認める白内障が特徴的です。図は代表的な所見とその位置関係を模式的に示しています。
神経・発達の症状
プラズマローゲンは脳のミエリンに不可欠なため、重度の発達の遅れ・知的障害を伴います[1]。頭部MRIではミエリン形成の不全や小脳の萎縮がみられ、多くのお子さんがてんかん発作(ミオクローヌスなど)を発症します。
目・呼吸器・心臓の症状
目では、生まれつき、あるいは生後まもなく両側の白内障が高率にみられます。呼吸器の合併症は生命にかかわる重要な問題で、嚥下機能の低下による誤嚥、小さな胸郭による肺の拡張制限などが重なります[1]。また、心房・心室中隔欠損などの先天性心疾患を合併することもあります。
重症度と経過(予後)
RCDP2の重症度は、細胞に残るプラズマローゲンの量と強く関係し、大きく2つに分かれます。
酵素の働きがほぼ完全に失われ、プラズマローゲンがほとんどない状態。骨格異常・白内障・重度の発達遅滞がそろい、生命予後は短い傾向があります。かつては半数が5歳前に亡くなるとされていましたが、近年の集計では、より積極的な支持療法により約75%が5歳以降も生存すると報告されています[2]。
酵素の働きが一部残り、プラズマローゲンがある程度保たれるまれなタイプ。近位肢節の短縮が目立たず、知的障害も比較的軽く、歩行や言葉でのやりとりが可能な場合があります。成人期まで生存することも多いとされます。残存する酵素活性が重症度を左右する点が、この病気の重要な特徴です。
診断と検査
診断は、特徴的なX線所見(点状軟骨石灰化と近位肢節短縮)と顔つきから疑い、生化学検査と遺伝子検査で確定します。RCDP2で特に大切な検査値は次の3つです[3]。
RCDP2の生化学マーカー
| 検査項目 | RCDP2での結果 | 意味 |
|---|---|---|
| 赤血球プラズマローゲン | 著明に低下 | 重症度と逆相関する、診断の要となる指標 |
| 血漿フィタン酸 | 通常は正常 | RCDP1では上昇するが、GNPAT欠損(RCDP2)では正常。タイプ判別の手がかり |
| 極長鎖脂肪酸(VLCFA) | 通常は正常 | ツェルウェガー症候群では上昇。RCDPでは正常にとどまる |
※すべてのRCDPでVLCFAなどの多くのマーカーは正常で、プラズマローゲンが低下します。RCDP1のみフィタン酸酸化にも二次的な障害が加わり、フィタン酸が上昇しうる点が鑑別のポイントです[3]。
生化学検査でRCDPが疑われたら、全エクソーム検査(WES)や、ペルオキシソーム関連遺伝子を網羅するペルオキシソーム障害NGSパネル遺伝子検査によって、GNPATなどの原因遺伝子の変化を調べ、確定診断を行います[1]。GNPATに見つかる変化には、酵素の働きを失わせるミスセンス変異や、mRNAの正しい切り貼りを乱すスプライス部位変異などがあり、たとえば新生児期に呼吸障害で発症した例で、intron 11のスプライス部位を壊すホモ接合変異(c.1602+1G>A)が報告されています[1]。
鑑別診断 ─ 似た所見を示す病気
「点状軟骨石灰化」という所見はRCDPだけのものではなく、さまざまな原因で起こります。正確な鑑別が欠かせません。
主な鑑別疾患
| 疾患 | 原因・特徴 | RCDP2との違い |
|---|---|---|
| ツェルウェガー症候群 | ペルオキシソーム形成そのものの異常(PEX1など) | VLCFAが著明に上昇し、より広範・重症 |
| X連鎖劣性点状軟骨異形成症1型(CDPX1) | ARSL(旧ARSE)遺伝子。主に男児、遠位指節短縮 | 知能は正常なことが多く、プラズマローゲンは正常 |
| X連鎖優性点状軟骨異形成症(CDPX2) | EBP遺伝子(コレステロール代謝)。主に女児、皮膚・毛髪の異常 | 非対称の骨格異常、プラズマローゲンは正常 |
| 母体の自己免疫疾患(SLEなど) | 自己抗体の胎盤通過による一過性の点状石灰化 | 胎児に遺伝子変異はなく、母親の病歴が鍵 |
| ワルファリン胎児症 | 妊娠中のワルファリン内服による | 薬剤歴で鑑別可能 |
治療と最新研究
現在の中心は「支持療法」
現時点でRCDP2を根本的に治す方法は確立しておらず、症状をやわらげ、生活の質を保つ多職種の支持療法が中心です[1]。関節拘縮に対する理学療法、視力を守るための早期の白内障手術、誤嚥や栄養に対する経管栄養、反復する呼吸器感染への呼吸管理などを、お子さんの状態に合わせて組み合わせます。
研究段階:プラズマローゲン補充療法(PRT)
病気の根本がプラズマローゲンの枯渇にあることから、これを外から補うプラズマローゲン補充療法(PRT)の研究が進んでいます。天然のプラズマローゲンは胃酸で壊れやすいという壁があり、これを乗り越えるために合成前駆体が開発されました。
PPI-1011は、健常者を対象とした第I相臨床試験(単回・反復投与)で、1日1回の経口投与により、血中の標的プラズマローゲンを安全かつ用量依存的に上昇させ、その濃度を持続させることが確認されました。重い有害事象はみられず、ヒトでの安全性が示されています[7]。
改良型のPPI-1040は、動物実験で、血中と末梢の臓器(肝臓・小腸・骨格筋・心臓)のプラズマローゲンを正常近くまで回復させ、行動異常(多動)を改善しました。一方で脳への移行は限定的で、中枢神経への薬の届け方が今後の課題として残っています[6]。
プラズマローゲン補充療法は、現時点では研究・臨床試験の段階であり、確立された標準治療ではありません。当院は治療(処方・投与)を行う施設ではなく、この記事は最新の研究動向を情報として解説するものです。実際の治療方針は必ず主治医とご相談ください。
動物モデルからわかってきたこと
GNPATを欠損させたマウスは、ヒトの重症型RCDP2をよく再現し、末梢神経のシュワン細胞による髄鞘形成の障害や、著しい筋力低下がみられます。さらに、社会性の低下・常同行動・多動・記憶の障害など、自閉スペクトラム症やADHDに似た行動を示すことが報告されており、プラズマローゲンが脳機能に不可欠であることを裏づけています[5]。これらの知見は、加齢に伴うプラズマローゲンの減少とアルツハイマー病との関連という、より広いテーマにもつながっています[5]。
遺伝と再発リスク ─ ご家族のために
RCDP2は常染色体潜性(劣性)遺伝の病気です。仕組みを知っておくことは、次のお子さんを考えるうえでとても大切です。遺伝形式の基本は遺伝形式の解説もご覧ください。
誰もが同じ遺伝子を父・母から1つずつ、2つ持っています。RCDP2では、2つともGNPATに病的変化があって初めて発症します。片方だけに変化を持つ人は症状が出ない保因者(キャリア)で、ふつうは気づきません。詳しくは潜性遺伝と保因者のしくみで解説しています。
図:ご両親がともに保因者のとき、お子さん一人ごとに25%の確率でRCDP2を発症します(男女差はありません)。
お子さんがRCDP2と診断された場合、ご両親はふつうそれぞれ保因者です。次のお子さんが同じ病気になる確率は妊娠のたびに25%です。ご家族の変異が分かっていれば、同胞や血縁者の保因者診断も検討できます。詳しくは遺伝カウンセリングでご相談ください。
RCDP2は単一遺伝子疾患であり、21・18・13トリソミーなどを対象とする一般的な染色体NIPTではGNPATの病的バリアントを診断できません。一方、ご家系のGNPAT変異が特定できていれば、絨毛検査・羊水検査による分子的な出生前診断や、体外受精を用いる着床前診断(PGT-M)が選択肢になり得ます。どの方法が適するかは、ご家族の状況によって異なります。
🩺 院長コラム ─ 常染色体潜性遺伝と家族の意思決定
常染色体潜性遺伝では、両親がともに保因者である場合、妊娠ごとに25%の確率で発症する子ども、50%の確率で保因者となる子ども、25%の確率で病的バリアントを受け継がない子どもが生じます。保因者であること自体は病気ではなく、遺伝情報は責任の所在を示すものでもありません。
原因となる家系内バリアントが特定されていれば、血縁者の保因者検査、絨毛検査・羊水検査による出生前診断、PGT-Mなどを検討できる場合があります。選択肢と限界を正確に整理し、家族ごとの状況や価値観に基づいて意思決定することが遺伝カウンセリングの重要な役割です。
🏥 遺伝性疾患・出生前診断のご相談
RCDP2をはじめとする遺伝性疾患の診断・遺伝カウンセリング・出生前診断について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. RCDP2とはどんな病気ですか?
GNPAT遺伝子の両方のコピーに病的な変化が起こり、プラズマローゲンという脂質を作る最初のステップが止まってしまう、まれな常染色体潜性遺伝の代謝の病気です。腕や脚の付け根に近い骨の強い短縮、点状の軟骨石灰化、先天性白内障、重い発達の遅れ、呼吸器の合併症などが特徴です。
Q2. どうやって診断しますか?
特徴的なX線所見と顔つきから疑い、赤血球のプラズマローゲンが著明に低下していることを確認します。フィタン酸やVLCFA(極長鎖脂肪酸)は通常正常で、これがタイプ判別の手がかりになります。最終的には全エクソーム検査やペルオキシソーム関連の遺伝子パネル検査で、GNPATの変化を確認して確定します。
Q3. きょうだいや次の子にも遺伝しますか?
常染色体潜性遺伝のため、ご両親がともに保因者の場合、お子さん一人ごとに25%の確率で発症します(男女差はありません)。ご家系の変異が分かっていれば、血縁者の保因者診断や、絨毛・羊水検査による出生前診断、着床前診断(PGT-M)といった選択肢を検討できます。
Q4. NIPT(新型出生前診断)で調べられますか?
一般的な染色体NIPTでは調べられません。NIPTは主に染色体の数の変化(21トリソミーなど)を調べる検査で、RCDP2の原因となるGNPATの病的バリアントを診断する検査ではありません。GNPATの変異を調べるには、絨毛・羊水などの検体を用いた分子的な遺伝子検査が必要です。適切な方法は遺伝カウンセリングでご相談ください。
Q5. 治せる薬はありますか?
現時点で根本的に治す治療は確立していません。関節・視力・栄養・呼吸などに対する支持療法が中心です。研究段階では、不足するプラズマローゲンを補う「プラズマローゲン補充療法(PPI-1011やPPI-1040など)」が開発され、健常者での安全性や動物での有効性が報告されていますが、標準治療ではありません。治療の判断は必ず主治医とご相談ください。
まとめ
RCDP2は、GNPAT遺伝子の変化によりプラズマローゲンが枯渇し、骨・脳・目・呼吸器など全身に重い症状をもたらす、まれな常染色体潜性遺伝の病気です。診断は特徴的なX線所見と、赤血球プラズマローゲンの低下、そして遺伝子検査で確定します。治療は支持療法が中心ですが、プラズマローゲン補充療法という新しい研究の芽も育っています。また、遺伝形式と再発リスクを正確に理解し、利用可能な検査や生殖医療の選択肢を整理することは、家族の意思決定に重要です。
参考文献
- [1] Neonatal rhizomelic chondrodysplasia punctata type 2 caused by a novel homozygous variant in the GNPAT gene. Clin Case Rep. 2023. [PMC10264737]
- [2] Genetic epidemiology approach to estimating birth incidence and current disease prevalence for rhizomelic chondrodysplasia punctata. Orphanet J Rare Dis. 2021. [PMC8258949]
- [3] Rhizomelic Chondrodysplasia Punctata Type 1 Caused by a Novel Mutation in the PEX7 Gene. J Clin Res Pediatr Endocrinol. 2015. [PMC4439895]
- [4] Exome sequencing in HFE C282Y homozygous men with extreme phenotypes identifies a GNPAT variant associated with severe iron overload. Hepatology. 2015. [PMC4508230]
- [5] Ether Lipid Deficiency in Mice Produces a Complex Behavioral Phenotype Mimicking Aspects of Human Psychiatric Disorders. Int J Mol Sci. 2019. [PMC6720005]
- [6] Oral administration of a synthetic vinyl-ether plasmalogen normalizes open field activity in a mouse model of rhizomelic chondrodysplasia punctata. Dis Model Mech. 2020. [PMC6994958]
- [7] First-In-Human Safety, Tolerability, and Pharmacokinetics of PPI-1011, a Synthetic Plasmalogen Precursor. Clin Transl Sci. 2025. [PMC11906485]
- [8] GNPAT variant (D519G) is not associated with an elevated serum ferritin or iron removed by phlebotomy in patients referred for C282Y-linked hemochromatosis. Ann Hepatol. 2016;15(6):907-910. [PMID: 27740525]






