
目次
📍 クイックナビゲーション
1q41-q42欠失症候群は、第1染色体長腕(1q41-q42領域)の一部が失われることで発症する、極めて稀少な染色体微小欠失症候群です。重度の発達遅滞・知的障害・てんかん・特徴的な顔貌に加えて、先天性横隔膜ヘルニア(CDH)の合併が新生児期の生命予後を大きく左右するという特徴を持ちます[4][10]。
従来のGバンド染色体検査では捉えきれない微小な欠失であるため、染色体マイクロアレイ検査(CMA)の臨床導入に伴って独立した症候群として確立されました。欠失領域内のWDR26・FBXO28・DISP1・HLXなど複数の遺伝子が同時に失われる「隣接遺伝子症候群」であり、欠失範囲によって症状の重症度や臓器障害のパターンが大きく異なります。
「1q41」「1q42」は、1番染色体の長腕(q)にある41番・42番の帯(バンド)の名前です。この2つの帯にまたがる部分が欠けると、この病気になります。当院のNIPTでは、双子マックスプラン・インペリアルプランの92種類の微小欠失・重複の中で1q41-q42欠失を調べています。
⏱️ 30秒でわかる要約
🧬 Q. 1q41-q42欠失症候群とは?
1番染色体の長腕にある1q41〜q42の帯の一部が欠ける染色体の病気です。WDR26・FBXO28・DISP1・HLXなど、隣り合う複数の遺伝子が一度に失われる「隣接遺伝子症候群」です。
🧬 Q. どんな症状?
発達の遅れ・知的障害・てんかん・特徴的な顔立ちが中心で、口蓋裂・内反足・脳の形の異常、重い場合は先天性横隔膜ヘルニアを伴うことがあります。報告例のまとめでは、14人中13人にてんかんがありました。
🧬 Q. 遺伝する?
多くは両親に欠失がなく偶然に新しく起こります。ただし症状のない親から受け継いだ例も報告されているため、両親の検査で確かめます。
🧬 Q. どうやって診断する?
Gバンド法の染色体検査では見つけにくく、染色体マイクロアレイ検査(CMA)で診断します。
🧬 Q. NIPTでわかる?
当院では双子マックスプラン・インペリアルプラン(92種類の微小欠失・重複)で調べます。スタンダード・プレミアム・ダイヤモンドの対象には入っていません。陽性なら絨毛検査・羊水検査で確かめます。
🧬 1q41-q42欠失症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・英語・別名 | 1q41-q42欠失症候群。英語:1q41q42 microdeletion syndrome/Chromosome 1q41-q42 deletion syndrome。モノソミー1q41q42、del(1)(q41q42)とも[1][3] |
| 原因 | 1番染色体長腕の1q41〜q42の欠失。報告された欠失の大きさは約0.8〜6.9Mb[4] |
| 原因遺伝子 | WDR26・FBXO28・DISP1・HLX・TP53BP2など複数の遺伝子が同時に失われる(隣接遺伝子症候群)[6][7][11] |
| 遺伝形式 | 多くは両親に欠失がなく新しく起こる。症状のない親から受け継いだ例もある[4][10] |
| 頻度 | とてもまれ。発達の遅れなどで検査を受けた1万人以上のうち7人で見つかった報告がある[10] |
| 主な症状 | 発達の遅れ・知的障害、てんかん、特徴的な顔立ち、口蓋裂、内反足、脳の形の異常、先天性横隔膜ヘルニア[4][6][10] |
| 診断・検査 | 染色体マイクロアレイ検査(CMA)。出生前は絨毛検査・羊水検査+CMA。当院のNIPTでは双子マックス・インペリアルで調べる |
1. 1q41-q42欠失症候群とは|疾患の基本情報
1q41-q42欠失症候群は、第1染色体長腕の1q41からq42領域(約1.17〜6Mb程度)が部分的に失われることで発症する、極めて稀少な染色体微小欠失症候群です。重度の発達遅滞・知的障害・てんかん・特徴的な顔貌・先天性横隔膜ヘルニアなどを主症状とし、欠失領域内の複数の遺伝子が同時に失われることで多臓器に影響が現れる「隣接遺伝子症候群(contiguous gene syndrome)」に分類されます[1][10]。
表現型のスペクトラムは非常に幅広く、新生児期に致死的な経過をたどる重症例から、軽度の発達遅滞にとどまり成人期まで生活される方まで、患者さんごとに大きな違いがあります。世界全体での報告例は数十例規模にとどまる希少疾患ですが、染色体マイクロアレイ検査の普及により、診断例は徐々に増加しています。
🧩 【用語解説】隣接遺伝子症候群(contiguous gene syndrome)とは
染色体上で隣り合って並んでいる複数の遺伝子が一度に失われることで起こる病気の総称です。それぞれの遺伝子が異なる役割を担っているため、脳・心臓・骨格・呼吸器など複数の臓器に同時に影響が出るのが特徴です。22q11.2欠失症候群やプラダー・ウィリ症候群なども、このグループに含まれます。詳しくは隣接遺伝子症候群で解説しています。
1q41・1q42とは?染色体の位置の読み方
「1q41」は、1番染色体(1)の長腕(q)にある41番の帯(バンド)を指します。染色体を染めると見える縞模様に、動原体(くびれ)に近い側から番号が振られていて、数字が大きいほど長腕の先のほうになります。1q41とそのすぐ先の1q42の2つの帯にまたがる部分が欠けるのが、1q41-q42欠失症候群です。
欠ける部分の大きさは人によって違います。新しい7人を報告した研究では、欠失の大きさは777kb〜6.87Mbでした[4]。最初にこの病気をまとめた報告では、7人の欠失に共通する部分(最小共通領域)は約1.17Mbで、そこに5つの遺伝子があり、その1つがDISP1でした[10]。1番染色体のほかの病気は1番染色体異常の解説にまとめています。
1.1 疾患の概要
頻度:どのくらいまれな病気?
この病気は、染色体マイクロアレイ(アレイCGH)で多くの人を調べるようになって見つかりました。発達の遅れなどで検査を受けた1万人以上のうち、1q41-q42の欠失が見つかったのは7人でした[10]。出生何人に1人という頻度は、まだわかっていません。
1.2 1q43-q44欠失症候群との違い
同じ第1染色体長腕の遠位部にある1q43-q44欠失症候群とは別の疾患です。1q43-q44欠失症候群はAKT3やZBTB18遺伝子の喪失が中心的な役割を果たし、脳梁異常や小頭症を特徴としますが、先天性横隔膜ヘルニアの合併は1q41-q42欠失症候群に特に多いとされています。両者は染色体上で隣接していますが、責任遺伝子も臨床像も異なるため、染色体マイクロアレイ検査による正確な欠失範囲の同定が診断と予後評価において重要です。なお、1q42の欠失で脳梁欠損がみられた例から、1q41〜q44の欠失は症状が連続的に重なり合う、という考え方も示されています[16]。
1.3 疾患認識の歴史と日本での状況
1q41-q42欠失症候群は、染色体マイクロアレイ検査(aCGH)や全エクソームシーケンス(WES)といった網羅的解析技術の臨床導入に伴って独立した症候群として確立されました[10]。従来のGバンド染色体分染法では微小な欠失を見逃すことが多く、原因不明の発達遅滞として診断されていた症例の中に、本症候群が一定数含まれていたと考えられています。
日本国内でも、Yanagishitaらによる初の確定診断例が報告されており、その特徴的な表現型から臨床的にも認識可能な症候群であることが実証されています[5]。海外では英国のUnique(Rare Chromosome Disorder Support Group)が患者・家族のための情報提供と交流の場を提供しており、医療従事者による臨床ガイドラインの整備も進められています[13]。
2. 1q41-q42欠失症候群の主な症状|多系統への影響
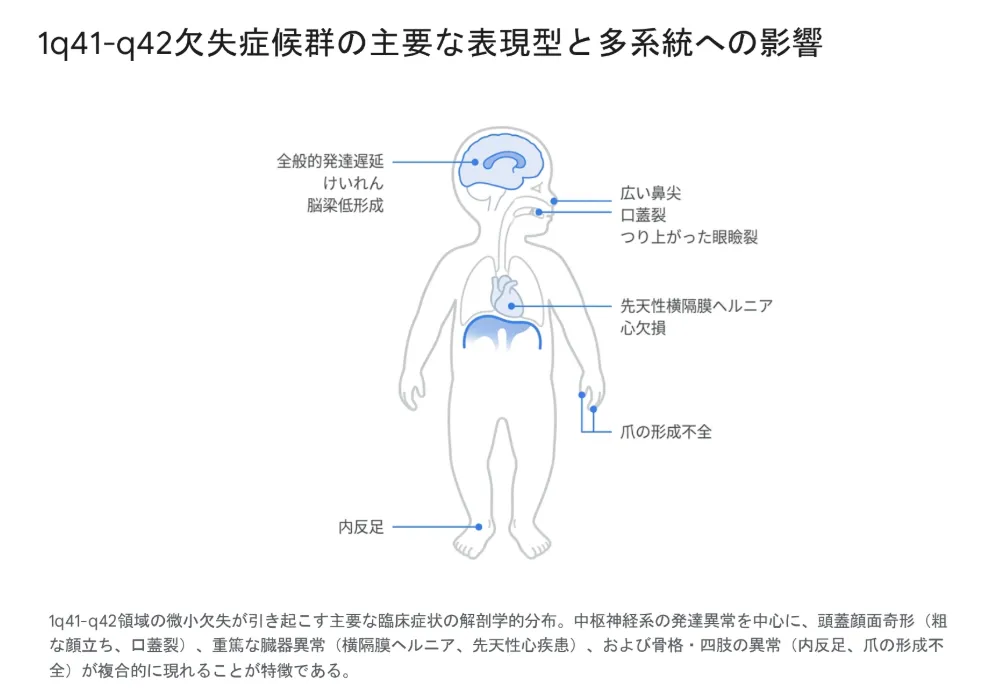
本症候群は単一の臓器ではなく、中枢神経系・頭蓋顔面・心血管系・骨格系・泌尿生殖器系など多系統に影響します。中でも重度の発達遅滞・知的障害は全例に見られる中核症状であり、先天性横隔膜ヘルニア(CDH)の合併が新生児期の生命予後を大きく左右します。
2.1 主要症状の出現頻度(欠失症候群コホート)
📊 1q41-q42欠失症候群における主要症状の出現頻度
| 症状 | 頻度 |
|---|---|
| 重度発達遅滞 | 100% |
| 知的障害 | 100% |
| 爪の低形成 | 100% |
| 特徴的な顔貌 | 95% |
| てんかん | 63〜95% |
| 先天性心疾患 | 約30% |
| 先天性横隔膜ヘルニア | 約18% |
WDR26遺伝子の変化による病気(Skraban-Deardorff症候群)を報告した研究では、それまでに報告された1q41-q42欠失の17人の症状がまとめられています。わかっている人のうち、てんかんは14人中13人、脳の形の異常は15人中11人、粗な顔立ちは16人中12人にみられました[6]。
📊 報告例でみた症状の割合(1q41-q42欠失17人とWDR26の変化15人)
| 症状 | 1q41-q42欠失 | WDR26の変化 |
|---|---|---|
| てんかん | 13/14 | 15/15 |
| 脳の形の異常(MRIなど) | 11/15 | 10/14 |
| 筋緊張低下 | 5/15 | 9/12 |
| 歩き方の異常 | 1/15 | 9/9 |
| 粗な顔立ち | 12/16 | 12/15 |
| 平坦な鼻根 | 11/15 | 5/15 |
| すきまのある歯 | 7/8 | 13/15 |
分母は、その症状について記載があった人数です[6]。
2.2 中枢神経・神経発達への影響
本症候群における神経系への影響は、患者さんの自立度や長期的な生活の質を決定づける中心的な要素です。全例で広範な発達遅滞が認められ、特に言語獲得の遅れや「発語失行」が目立ちます。知的障害の程度は中等度から最重度まで及び、ご家族の生涯にわたる支援が必要となるケースが大半です。
🧠 神経・発達のポイント
- 発達遅滞:100%の症例で認められる中核症状
- 言語障害:表出性言語の遅れと発語失行が顕著
- てんかん:約63〜95%に発症、点頭てんかんや進行性ミオクローヌスてんかんなど治療抵抗性のケースも
- 脳の構造異常:脳梁の欠損・低形成、全前脳胞症、脳室拡大、Dandy-Walker症候群の合併例など
- 新生児期:顕著な筋緊張低下が哺乳不良の原因に
2.3 特徴的な顔貌(粗な顔立ち)
特異な顔つき(dysmorphic features)は、臨床医が本症候群を疑うための重要な最初のサインとなります。患者さんに共通する顔貌の特徴は、複数の所見が組み合わさって現れます。
- 頭部:前頭部の突出、狭い前頭部、三角頭蓋、長頭症、小頭症
- 眼:深く窪んだ眼、眼裂の斜上、両眼の近接
- 鼻・口:平坦な鼻根、広く前を向いた鼻孔、厚い口唇、短い人中、口蓋裂・粘膜下口蓋裂
- 全体印象:「粗な顔立ち(coarse facial features)」と表現される
2.4 先天性横隔膜ヘルニア(CDH)|新生児期の最重要課題
本症候群において、周産期・新生児期の生命予後を左右する最も重篤な合併症が先天性横隔膜ヘルニアです。患者さんの約18%にCDHが合併すると報告されており、お腹の臓器が胸の中に脱出することで肺が十分に成長できず(肺低形成)、出生直後から極めて重篤な呼吸不全に陥るケースがあります。
CDHの赤ちゃん179人で1q41-q42の欠失を調べた研究では、欠失が見つかったのは2人でした[9]。CDHのほとんどはこの欠失以外の原因で起こりますが、ほかの奇形を伴うCDHでは、染色体マイクロアレイで欠失を調べる意味があります。CDHの原因となる遺伝子や染色体の変化は先天性横隔膜ヘルニア(CDH)の遺伝的背景で解説しています。
🚨 【用語解説】先天性横隔膜ヘルニア(CDH)
- 病態:胸とお腹を仕切る横隔膜に穴が開いている状態で、お腹の中の臓器(胃や腸など)が胸に上がってきてしまう先天性の病気です。
- 周産期管理:胸の中で肺が十分に成長できず(肺低形成)、出生直後から重い呼吸不全を起こすため、人工呼吸器・一酸化窒素吸入療法、最重症例ではECMOを要します。
- 出産計画:胎児期に診断されている場合は、新生児集中治療室(NICU)と小児外科を備えた高次医療機関での出産計画が不可欠です。
2.5 骨格系の特徴|爪の低形成という重要なサイン
本症候群では、著明な低身長、内反足(クラブフット)、第3-4指の合指症、漏斗胸、脊柱側弯症といった骨格の異常が高頻度で見られます。中でも特徴的なのが「爪の低形成・形成不全(nail hypoplasia)」です。
爪の低形成は1q41-q42欠失症候群においては極めて高頻度(100%)に見られる所見であり、臨床診断の重要な手がかりとなります。後述するWDR26単独変異(Skraban-Deardorff症候群)では23%程度と頻度が低いことから、爪の所見は本症候群と単一遺伝子疾患を見分ける重要な鑑別ポイントです。
🩺 院長コラム【「平均像」ではなく「お子さん個人」を見る大切さ】
1q41-q42欠失症候群について、ご家族からよくいただくご質問が「うちの子はどのくらいの症状が出ますか?」というものです。文献に書かれている重症例を読み、強い不安を抱えていらっしゃる方も少なくありません。
私が大切にしているのは「文献の平均像でお子さんの予後を語らない」ということです。本症候群は欠失範囲(含まれる遺伝子)によって症状が大きく変わります。同じ「1q41-q42欠失」と書かれていても、ブレイクポイントの違いによってCDHの有無・てんかんの重症度・知的障害の程度に差が出ます。お子さん個別の欠失範囲・合併症・発達状況をきちんと評価したうえで、必要な医療と療育を一つひとつ組み立てていくことが何より大切です。
3. 原因と責任遺伝子|なぜ症状が起こるのか
1q41-q42欠失症候群の症状は、欠失範囲に含まれる複数の遺伝子(WDR26、FBXO28、DISP1、HLX、TP53BP2など)が同時に失われることで生じます。それぞれの遺伝子が異なる役割を担っているため、神経発達障害から内臓奇形まで多臓器に症状が現れます。
🧬 【用語解説】ハプロ不全(haploinsufficiency)
通常、私たちの遺伝子は父と母から1コピーずつ、計2コピー受け継いでいます。片方のコピーが欠失または機能しなくなることで、残った1コピーだけでは正常な機能を維持できない状態を「ハプロ不全」と呼びます。本症候群では、欠失領域内の複数の遺伝子が同時にハプロ不全となるため、多臓器に影響が現れます。
3.1 主な責任遺伝子と役割
TP53BP2がつくるASPP2というタンパク質が足りないマウスでは、脳室の拡大、神経管閉鎖障害、心臓の病気、小眼球・コロボーマ、泌尿生殖器や顔の形の異常がみられ、1q41-q42欠失症候群の症状とよく重なることが示されています[11]。
3.2 隣接遺伝子症候群と単一遺伝子疾患の対比|1q41-q42欠失症候群 vs Skraban-Deardorff症候群
WDR26はSkraban-Deardorff症候群の単独責任遺伝子でもあり、1q41-q42欠失症候群と多くの臨床像が重なります[6][15]。しかし、欠失症候群では複数遺伝子の同時喪失によりCDHや爪低形成などの症状頻度・重症度が大きく異なるため、両者の鑑別は治療戦略と予後予測において極めて重要です。
隣接遺伝子症候群 vs 単一遺伝子疾患|臨床像の比較
| 項目 | ⚠️ 1q41-q42欠失症候群 | 👍 Skraban-Deardorff症候群(WDR26単独) |
|---|---|---|
| 🧬 病因の構造 | 隣接遺伝子症候群 WDR26・FBXO28・DISP1・HLXなど複数の遺伝子が同時に欠失。個々の遺伝子のハプロ不全が組み合わさって多臓器症状を引き起こす。 |
単一遺伝子疾患 WDR26遺伝子の単独の機能喪失変異(点変異・微小欠失)のみが原因。他の隣接遺伝子は正常に機能している。 |
| 🚨 CDH・内臓奇形 | 高頻度(CDH 18%) HLX・DISP1の喪失により先天性横隔膜ヘルニアや内臓奇形のリスクが上昇。新生児期の生命予後を左右する。 |
稀(ほぼ報告なし) HLX・DISP1は機能保たれているため、致死的内臓奇形を伴うことは稀。新生児期の予後は比較的良好。 |
| 💅 爪の低形成 | 100%(ほぼ全例) 爪低形成は本症候群の重要な臨床的サイン。診断の手がかりとなる。 |
23%(少数) 爪低形成は欠失症候群と比べて頻度が低く、両者を鑑別する重要な手がかりとなる。 |
| 📋 主な臨床的特徴 | 重度発達遅滞・知的障害(100%) てんかん(63〜95%) 特徴的顔貌・粗な顔立ち 内反足、合指症、骨格異常 新生児期の致死リスクあり |
知的障害・発達遅滞 てんかん(高頻度) 特徴的顔貌(重複あり) 低身長 長期生存例が多い |
WDR26の変化で起こるSkraban-Deardorff症候群では、報告された人のすべてが親にない新しい変化で、両親に変化が見つからなければ、きょうだいに起こる確率は約1%と見積もられています[15]。
3.3 FBXO28|難治性てんかん性脳症の責任遺伝子
FBXO28は近年、非常に重篤な「発達性およびてんかん性脳症(DEE-100)」の単独責任遺伝子として同定された遺伝子です。FBXO28関連てんかん性脳症の臨床像には、最重度の知的障害(WDR26単独変異よりも重症)、生後8ヶ月〜5歳でのてんかん発症(中央値22.5ヶ月)、点頭てんかん・進行性ミオクローヌスてんかんなど薬剤抵抗性の発作型、そして約80%に出現する多動性運動障害といった特徴があります[7]。
この報告では10人すべてにてんかんがあり、10人中9人が発達性てんかん性脳症でした。知的障害は10人中9人にあり、そのうち6人が最重度、3人が重度でした[7]。1q41-q42欠失の人の欠失範囲を比べた研究でも、FBXO28が知的障害とけいれんの原因の候補として挙げられています[14]。
興味深いことに、FBXO28遺伝子のコーディング領域(タンパク質配列を決める部分)に変異がない場合でも、同遺伝子の3’非翻訳領域(3′ UTR)の微小欠失が神経発達障害を引き起こした症例も報告されています[12]。これは、遺伝子発現の調節領域も病因となり得ることを示す重要な知見です。
3.4 DISP1とHLX|内臓奇形に関わる遺伝子
DISP1は胚発生で重要な「ソニック・ヘッジホッグ(SHH)シグナル経路」を制御する遺伝子で、全前脳胞症(HPE)や横隔膜ヘルニアの発症リスクに関与します。ただしDISP1単独のハプロ不全だけではこれらの異常を起こすには不十分で、他の遺伝子との相互作用が必要と考えられています[4]。DISP1の小さな欠失を、症状のない親から受け継いでいた例も報告されています[4]。一方で、CDHとほかの奇形をもつ男の子で、DISP1に新しく起こった変化(モザイク)が見つかった報告もあります[9]。
HLXは「ホメオボックス型転写因子」をコードする遺伝子です。マウスでHLXの両方のコピーを失うと、肝臓がとても小さく、腸が短くなり、横隔膜の筋肉が少なくなります[8]。CDHの患者さん119人でHLXを調べた研究では、4つの新しい変化が見つかりましたが、それがCDHの原因であるとは証明されていません[8]。
3.5 遺伝形式と再発リスク
🔗 【用語解説】常染色体顕性(優性)と新生突然変異
・常染色体顕性(優性):2022年に日本人類遺伝学会で「優性遺伝」が「顕性遺伝」、「劣性遺伝」が「潜性遺伝」へと用語変更されました。本症候群が遺伝するケースでは、片親の片方の染色体に欠失があるだけで子に伝わる可能性がある「常染色体顕性形式」をとります。
・新生突然変異(de novo):両親には欠失がなく、お子さんで新たに突然変異として欠失が発生したケースを意味します。本症候群の大半はこの新生突然変異によって生じます。
本症候群の大半は新生突然変異によって生じるため、次のお子さんへの再発リスクは原則として低いとされています。ただし、ごく稀に、健康な親(軽症で気づかれていなかった保因者)から欠失が遺伝するケースも報告されており、お子さんで欠失が見つかった場合は、両親への検査も検討すべきタイミングといえます。
最初の報告の7人は、いずれも両親に欠失のない新しい変化でした[10]。一方で、DISP1を含む小さな欠失を症状のない親から受け継いだ例[4]や、FBXO28の3’UTRにかかる63kbの小さな欠失を父親から受け継いだ例[12]も報告されています。欠失の大きさや含まれる遺伝子によって、親が欠失をもっていても症状が出ないことがあるため、結果の読み方は遺伝カウンセリングで一緒に確かめます。
4. 1q41-q42欠失症候群の診断方法と鑑別診断
確定診断には染色体マイクロアレイ検査(CMA)が不可欠です。従来のGバンド法(核型分析)ではこの微小な欠失を検出することが困難なため、CMAを用いることが現在の診断の標準となっています。出生前と出生後で検査の流れが異なる点も重要なポイントです。
4.1 出生後の確定診断|CMAがゴールドスタンダード
お子さんがすでに生まれており、原因不明の発達遅滞・知的障害・てんかん・先天性奇形などで医療機関を受診した場合、まず臨床評価で本症候群を疑い、血液検体を用いた染色体マイクロアレイ検査を行います。本症候群と確定診断された場合、続いて両親の血液で同じ欠失の有無を確認し(新生突然変異か遺伝かを判定)、頭部MRI、心エコー、腎エコー、眼科・耳鼻科診察、脳波などで合併症の精査を進めます。
🔬 【用語解説】染色体マイクロアレイ検査(CMA)
CMA(chromosomal microarray analysis)は、従来のGバンド法では検出できない数kb〜数Mb単位の微小な欠失や重複(コピー数変異:CNV)を網羅的に検出する検査です。日本では原因不明の発達遅滞・知的障害・多発奇形に対する保険適用検査として実施されており、1q41-q42欠失症候群の確定診断には欠かせません。当院のマイクロアレイ染色体検査(CMA)のページでは、検査の流れを紹介しています。
4.2 検査方法ごとの違い
| 検査方法 | 特徴 | 1q41-q42欠失の検出 |
|---|---|---|
| 染色体マイクロアレイ(CMA) | 確定診断のゴールドスタンダード。微細CNVを高解像度で検出 | ◎ 確実に検出 |
| Gバンド法(核型分析) | 解像度は約5〜10Mb | ✕ 検出困難(微小欠失は見逃される) |
| FISH法 | 特定領域のプローブで迅速に確認 | △ 専用プローブで可能 |
| 全エクソームシーケンス(WES) | 遺伝子の塩基配列を網羅的に解析 | △ 解析設定によっては可能 |
4.3 鑑別診断|似た症状を示す疾患
1q41-q42欠失症候群は症状が多彩なため、初期評価では他の遺伝性症候群と紛らわしいことがあります。以下のような疾患群との鑑別が重要です。
- Fryns症候群:CDH・肺低形成・粗な顔貌・爪の低形成を四徴とする致死性が高い常染色体潜性(劣性)遺伝疾患。重症の1q41-q42欠失症候群はFryns症候群と臨床的に重なるため、CMAでの鑑別が必須[4][10]。
- Skraban-Deardorff症候群:WDR26単独変異による疾患。発達遅滞・てんかん・顔貌の特徴は重なるが、爪の低形成や内臓奇形の頻度が異なる。
- DEE-100(FBXO28関連):FBXO28単独変異による発達性およびてんかん性脳症。最重度の知的障害と多動性運動障害が特徴。
- 1q43-q44欠失症候群:同じ1番染色体長腕のより遠位の欠失。AKT3やZBTB18が関与し、脳梁異常・小頭症・知的障害が中心。CDH合併は1q41-q42欠失に特徴的。
お子さんの発達や検査結果が気になっていませんか?
原因不明の発達遅滞や多発奇形には染色体マイクロアレイ検査が有効です。
臨床遺伝専門医にご相談ください。
臨床遺伝専門医が常駐し、マイクロアレイ染色体検査から羊水検査・絨毛検査まで院内で
※オンライン診療も対応可能です
5. 治療と長期管理|多職種チームでの包括的サポート
1q41-q42欠失症候群には根本的な治療法はまだ存在しません。治療は症状に応じた対症療法・外科的修復・早期療育・継続的支援が中心となり、小児科を司令塔とした多職種チームによる包括的なアプローチが不可欠です。
5.1 急性期|出生直後の救命対応
出生直後に最も迅速な対応が必要なのは、先天性横隔膜ヘルニア(CDH)と重度の先天性心疾患です。CDHが疑われる場合、出生前から新生児集中治療室(NICU)と小児外科を備えた高次医療機関での出産計画が望ましいとされています。
- CDH管理:人工呼吸器、一酸化窒素吸入療法、最重症例ではECMO
- 外科的修復:全身状態安定後にCDHや心疾患の手術
- 栄養管理:哺乳不良に対し経管栄養や胃瘻造設を検討
- 気道管理:Pierre Robin連鎖を伴う場合の気道閉塞対策
5.2 ライフステージ別の管理
| ライフステージ | 主な対応 |
|---|---|
| 新生児期(0〜28日) | CDH・心疾患の救命管理、人工呼吸器、外科的修復、哺乳支援 |
| 乳児期・幼児期(〜5歳) | 早期療育(PT・OT・ST)、口蓋裂手術、てんかんの早期管理、難聴のフォロー |
| 学童期(6〜12歳) | 特別支援教育、骨格異常への装具・手術、てんかん継続管理 |
| 思春期・成人期 | 移行期医療、生活自立支援、就労支援、家族介護負担への支援 |
5.3 てんかんの管理
本症候群ではてんかんの発症率が極めて高く、特にFBXO28関連のケースでは難治性のてんかん性脳症を発症するリスクがあります[7]。標準的な抗てんかん薬による治療で発作コントロールが困難な場合、複数薬の併用、ケトン食療法、迷走神経刺激療法(VNS)などの選択肢があり、てんかん専門医との連携が重要です。小児神経科医による定期的な脳波(EEG)モニタリングが必須となります。
5.4 早期療育とリハビリテーション
重度の発達遅滞・知的障害・運動発達遅滞に対しては、乳幼児期からの早期療育が長期的な発達と生活の質に大きく影響します。可能性を最大限に引き出すため、複数の専門職が連携してサポートします。
- 理学療法(PT):筋緊張低下の改善、内反足のギプス固定後の運動機能獲得、脊柱側弯症の進行予防
- 作業療法(OT):微細運動や食事・着替えなどの日常生活動作(ADL)の習得
- 言語聴覚療法(ST):言語遅滞や発語失行への訓練、代替的コミュニケーション手段(AAC)の導入
- 多職種チーム:遺伝診療科・小児科・小児外科・小児神経科・小児循環器科・眼科・耳鼻科・心理職・ソーシャルワーカーが連携
5.5 長期予後について
本症候群の長期的な予後は患者さんによって極めて個別的です。新生児期の急性な危機(CDHや致死性心疾患)を乗り越え、致命的な臓器機能不全を伴わないお子さんでは、寿命自体は健常な集団と同等に達する可能性が報告されています。一方で、中等度から重度の知的障害や行動面の課題は永続的であり、生涯にわたる介護や支援を必要とする方が大半です。軽症の親が後に保因者と判明した家族解析では、40代の女性で限定的ながら就労や支援付き住宅での自立生活を送られているケースも報告されており、本症候群の表現型が想像以上に幅広いことを示しています。
報告されている人数が少ないため、寿命について数字でまとまったデータはまだありません。見通しを左右するのは、CDHや心臓の病気の重さ、てんかんのコントロールのしやすさで、同じ「1q41-q42欠失」でも欠失の範囲によって大きく違います[4][7]。
6. 遺伝カウンセリングと再発リスク
1q41-q42欠失症候群は表現型の幅が広く、予後予測が容易ではありません。遺伝カウンセリングを通じて、ご家族が病気を正確に理解し、納得のいく決断ができるよう中立的な情報提供を行うことが、医師の重要な役割です。
6.1 カウンセリングで伝えるべきポイント
- 欠失範囲と症状の関係:含まれる遺伝子によって症状の重症度が変わる
- 表現型の多様性:軽症から致死的なものまで幅広いスペクトラムがある(表現型の多様性)
- 予後の不確実性:同じ欠失でも経過は個人ごとに異なる
- 両親の検査:新生突然変異か遺伝かを判定し再発リスクを評価
- 支援体制:多職種チーム、療育、社会福祉制度、家族会の紹介
6.2 再発リスク
🩺 院長コラム【中立的な情報提供を貫くということ】
1q41-q42欠失症候群のように、表現型の幅が広く、予後予測が困難な疾患のカウンセリングは、医師にとっても非常に難しいものです。重症例の文献ばかりお伝えすればご家族を絶望させてしまいますし、軽症例だけを強調すれば後で「話が違う」と感じさせてしまいます。
私が大切にしているのは「特定の選択を勧めない、しかし情報は十分に提供する」という中立的なスタンスです。検査を受けるかどうか、妊娠を継続するかどうか、療育をどう組み立てるか――これらはすべてご家族の人生観や価値観に深く関わる決定です。医師は情報提供者であり、決断するのは常にご家族自身であるべきだと考えています。これまでのべ10万人以上のご家族の意思決定に伴走してきた経験から申し上げると、不安なことはどんなに小さなことでも遠慮なくぶつけていただくのが、後悔しない選択につながります。
7. 出生前診断とミネルバクリニックのサポート体制
1q41-q42欠失症候群は、当院の東京のNIPT(新型出生前診断)のうち双子マックスプラン・インペリアルプラン(92種類の微小欠失・重複)でリスクを評価でき、羊水検査・絨毛検査でCMAを行うことで確定診断ができます。ただし、出生前に見つけることが常にご家族の利益になるとは限らないため、検査前後の遺伝カウンセリングが不可欠です。
7.1 出生前検査の種類と検出能力
| 検査 | 位置づけ | 1q41-q42欠失への対応 |
|---|---|---|
| NIPT(スタンダード・プレミアム・ダイヤモンド) | スクリーニング検査 | ✕ 対象外(6種類・12種類の微小欠失に1q41-q42は入っていない) |
| NIPT(双子マックス・インペリアル) | スクリーニング検査 | ○ 対象(92種類の微小欠失・重複に1q41-q42欠失が入っている。陽性なら確定検査が必要) |
| 絨毛検査+CMA | 確定診断 | ◎ 妊娠初期(11〜13週)に確定診断可能 |
| 羊水検査+CMA | 確定診断 | ◎ 微小欠失も確定診断(妊娠15週から) |
7.2 ミネルバクリニックでのNIPTプラン
ミネルバクリニックでは、ご家族のニーズに応じて複数のNIPTプランをご用意しています。プレミアムプラン・ダイヤモンドプランでは12種類の微小欠失(1p36、4p16、5p15、9p、22q11.2など)を調べますが、1q41-q42はこの12種類には含まれません。一方インペリアルプラン・双子マックスプランでは、92種類の微小欠失・重複に加えて5Mb以上の欠失・重複を全染色体で調べ、1q41-q42欠失もこの92種類に含まれます。スクリーニング検査のため、陽性時は羊水検査・絨毛検査による確定診断が必要です。
📋 当院のNIPTプラン別|1q41-q42欠失を調べるか
| プラン | 1q41-q42欠失 | 調べる微小欠失・重複 |
|---|---|---|
| スタンダード | × 対象外 | 6種類7疾患(22q11.2・1p36・17p11.2・4p16・15q11.2-q13・5p15の欠失) |
| プレミアム | × 対象外 | 12種類の微小欠失 |
| ダイヤモンド | × 対象外 | 12種類の微小欠失(ほかに56遺伝子の単一遺伝子疾患) |
| 双子マックス | ○ 対象 | 92種類の微小欠失・重複+5Mb以上の欠失・重複(全染色体) |
| インペリアル | ○ 対象 | 92種類の微小欠失・重複+5Mb以上の欠失・重複(全染色体)。ほかに最大155遺伝子202疾患 |
13・18・21トリソミーは全プランで、性染色体の数の変化は双子マックス以外のプランで調べます。
NIPTで陽性になったら|胎盤のモザイクと確定検査
NIPTは、お母さんの血液に流れている胎盤由来のDNAを調べる検査です。そのため、胎盤だけに染色体の変化がある胎盤限局性モザイク(CPM)のときは、NIPTが陽性でも赤ちゃんは欠失をもっていないことがあります。反対に、赤ちゃんの一部の細胞だけに欠失がある(モザイク)場合は、NIPTで見逃すことがあります。また、お母さんご自身が欠失をもっている場合、通常のNIPTでは母親由来か胎児由来か区別できません。
陽性のときは、絨毛検査(妊娠11〜13週)か羊水検査(妊娠15週から)で赤ちゃんに欠失があるかを確かめます。当院では確定検査も院内で受けられ、結果は主要な検査項目は3日以内に、マイクロアレイ検査は2週間ほどでお伝えします。NIPTは妊娠9週から受けられます(6〜8週は臨床研究として受けられます)。NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。
妊娠中のマイクロアレイ検査と、生まれた後のマイクロアレイ検査では、目的と報告の基準が違います。1q42.11の63kbという小さな欠失が、生まれた後の再解析と両親の検査で初めて意味づけられた例も報告されています[12]。染色体の一部が欠けて起こる病気の全体像は微小欠失症候群とは、反対に一部が増えて起こる病気は微小重複症候群で解説しています。
エコー(超音波)でわかる?
先天性横隔膜ヘルニア、口蓋裂、内反足、脳の形の異常、心臓の病気などは、妊娠中のエコーで見つかることがあります[4][10]。ただし、エコーでわかるのは体の形の変化だけで、1q41-q42欠失があるかどうかはエコーではわかりません。エコーで所見が見つかったときは、羊水検査・絨毛検査で染色体マイクロアレイ検査を行うと、原因として欠失があるかを確かめられます。発達の遅れやてんかんは、妊娠中にはわかりません。
7.3 出生前診断で見つかった場合の対応
出生前に1q41-q42欠失が見つかった場合、本症候群は表現型の幅が非常に広いため、胎児期の超音波所見だけでは将来の予後を正確に予測することが難しい場合があります。遺伝カウンセリングで欠失範囲・関与する遺伝子・表現型の幅・予後の不確実性を中立的に説明し、両親の検査で新生突然変異か遺伝かを判定、詳細超音波で横隔膜ヘルニア・心奇形・脳の構造異常・四肢異常などを精査します。CDHや重度心疾患が疑われる場合はNICUを備えた高次医療機関での出産を検討し、ご家族の不安や葛藤に寄り添い、決断を急がせない時間と環境を確保することが重要です。
⚖️ 倫理的なスタンス|検査は「常に利益」ではない
本症候群のように不完全浸透や表現型の幅が大きい疾患では、出生前に見つけたことが必ずしもご家族の利益になるとは限りません。「特定の検査を勧める」「安心を保証する」「不安をあおる」ような表現は適切ではないと私たちは考えています。検査を受けるかどうか、結果をどう受け止めるかは、十分な情報を得たうえで、ご家族自身が決めるべき事柄です。
7.4 ミネルバクリニックのサポート体制
ミネルバクリニックでは、臨床遺伝専門医の専門性を活かした診療体制を整えています。1q41-q42欠失症候群を含む染色体微小欠失症候群について、出生前検査から結果説明、確定検査、その後のフォローまで一貫してサポートいたします。
- 92種類の微小欠失・重複に対応:インペリアルプラン・双子マックスプランでは92種類の微小欠失・重複と5Mb以上の欠失・重複を全染色体で調べ、1q41-q42欠失も対象(NIPTのプラン一覧)
- 確定検査も院内で実施:羊水検査・絨毛検査も院内で実施可能、転院の必要なし
- 臨床遺伝専門医が担当:臨床遺伝専門医が検査前後の遺伝カウンセリングを直接担当
- 互助会で確定検査の費用を補助:NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます
1q41-q42欠失を調べられるNIPT・確定検査のご相談
双子マックスプラン・インペリアルプランで92種類の微小欠失・重複を調べます。
🧬 その他の染色体異常(トリソミー・部分モノソミー)について
各染色体の異数性や微小欠失・重複による特徴的な疾患、および予後については以下のリンクから詳細をご確認いただけます。
よくある質問(FAQ)
Q1. 1q41-q42欠失症候群はどのくらい稀な病気ですか?
極めて稀少な疾患で、世界全体での報告例は数十例規模にとどまります。明確な発生頻度は確立されていませんが、ポストゲノム時代に染色体マイクロアレイ検査が普及したことで診断例が増加しています。日本国内でもYanagishitaらによる初の確定診断例が報告されており、臨床的に十分に認識可能な症候群となっています。
Q2. NIPT(新型出生前診断)で1q41-q42欠失は検出できますか?
一般的なターゲット型のNIPTでは、対象となる微小欠失(1p36、22q11.2など)に1q41-q42は含まれていないことが多いです。当院のNIPTでは、双子マックスプラン・インペリアルプランの92種類の微小欠失・重複に1q41-q42欠失が入っています。スタンダードプラン(6種類7疾患)、プレミアムプラン・ダイヤモンドプラン(12種類の微小欠失)の対象には入っていません。NIPTはスクリーニング検査のため、陽性時は羊水検査(妊娠15週から)または絨毛検査(妊娠11〜13週)でのCMAによる確定診断が必要です。
Q3. 確定診断にはどんな検査が必要ですか?
染色体マイクロアレイ検査(CMA)がゴールドスタンダードです。出生後はお子さんの血液から、出生前は羊水検査・絨毛検査で得た胎児由来細胞を用いてCMAを行います。従来のGバンド染色体検査では微小欠失を検出することが困難なため、CMAによる解析が必須です。
Q4. 子どもがこの病気と診断されました。次の子にも遺伝しますか?
まず両親の血液検査で同じ欠失の有無を確認することが大切です。両親に欠失がない場合(新生突然変異)、次のお子さんへの再発リスクは原則として1%未満と低くなります。ただし生殖細胞モザイクの可能性は残ります。片親が保因者の場合、理論的には50%の確率で欠失が遺伝しますが、不完全浸透のため症状の出方は予測困難です。詳しくは遺伝カウンセリングでご相談ください。
Q5. 治療法はありますか?
残念ながら、根本的な治療法はまだ存在しません。しかし、症状ごとに適切な対応を行うことで、お子さんの生活の質を大きく向上させることができます。CDH(先天性横隔膜ヘルニア)には外科的修復、てんかんには薬物療法・ケトン食・迷走神経刺激療法、発達遅滞には早期療育(PT・OT・ST)、心疾患には外科的治療など、症状に応じた多職種チームによる包括的アプローチが行われます。
Q6. 出生前診断で1q41-q42欠失が見つかった場合、どう考えれば良いですか?
本症候群は表現型の幅が非常に広く、胎児期の超音波所見だけでは将来の予後を正確に予測することが困難な場合があります。まずは臨床遺伝専門医による遺伝カウンセリングで欠失範囲・関与する遺伝子・想定される症状の幅・予後の不確実性について十分な情報を得てください。両親の検査で新生突然変異か遺伝かを判定し、詳細超音波で合併症の精査を行います。検査を受けるかどうか、結果をどう受け止めるかはご家族自身が決めるべき事柄です。決断を急がせない時間と環境を確保することが何より大切です。
Q7. 1q43-q44欠失症候群やSkraban-Deardorff症候群とはどう違いますか?
1q43-q44欠失症候群は同じ第1染色体長腕のより遠位の欠失で、AKT3やZBTB18が関与し、脳梁異常・小頭症が中心。CDHの合併は1q41-q42欠失症候群に特徴的です。Skraban-Deardorff症候群はWDR26単独変異による疾患で、発達遅滞・てんかん・顔貌の特徴は重なりますが、爪低形成や内臓奇形(CDHなど)の頻度が大きく異なります。1q41-q42欠失症候群では爪低形成が100%、CDHが18%に対し、Skraban-Deardorffではそれぞれ23%・稀となります。
Q8. 患者会や家族支援団体はありますか?
海外では英国の「Unique(Rare Chromosome Disorder Support Group)」が、本症候群を含む稀少な染色体異常を持つ患者・家族向けに情報提供と交流の場を提供しています。日本国内ではまだ本症候群に特化した家族会は形成されていませんが、希少疾患全般を支援する団体や、染色体異常児支援センター等を通じて他のご家族とつながる機会があります。臨床遺伝専門医を介して、適切な支援団体・社会福祉制度・療育機関の情報をご紹介することができます。
Q9. 「1q41」「1q42」とは何ですか?
1番染色体の長腕(q)にある41番・42番の帯(バンド)の名前です。数字が大きいほど長腕の先のほうになります。1q41-q42欠失症候群は、この2つの帯にまたがる部分が欠ける病気で、欠失の大きさは報告によって約0.8〜6.9Mbと幅があります。
Q10. 寿命はどのくらいですか?
報告されている人数が少ないため、寿命について数字でまとまったデータはまだありません。先天性横隔膜ヘルニアや重い心臓の病気がある場合は新生児期が最も大きな山場になり、それを乗り越えた後の見通しは、てんかんの重さや欠失の範囲によって大きく違います。
Q11. 妊娠中のエコーでわかりますか?
エコーでは、先天性横隔膜ヘルニア・口蓋裂・内反足・脳の形の異常・心臓の病気などの形の変化が見つかることがありますが、1q41-q42欠失そのものはエコーではわかりません。原因を確かめるには、羊水検査・絨毛検査で染色体マイクロアレイ検査を行います。
Q12. てんかんは必ず起こりますか?
必ずではありませんが、とても多い症状です。報告例のまとめでは、てんかんについて記載があった1q41-q42欠失の14人中13人にてんかんがありました。欠失にFBXO28が含まれると、薬が効きにくい発達性てんかん性脳症になることがあります。
まとめ
1q41-q42欠失症候群は、1番染色体の長腕にある1q41〜q42の一部が欠ける、とてもまれな染色体の病気です。WDR26・FBXO28・DISP1・HLXなど隣り合う複数の遺伝子が一度に失われるため、発達の遅れ・知的障害・てんかん・特徴的な顔立ちに加えて、口蓋裂・内反足・脳の形の異常、重い場合は先天性横隔膜ヘルニアを伴います。診断には染色体マイクロアレイ検査が必要です。
多くは偶然に新しく起こりますが、症状のない親から受け継いだ例もあり、両親の検査で次の妊娠の見通しを確かめます。当院のNIPTでは、双子マックスプラン・インペリアルプランの92種類の微小欠失・重複で1q41-q42欠失を調べ、陽性なら絨毛検査・羊水検査とマイクロアレイ検査まで院内で受けられます。
🏥 一人で悩まないでください
1q41-q42欠失症候群について、検査の選び方、結果の読み方、次の妊娠の見通しまで、臨床遺伝専門医が一緒に整理します。ミネルバクリニックでは臨床遺伝専門医が常駐し、1q41-q42欠失を調べられるNIPT(双子マックス・インペリアル)から、絨毛検査(妊娠11〜13週)・羊水検査(妊娠15週から)とマイクロアレイ検査まで院内で行っています。
参考文献
- [1] OMIM #612530 – Chromosome 1q41-q42 deletion syndrome. [OMIM]
- [2] Orphanet. 1q41q42 microdeletion syndrome (ORPHA:250999). [Orphanet]
- [3] GARD. Chromosome 1q41-q42 deletion syndrome (GARD:3738). [GARD]
- [4] Rosenfeld JA, Lacassie Y, El-Khechen D, et al. New cases and refinement of the critical region in the 1q41q42 microdeletion syndrome. Eur J Med Genet. 2011;54(1):42-49. doi:10.1016/j.ejmg.2010.10.002 [PubMed]
- [5] Yanagishita T, Yamamoto-Shimojima K, Nakano S, et al. Phenotypic features of 1q41q42 microdeletion including WDR26 and FBXO28 are clinically recognizable: The first case from Japan. Brain Dev. 2019;41(5):452-455. doi:10.1016/j.braindev.2018.12.006 [PubMed]
- [6] Skraban CM, Wells CF, Markose P, et al. WDR26 Haploinsufficiency Causes a Recognizable Syndrome of Intellectual Disability, Seizures, Abnormal Gait, and Distinctive Facial Features. Am J Hum Genet. 2017;101(1):139-148. doi:10.1016/j.ajhg.2017.06.002 [PubMed]
- [7] Schneider AL, Myers CT, Muir AM, et al. FBXO28 causes developmental and epileptic encephalopathy with profound intellectual disability. Epilepsia. 2021;62(1):e13-e21. doi:10.1111/epi.16784 [PubMed]
- [8] Slavotinek AM, Moshrefi A, Lopez-Jimenez N, et al. Sequence variants in the HLX gene at chromosome 1q41-1q42 in patients with diaphragmatic hernia. Clin Genet. 2009;75(5):429-439. doi:10.1111/j.1399-0004.2009.01182.x [PubMed]
- [9] Kantarci S, Ackerman KG, Russell MK, et al. Characterization of the chromosome 1q41q42.12 region, and the candidate gene DISP1, in patients with CDH. Am J Med Genet A. 2010;152A(10):2493-2504. doi:10.1002/ajmg.a.33618 [PubMed]
- [10] Shaffer LG, Theisen A, Bejjani BA, et al. The discovery of microdeletion syndromes in the post-genomic era: review of the methodology and characterization of a new 1q41q42 microdeletion syndrome. Genet Med. 2007;9(9):607-616. doi:10.1097/gim.0b013e3181484b49 [PubMed]
- [11] Zak J, Vives V, Szumska D, et al. ASPP2 deficiency causes features of 1q41q42 microdeletion syndrome. Cell Death Differ. 2016;23(12):1973-1984. doi:10.1038/cdd.2016.76 [PubMed]
- [12] Bi X, Mulhern MS, Spiegel E, et al. 3′ UTR Deletion of FBXO28 in a Patient with Brain Abnormalities and Developmental Delay. Genes (Basel). 2023;14(9):1687. doi:10.3390/genes14091687 [PubMed]
- [13] Unique – Rare Chromosome Disorder Support Group: 1q41-q42 microdeletion factsheet. [RareChromo]
- [14] Au PY, Argiropoulos B, Parboosingh JS, Innes AM. Refinement of the critical region of 1q41q42 microdeletion syndrome identifies FBXO28 as a candidate causative gene for intellectual disability and seizures. Am J Med Genet A. 2014;164A(2):441-448. doi:10.1002/ajmg.a.36320 [PubMed]
- [15] Skraban CM, Grand KL, Deardorff MA. WDR26-Related Intellectual Disability. In: Adam MP, et al., eds. GeneReviews®. Seattle (WA): University of Washington, Seattle; 2019. [GeneReviews]
- [16] Filges I, Röthlisberger B, Boesch N, et al. Interstitial deletion 1q42 in a patient with agenesis of corpus callosum: Phenotype-genotype comparison to the 1q41q42 microdeletion suggests a contiguous 1q4 syndrome. Am J Med Genet A. 2010;152A(4):987-993. doi:10.1002/ajmg.a.33330 [PubMed]