

目次
- 1 1. MOTA症候群とは ─ 名前が示す3つの場所
- 2 2. どんな症状があるのか ─ 眼・毛・鼻・肛門
- 3 3. 原因遺伝子FREM1と基底膜 ─ なぜ複数の場所に変化が出るのか
- 4 4. 病気の歴史と頻度 ─ 地域の症候群から遺伝子の病気へ
- 5 5. どうやって診断するのか ─ 決まったスコアはない
- 6 6. 検査のポイント ─ 配列解析だけでは足りないことがある
- 7 7. 似た病気(鑑別診断)と、FREM1でつながる仲間
- 8 8. 治療と経過 ─ 症状に合わせた外科的・支持的ケア
- 9 9. 遺伝と家族 ─ 再発率と遺伝カウンセリング
- 10 10. よくある誤解
- 11 まとめ ─ 「固定した三徴」ではなく「FREM1の連続した病気」として
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

MOTA症候群(マニトバ眼毛肛門症候群/Manitoba oculotrichoanal syndrome)は、生まれつき上まぶたや眼球、額から目に向かう髪の生えぎわ、鼻の形、肛門などに変化があらわれる、とてもまれな先天的な症候群です。原因はFREM1(エフレムワン)という遺伝子の両方のコピーに変化が起きることで、遺伝のしかたは常染色体潜性(劣性)です。症状の出かたは同じ家族の中でも大きく違い、片方の目のまぶたが少し欠けているだけの軽い方から、目・腎臓・鼻などに複数の変化が重なる方までさまざまです。この記事では、MOTA症候群とは何か、どんな症状があるのか、原因と遺伝、そして診断や検査のポイントまでを、現在の医学的知見に基づいて解説します。
Q. MOTA症候群とは、まず結論だけ知りたいです
A. MOTA症候群は、FREM1という遺伝子の両方のコピーに病的な変化があることで起こる、生まれつきの多発奇形症候群です。上まぶたのコロボーマ(欠損)や潜在眼球、額から目へ下がる特徴的な生えぎわ、眉毛の途切れ、幅広い鼻や二分(にぶん)した鼻、肛門の狭さや位置の異常などが、人によってさまざまな組み合わせで出ます。多くの方は成長や知的な発達はおおむね年齢どおりに進みます。世界的にも報告例が非常に少なく、2025年に更新された国際的な総説では、これまでに報告された患者さんは30人とされています[9]。
- ➤正体 → FREM1遺伝子の両アレル(両方のコピー)の変化で起こる、生まれつきの多発奇形症候群
- ➤主な症状 → 上まぶたの欠損・潜在眼球、特徴的な生えぎわ、幅広い/二分した鼻、肛門の異常
- ➤遺伝のしかた → 常染色体潜性(劣性)。ご両親がそれぞれ変化を1つずつ持つ保因者のことが多い
- ➤見た目の幅 → 同じ家族の中でも軽い方から重い方まで大きく違う
- ➤検査の要点 → FREM1の配列解析に加え、大きな欠失を調べるコピー数解析も重要
🧬 MOTA症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | エムオーティーエー症候群/マニトバ眼毛肛門症候群。英語では Manitoba oculotrichoanal syndrome(oculo=眼、tricho=毛、anal=肛門) |
| OMIM番号 | 248450 |
| 原因遺伝子 | FREM1(エフレムワン/第9番染色体短腕 9p22.3、OMIM 608944)[9] |
| 遺伝形式 | 常染色体潜性(劣性)遺伝。両方のコピーに病的な変化が必要 |
| 主な症状 | 上まぶたのコロボーマ・潜在眼球、小眼球/無眼球、特徴的な前方の生えぎわ、眉毛の途切れ、幅広い/二分した鼻、肛門狭窄・前方肛門、臍帯(さいたい)ヘルニアなど |
| 頻度 | 世界的な頻度は不明。報告例が非常に少ない超希少疾患[9] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. MOTA症候群とは ─ 名前が示す3つの場所
MOTA症候群は、生まれつきの体のつくりの変化が複数の場所に同時にあらわれる、多発奇形症候群のひとつです。「MOTA」という名前は、英語の Manitoba(マニトバ/最初に報告されたカナダの地名)と、oculo(眼)・tricho(毛)・anal(肛門)の頭文字を組み合わせたものです。名前が示すとおり、眼・毛(生えぎわや眉毛)・肛門という3つの領域に変化が出やすいのが特徴です[9]。
ただし、この病気を「眼・毛・肛門の3つがそろって初めてMOTA症候群」と、固定した組み合わせでとらえるのは正確ではありません。実際には、鼻の形の変化や腎臓・尿路の変化を伴うこともあり、症状の出かたは一人ひとり、さらには同じ家族の中でも大きく異なります。現在では、MOTA症候群は、後で説明するFREM1という遺伝子の働きが十分でなくなることで起こる一連の病気(FREM1関連疾患スペクトラム)の一部として理解されるようになってきています[9]。
💡 用語解説:多発奇形症候群とコロボーマ
「多発奇形症候群」とは、生まれつきの体のつくりの変化(形態の異常)が、体のいくつかの場所に同時に見られる状態をまとめて指す言葉です。「コロボーマ」は、まぶたや目の一部が生まれつき欠けている状態を指します。MOTA症候群では、上まぶたの一部が欠ける「上眼瞼(じょうがんけん)コロボーマ」が代表的な所見のひとつです。
MOTA症候群は世界的にも報告例が非常に少ない超希少疾患です。そのため、一人の医師が数多くの患者さんを直接診るという性質の病気ではありません。診断や管理は、これまでに世界で報告された症例報告やGeneReviewsなどの専門的な総説を踏まえて個別に検討されます。超希少疾患では、症例数が少ないため、症状の幅や長期的な経過について十分なデータがそろっていないことがあります。そのため、特徴的な身体所見、画像・臓器評価、遺伝学的検査の結果を組み合わせて、病気の全体像を慎重に評価することが重要です。
2. どんな症状があるのか ─ 眼・毛・鼻・肛門
MOTA症候群の症状は、大きく眼・生えぎわと眉毛・鼻・肛門とおなかの4つの領域に分けて整理できます。それぞれの重症度は人によってさまざまで、片側だけに出ることも、左右で程度が違うこともあります[4]。
眼・まぶたの変化(最も診断の手がかりになる)
最も診断の手がかりになりやすいのが、目とまぶたの変化です。代表的なものに、上まぶたの一部が欠ける上眼瞼コロボーマ、まぶたと角膜がくっついてしまう眼瞼(がんけん)-角膜癒着、まぶたが眼球を部分的または完全におおってしまう潜在眼球(せんざいがんきゅう/クリプトフタルモス)、そして眼球が小さい小眼球・眼球がない無眼球などがあります[4]。上まぶたの欠けが軽い場合は視力が保たれることも多い一方、両目とも眼球が完全におおわれている場合には視力の予後は厳しくなります。角膜がむき出しになること自体も視力低下の原因になるため、まぶたの手術の前から角膜を守るケアが大切になります。
生えぎわ・眉毛・鼻の変化
額の外側から目のほうへ下がっていく、特徴的な前方の生えぎわもよく見られます。くさび形、細い帯のような形、舌のような形など、いろいろな形をとります。目の変化がある側で、眉毛が途中で途切れたり欠けたりすることも重要な手がかりです。鼻は、幅が広い、鼻の先に切れ込みがある、あるいは鼻の先が2つに分かれる二分鼻(にぶんび)といった形をとることがあります[9]。
肛門・おなかの壁の変化
肛門の出口が狭い肛門狭窄や、肛門の位置が通常より前にある前方肛門が代表的です。おへその部分から腸などが出てくる臍帯ヘルニアや臍(さい)ヘルニアも報告されており、2025年の総説の集計では、臍帯・臍ヘルニアはおよそ3分の1の方に見られるとされています[9]。古い一般向けの資料では「約20%」と書かれていることもありますが、報告例が増えるにつれて割合の見積もりは変わってきており、もともと患者数が少ないため、数字はあくまで目安として理解してください。
腎臓・尿路・そのほかの変化
典型的なMOTA症候群以外に、腎臓のはれ(腎盂拡張)、腎臓の形成の異常、片側の腎臓が作られない片側腎無形成、女児での腟閉鎖や子宮・腟に液体がたまるhydrometrocolpos(ヒドロメトロコルポス)、手足の指の皮膚がつながる皮膚性合指(ごうし)なども報告されています[7]。ある重症の女児では、まぶたのコロボーマや二分鼻に加えて、腟閉鎖・hydrometrocolpos・腎臓の嚢胞性の異形成、そして尿路のつまりに続いて起きた重い肺低形成があり、後で述べるBNAR症候群との重なりがはっきり示されました[7]。
呼吸に関わる気道の変化は、典型的なMOTA症候群でよく見られる所見として確立しているわけではありません。ただし2024年には、FREM1に関わる病気を持つ新生児で、声門(せいもん)が75%ふさがる前方の声門ウェブ、声門下狭窄、そして声が出ない状態(失声)が報告されました[8]。ですから、生まれた直後に呼吸が苦しい、ゼーゼーする(stridor)、泣き声が弱い・出ないといった症状がある場合には、「MOTAにはない症状だから別の病気だ」と切り捨てず、耳鼻咽喉科による気道の評価を考える理由があります。ただし、どのくらいの頻度で起こるのかは、現時点では明確なデータが示されていません。
発達の面では、2025年の総説の集計上、MOTA症候群の方は全般に年齢相応の成長と知的な発達を示し、運動・社会性・言葉の発達も通常は正常とされています[9]。重い視覚障害がある場合には、それが二次的に発達の過程に影響することはあります。したがって知的障害はMOTA症候群の中心的な症状とは考えにくいのですが、非常にまれな病気のため、長期の発達に関するデータは限られています。
3. 原因遺伝子FREM1と基底膜 ─ なぜ複数の場所に変化が出るのか
MOTA症候群の主な原因は、FREM1(エフレムワン)という遺伝子の、両方のコピー(両アレル)に病的な変化があることです。FREM1は第9番染色体の短い腕(9p22.3)にあり、FRAS1-related extracellular matrix protein 1というタンパク質の設計図です[9]。このタンパク質は、赤ちゃんが体をつくっていく胎生期に、皮膚などの基底膜(きていまく)という薄い土台の層に存在します。
💡 用語解説:基底膜(きていまく)
基底膜とは、皮膚の表面の層(上皮)と、その下の組織(間葉)の境目にある、薄いシートのような構造です。上皮の細胞をしっかり支え、上の層と下の層を接着させる「土台」の役割をしています。胎児が体の形をつくっていく時期に、この土台がうまく働かないと、まぶた・顔の中心・腎臓や尿路・肛門など、いろいろな場所の形づくりに影響が出ると考えられています。
FREM1は、FRAS1やFREM2といった仲間のタンパク質と3つで複合体(FRAS-FREM複合体)をつくり、胎生期の上皮と間葉をしっかり接着させて安定させています[5]。この複合体がうまく働かなくなると、まぶた・顔の中心・腎臓や尿路・肛門などの形づくりに障害が生じると考えられています。MOTA症候群の症状が、目だけ・肛門だけにとどまらず複数の場所に及ぶのは、FREM1がこうした「体のいろいろな場所の土台づくり」に関わっているためです。FRAS1・FREM2の病的変化や、FRAS1・FREM2の局在・機能に関わるGRIP1の病的変化では、後で述べるフレーザー症候群という別の病気になりますが、これらの病気とMOTA症候群の症状が重なるのは、共通する発生過程の障害で説明できます[6]。
💡 用語解説:常染色体潜性(劣性)遺伝と保因者
人は遺伝子を父・母から1つずつ、2つのコピーで持っています。常染色体潜性(劣性)遺伝では、2つのコピーの両方に変化がそろって初めて症状が出ます。片方だけに変化を持つ人は「保因者(キャリア)」と呼ばれ、ふつうは症状が出ません。MOTA症候群では、ご両親がそれぞれ1つずつ変化を持つ保因者のことが多く、その場合、次に説明する確率でお子さんに伝わります。
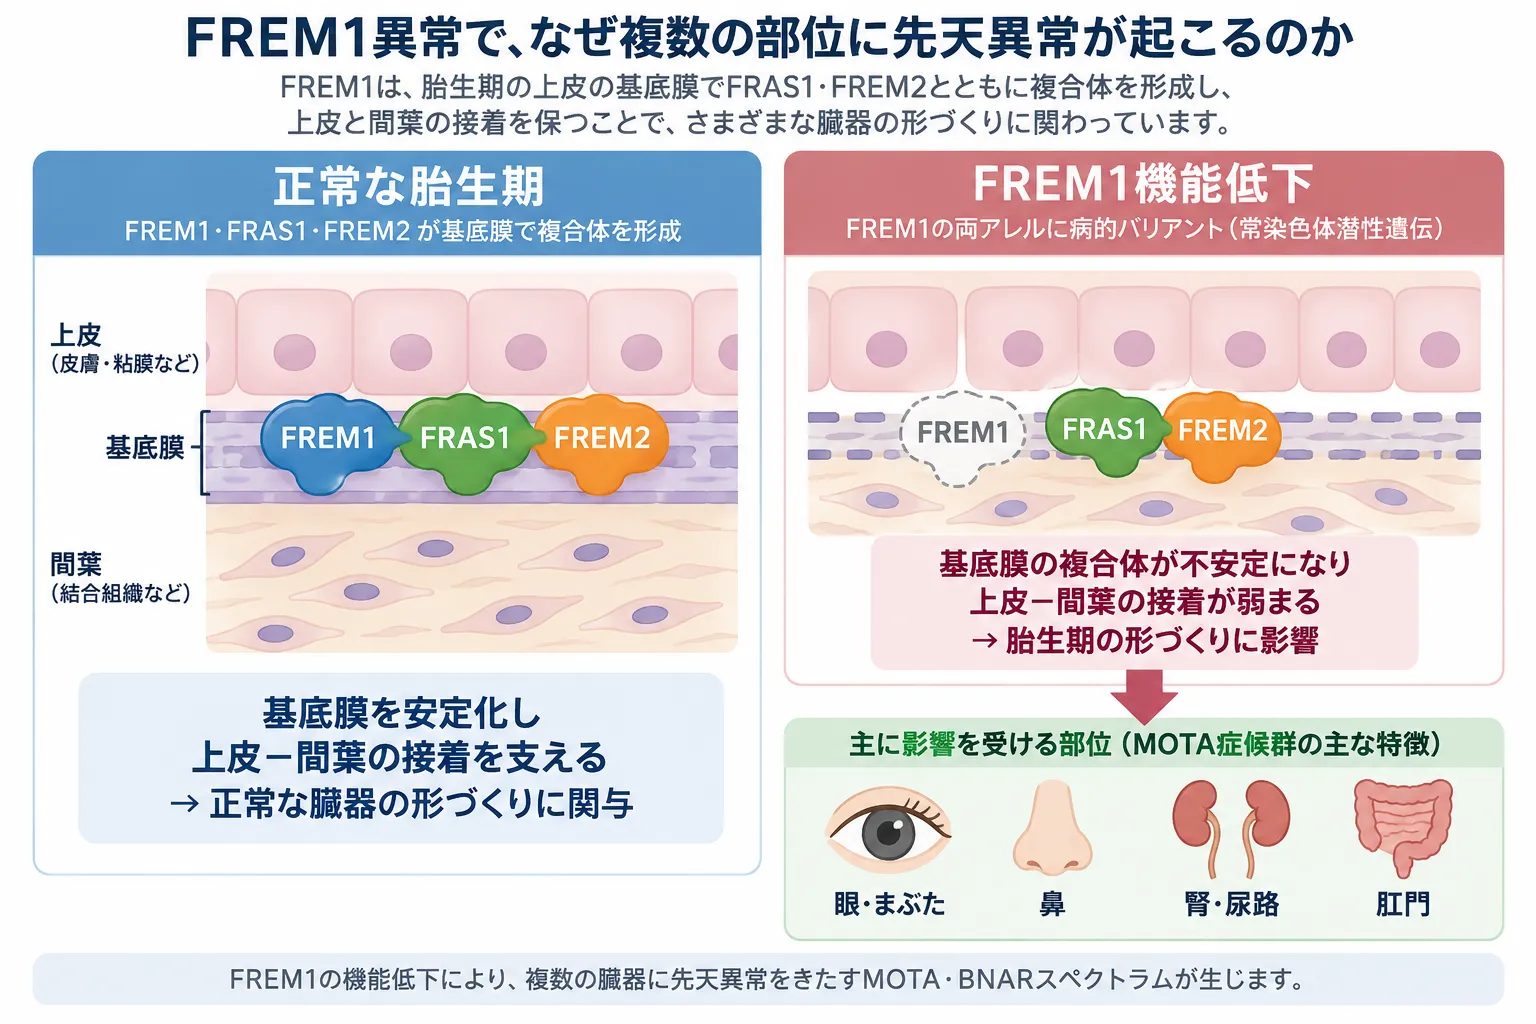
FREM1は胎生期の基底膜でFRAS1・FREM2とともに複合体を形成し、上皮と間葉の接着や組織の形づくりを支えます。FREM1の機能が低下すると基底膜の複合体が不安定になり、胎生期の組織形成に影響することで、眼・まぶた、鼻、腎・尿路、肛門などに先天異常を生じるMOTA症候群・BNAR症候群などのFREM1関連疾患につながります。
FREM1の病的な変化は、多くが遺伝子の働きを失わせる方向(機能喪失)に作用すると考えられています[9]。ただし、一つひとつのミスセンス変異について、細胞のレベルで実際に機能が失われることが直接確かめられているわけではありません。「FREM1に関わる病気全体としての最も妥当な仕組み」と「個々の変異が本当に病気を起こすかどうかの証明」は、分けて考える必要があります。
💡 用語解説:ミスセンス変異・フレームシフト変異・ナンセンス変異
遺伝子はタンパク質の設計図で、3文字ずつの「コドン」でアミノ酸を指定します。ミスセンス変異は1文字が変わってアミノ酸が別のものに置き換わる変化、フレームシフト変異は文字が挿入・欠失して読み枠がずれる変化、ナンセンス変異は途中で「終わり」の合図ができてタンパク質が短く切れてしまう変化です。FREM1では、こうしたいろいろなタイプの変化が報告されています。
マニトバ先住民集団に多い「大きな欠失」
FREM1の変化のなかでも特に重要なのが、カナダ・マニトバ州のOji-Cree(オジ・クリー)という先住民集団で見つかっている、FREM1のエクソン8〜23という広い範囲がまとめて失われる大きな欠失です[4]。この集団では、共通の祖先から受け継がれた同じ変化(創始者変異)が広まっていると考えられています。この事実は検査の設計の面でとても大切です。通常の、1文字レベルの小さな変化を中心に調べる配列解析では、こうした複数のエクソンにまたがる大きな欠失を見逃してしまう可能性があるからです。次の章で、この点を詳しく説明します。
🩺 院長コラム【同じ遺伝子でも、変化の性質で見え方が変わる】
MOTA症候群では、1つの遺伝子の機能低下が複数の臓器の形成に影響します。FREM1は、まぶた、鼻、腎臓・尿路、肛門直腸などの発生に関わる基底膜・細胞外マトリックスの機能に関与するため、1か所だけでなく複数の場所に同時に変化が生じることがあります。
同じ遺伝子の変化でも、その種類や位置、遺伝子機能への影響によって、表現型が異なることがあります。遺伝子検査で変化が見つかったときは、変化の種類、予測される機能影響、既報例、家族内での分離、必要に応じた機能解析などを総合して病的意義を評価することが重要です。
4. 病気の歴史と頻度 ─ 地域の症候群から遺伝子の病気へ
MOTA症候群という概念は、時代とともに「ある地域に特有の形態の症候群」から「FREM1という遺伝子の働きが低下することで起こる、基底膜の病気のグループの一部」へと理解が深まってきました。ここでは、その歴史を簡単にたどります。
出発点は1992年です。マーレスらが、マニトバ州の互いに血縁関係のある4つの家系から、6人の先住民の子どもを報告しました[1]。子どもたちは、両目の間が広い(眼間開離)、片側の目の異常、通常と違う前外側の生えぎわ、鼻や肛門の異常などを、さまざまな組み合わせで示していました。ご両親やほかのきょうだいは臨床的に正常だったことから、当初から常染色体潜性遺伝が強く疑われました。これが、のちにMOTA症候群と呼ばれる病気の原型になりました。
2007年にはリーらが8例を追加し、マニトバの大きな家系以外にも、先住民でない患者さんがいることを示しました[2]。その後2009年、アラザミらが、鼻・腎臓・肛門の異常を主体とするBNAR症候群の原因としてFREM1を突き止めました[3]。この研究では、発生中のマウスの鼻の中心部でFrem1が働いていることも示されました。
決定的な転換点は2011年です。スラヴォティネックらが、MOTA症候群そのものもFREM1の変化による常染色体潜性の病気であることを示し、Oji-Cree集団の患者さんでエクソン8〜23の大きな欠失を確認しました[4]。また、FREM1に変化を持つマウスに、まぶたの欠損、両目の間が広い状態、短い鼻先、肛門の脱出など、ヒトのMOTA症候群に対応する変化が見られたため、ヒトの遺伝学と動物モデルの両面から因果関係が裏づけられました[4]。
その後も報告は続きます。2012年、ミッターらは、潜在眼球に加えて手足の皮膚性合指を持つ、フレーザー症候群に似た所見の例を報告しました[10]。2013年、ネイサンソンらは、腎臓の形成異常・片側腎無形成・腟閉鎖などを併せ持つ例を報告し、「MOTAかBNARか」という二分法よりも、FREM1に関わる一連の病気(スペクトラム)として理解する根拠を強めました[7]。2017年にはチャコン・カマーチョらがメキシコの患者さんで新しいFREM1変異を報告し[11]、2024年にはFREM1に関わる先天性の声門狭窄を伴う新生児例が報告されました[8]。そして2025年、国際的な総説(GeneReviews)が全面的に更新されました[9]。
どのくらいまれな病気なのか
MOTA症候群の世界的な頻度や出生率は、現時点では不明です。2025年に更新された総説では、著者らが把握している文献上のMOTA症候群の患者さんは30人とされています[9]。これは「実際の患者さんの総数」ではなく「これまでに論文として報告された症例数」であり、まだ診断されていない方や報告されていない方は含まれていません。
創始者効果が推定されるマニトバ州のIsland Lake地域のOji-Cree集団では、地域の人口と確認された症例から、出生1,000人あたり2〜6人と見積もられています[9]。ただし、この値は特定の集団に限られたもので、ほかの民族や世界の人口にそのまま当てはめることはできません。発症は生まれつき(先天性)で、男女どちらにも起こります。Oji-Cree以外の祖先を持つ集団からも報告があるため、「マニトバの先住民にだけ起こる病気」ではありません。
5. どうやって診断するのか ─ 決まったスコアはない
2025年の時点で、FREM1に関わる常染色体潜性の病気について、世界共通の正式な臨床診断基準(点数表のようなもの)は存在しません[9]。総説では、両目の間が広い(眼間開離)、通常と違う生えぎわ、まぶた・眼球の異常、眉毛の途切れ、幅広い/二分した鼻、肛門狭窄・前方肛門、臍帯・臍ヘルニアなどを「示唆する所見」として挙げ、こうした臨床像を持つ患者さんでFREM1の両アレルに病的またはその可能性が高い変化を証明することで、分子レベルの診断を確立するとしています[9]。
💡 用語解説:VUS(意義不明の変化)
VUS(意義不明の変化)とは、遺伝子検査で見つかった変化のうち、病気を起こすのか、それとも体質の個性にとどまるのか、現在の知識では判断できないもののことです。MOTA症候群では、見つかった両方の変化がどちらもVUSの場合や、片方だけが病的でもう片方がVUSの場合には、診断を確定することも除外することもできません。
実務のうえで大切なのは、「目・生えぎわ・鼻・肛門のすべてがそろわなければMOTA症候群ではない」という考え方は適切でない、という点です。症状は同じ家族の中でも大きく変動するため、症状が完全にそろっていない不完全な形でも、FREM1の解析を検討する価値があります。一方で、鼻だけ・腎臓だけといった症状を機械的にMOTA症候群と呼ぶのも適切ではなく、より広く「FREM1関連疾患」と記述するほうが、科学的に安全な場合もあります[9]。
6. 検査のポイント ─ 配列解析だけでは足りないことがある
MOTA症候群の遺伝子検査で特に大切なのが、配列解析だけでは不十分なことがあるという点です。2025年の総説の集計では、FREM1の病的な変化のうち、およそ10〜20%は配列解析ではなく、遺伝子の欠失や重複を調べるコピー数解析(CNV解析)で見つかるとされています[9]。特にOji-Cree集団の代表的な創始者変異は、エクソン8〜23をまとめて失う大きな欠失です[4]。
💡 用語解説:コピー数変異(CNV)
遺伝子の中の一部(エクソンなど)や、遺伝子まるごとが「多くコピーされている」「まとめて失われている」といった、量の変化をコピー数変異(CNV)といいます。1文字レベルの小さな変化を調べる配列解析では見つけにくいため、専用の欠失・重複解析(MLPAや定量PCR、アレイなど)が必要になります。MOTA症候群では、この大きな欠失を見逃さないことが診断のかなめになります。
したがって、典型的なMOTA症候群を疑う場合は、FREM1の配列解析に加えて、欠失・重複(CNV)解析を組み合わせることが重要です。配列解析だけが陰性でも、それだけでFREM1が原因ではないと結論づけるべきではありません。また、片方のアレルにしか病的な変化が見つからない場合には、もう片方のアレルとして大きな欠失や、深い部分にある変化などがないかを、あらためて検討する必要があります[9]。目の変化が特に強く、MOTA症候群らしさが弱い場合には、小眼球・無眼球・コロボーマに関わる複数の遺伝子をまとめて調べるパネル検査が用いられることもあります。より非典型的な多発奇形の場合には、全エクソームや全ゲノムの解析が選択肢になります[9]。
出生前については、家族内で病的な変化がすでに分かっている場合には、絨毛や羊水から採取したDNAを使った出生前診断や、着床前遺伝学的検査(PGT)が可能です[9]。胎児の超音波で、臍帯ヘルニア・潜在眼球・小眼球/無眼球・両目の間が広い状態・幅広い鼻・腎臓の異常が見つかることもありますが、軽症のMOTA症候群は超音波では見逃されうるため、超音波が正常というだけで遺伝的な発症を否定することはできません。検査の選び方や進め方については、羊水検査・絨毛検査のページもあわせてご覧ください。
7. 似た病気(鑑別診断)と、FREM1でつながる仲間
MOTA症候群には、症状が重なる似た病気がいくつかあります。特にFREM1という同じ遺伝子でつながる仲間の病気は、境界があいまいで、連続的につながっていると考えられています。まず、FREM1でつながる病気の関係を整理してみましょう。
BNAR症候群は、MOTA症候群と同じFREM1遺伝子による、いわば兄弟のような病気(アレル性疾患)です。二分鼻や幅広い鼻、肛門の異常、通常と違う生えぎわを示し、腎臓の形成異常が目立ち、典型的にはMOTA型の目の所見を欠きます。ただし、目のコロボーマを伴う中間的な例も報告されており、境界はあいまいです[9]。同じFREM1の機能が失われることで、MOTAとBNARの両方の症状が出うることは、複数の報告で示されています[7]。
フレーザー症候群は、FRAS1・FREM2・GRIP1という、FREM1と同じ複合体をつくる遺伝子の変化で起こる病気です。潜在眼球、小眼球/無眼球、まぶたのコロボーマ、両目の間が広い状態、くさび形の生えぎわ、二分鼻、肛門の異常など、MOTA症候群と重なる所見が多くあります[6]。一般にフレーザー症候群のほうが重症で、指の癒合(合指)や腎臓・生殖器・喉頭の異常が目立ち、早くに亡くなる例も少なくありません。ただし、重症のFREM1関連例とはかなり重なります。
同じFREM1でつながる病気として、三角頭蓋2型(TRIGNO2)も知られています。これは額の縫い目(前頭縫合)が早く癒合して額が三角形に突出するタイプで、FREM1が関わるとされます。ただし、FREM1の片方のコピー(ヘテロ接合)の変化と三角頭蓋の関係については議論が残っており、関連を支持しない後続のデータもあります[12]。総説でも、MOTA・BNAR・FREM1関連の腎尿路疾患については、片方のコピーだけに変化を持つ保因者を「発症しない」ものとして扱っています[9]。したがって「FREM1の片方の変化=MOTA症候群の軽症型」と解釈してはいけません。MOTA症候群そのものは、両方のコピーに変化がある病気です。また、第9番染色体短腕の広い範囲が失われる9p欠失症候群(Alfi症候群)でも、その領域にFREM1が含まれることが知られています。
🔍 MOTA症候群と主な似た病気の比べ方
| 病気 | 重なる所見 | 見分けの手がかり |
|---|---|---|
| フレーザー症候群 (FRAS1/FREM2/GRIP1) |
潜在眼球、小/無眼球、まぶたのコロボーマ、二分鼻、肛門異常 | 一般により重症。合指、腎・生殖器・喉頭の異常が目立ち、早期死亡例も。重症FREM1例とは重なる |
| BNAR症候群 (FREM1) |
二分/幅広い鼻、肛門異常、通常と違う生えぎわ | MOTAと同じ遺伝子。腎形成異常が目立ち、典型的には目の所見を欠く。ただし中間例あり |
| 前頭鼻異形成症 | 両目の間が広い、幅広い鼻根、鼻裂 | 潜在眼球・臍帯ヘルニア・肛門直腸の異常を通常欠く |
| VACTERL連合 | 肛門狭窄/鎖肛、腎異常 | 椎体・心臓・気管食道瘻・四肢の異常が中心。MOTA特有の目・生えぎわの所見を通常欠く |
※目の変化が特に強い場合は、小眼球・無眼球・コロボーマに関わる別の遺伝子群も遺伝学的な鑑別に入ります。
8. 治療と経過 ─ 症状に合わせた外科的・支持的ケア
MOTA症候群には、FREM1そのものを直接補正する承認された治療や、病気の進行を止める薬はありません。治療は、体のつくりの変化に対する外科的な治療と、支持的なケアが中心になります[9]。総説では、臨床遺伝、小児外科、眼科、耳鼻咽喉科、形成外科などによる多職種での管理がすすめられています。MOTA症候群に特有の、決まった診療ガイドラインやランダム化比較試験は存在しません。
眼のケア
上まぶたの欠損やまぶた-角膜癒着があり、角膜がむき出しになる危険がある場合は、手術までの間、目の表面をうるおすケアで角膜の障害を防ぎます。必要に応じて癒着を外し、まぶたを再建します。小眼球・無眼球・潜在眼球では、眼窩(がんか)の成長や見た目を考えた外科治療や義眼が検討されます。屈折異常や弱視の治療、重い視覚障害がある場合の早期の支援も大切です[9]。
鼻・肛門・おなかの壁のケア
二分鼻や鼻翼の切れ込みは、必要に応じて形成外科的な治療を行います。肛門狭窄は、少しずつ広げる処置(拡張)が基本の選択肢で、前方肛門は機能に応じて保存的または外科的に管理します。臍帯ヘルニア・臍ヘルニアは、大きさや臓器の脱出の程度に応じて、保存的または手術による治療を選びます[9]。
腎臓・尿路・気道のケア
腎臓の形成異常がある場合は、小児腎臓・泌尿器科の通常の原則に従い、腎機能や電解質の管理、尿路感染やつまりへの対応、必要な場合の外科的な修復を行います。高度な腎不全では透析や腎移植が必要になることもあります。声門のウェブや声門下狭窄が確認された場合は、小児の気道チームによる個別の管理が必要です[8]。いずれも症例数が少なく、「MOTA症候群の標準治療」と呼べる方法は、現時点では確立していません。
経過(予後)
典型的なMOTA症候群では、年齢相応の成長と知的な発達が一般的で、軽いまぶたのコロボーマの視力の予後も良いことがあります[9]。したがって、臓器の合併症を適切に治療できる典型例では、全身的な経過は比較的良いと考えられます。ただし、「MOTA症候群の方の寿命は正常」と断定できる質の高い長期のデータは存在せず、病気に特有の生命予後は現時点では不明です。ネイサンソンらの重症例では、尿路のつまりに続いて起きた肺低形成を伴う新生児死亡があり、FREM1に関わる病気が常に軽症とはいえないことも示されています[7]。
9. 遺伝と家族 ─ 再発率と遺伝カウンセリング
MOTA症候群・BNAR症候群・FREM1関連の腎尿路疾患を起こす両アレルのFREM1の変化は、常染色体潜性(劣性)遺伝です。典型的には、ご両親はそれぞれ1つずつ病的な変化を持つ保因者(キャリア)で、症状はありません。ご両親の分子検査で、2つの変化が別々のアレルにあること(トランス配置)を確認することが、再発リスクを評価するうえで重要です[9]。
ご両親がともに保因者の場合、妊娠ごとに、お子さんが発症する確率は25%、発症しない保因者になる確率は50%、変化を受け継がず発症も保因もしない確率は25%です[9]。発症していないきょうだいについては、発症が除外された後の保因者である確率は、メンデルの法則上3分の2になります。家族内での保因者検査には、まず家族の中のFREM1の病的な変化を確定しておく必要があります。
発症した方が子どもを持つ場合、パートナーがFREM1の病的な変化を持たなければ、子どもは全員が保因者になり、通常は発症しません。パートナーも保因者なら、妊娠ごとに50%が発症、50%が保因者となります。特に同じ創始者集団・血縁集団のパートナーについては、保因者検査の臨床的な意義が高くなります[9]。家族内で変化が特定された後は、出生前の分子診断や着床前遺伝学的検査(PGT)が可能です。ただし、同じ家族の中でも症状の重さが大きく異なるため、「発症するかどうか」の遺伝学的な予測はできても、片方のまぶたの欠損程度で済むか、両目の重い変化や腎臓・生殖器の合併症まで生じるかを正確に予測することはできません。この重症度予測の不確実性を、遺伝カウンセリングであらかじめお伝えすることが大切です[9]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのかを、中立の立場で整理します。MOTA症候群のような超希少疾患では、疾患そのものの継続管理と、遺伝学的検査結果の解釈・家族内リスクの評価を分けて考えることが重要です。ここでは、病気の全体像と遺伝の考え方を、現在の医学的知見に基づいて整理しています。
10. よくある誤解
誤解①「3つの症状がそろわないとMOTA症候群ではない」
症状は同じ家族の中でも大きく変動します。目・生えぎわ・鼻・肛門がすべてそろわなくてもMOTA症候群のことがあり、不完全な形でもFREM1の解析を検討する価値があります。
誤解②「配列解析が陰性ならFREM1は原因でない」
FREM1の病的な変化の10〜20%は、配列解析ではなく欠失・重複(CNV)解析で見つかります。特に大きな欠失は配列解析で見逃されうるため、CNV解析の追加が重要です。
誤解③「マニトバの先住民だけの病気」
最初の報告がマニトバ州だったためこの名前ですが、メキシコや中国など、ほかの祖先を持つ集団からも報告されています。特定の民族に限られた病気ではありません。
誤解④「FREM1の変化が1つあれば軽症のMOTA」
MOTA症候群は両方のコピーに変化がある常染色体潜性の病気です。片方だけの変化を持つ保因者は、通常は発症しないものとして扱われます。
まとめ ─ 「固定した三徴」ではなく「FREM1の連続した病気」として
MOTA症候群は、FREM1という遺伝子の両方のコピーの変化によって、主にまぶた・眼球、額の生えぎわ、顔の中心、肛門直腸の形づくりに影響が及ぶ、生まれつきの発生の病気です。そして、BNAR症候群や一部のFREM1関連の腎尿路疾患と連続してつながっています[9]。かつては「眼・毛・肛門の固定した3つの症状」としてとらえられていましたが、報告が積み重なるにつれ、症状の幅は広く、境界は連続的であることが分かってきました。
診断のうえで最も大きな落とし穴は、症状の出かたが大きく変わることと、複数のエクソンにまたがる大きな欠失を見逃すことです。経過を説明するうえでの落とし穴は、少数の症例から「遺伝子の変化のタイプと重症度の関係」を過度に一般化してしまうことです[9]。まれな病気だからこそ、一つひとつの所見と検査結果を丁寧に読み解き、正確な診断に基づいて今後の方針を選ぶことが大切になります。遺伝子検査の結果の意味や、ご家族の中での遺伝の考え方について整理したい方は、臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. MOTA症候群とは何ですか?
MOTA症候群(マニトバ眼毛肛門症候群)は、FREM1という遺伝子の両方のコピーに病的な変化があることで起こる、生まれつきの多発奇形症候群です。上まぶたのコロボーマ(欠損)や潜在眼球、額から目へ下がる特徴的な生えぎわ、眉毛の途切れ、幅広い鼻や二分した鼻、肛門の狭さや位置の異常などが、人によってさまざまな組み合わせで出ます。遺伝のしかたは常染色体潜性(劣性)です。
Q2. MOTA症候群はどのくらいまれな病気ですか?
世界的な頻度は不明で、報告例が非常に少ない超希少疾患です。2025年に更新された国際的な総説では、これまでに文献で報告された患者さんは30人とされています。これは実際の患者総数ではなく、論文として報告された数です。最初にカナダ・マニトバ州の先住民集団で報告されましたが、その後メキシコや中国など、ほかの祖先を持つ集団からも報告されています。
Q3. MOTA症候群は遺伝しますか?次の子への確率は?
常染色体潜性(劣性)遺伝です。ご両親がそれぞれ変化を1つずつ持つ保因者の場合、妊娠ごとに、お子さんが発症する確率は25%、発症しない保因者になる確率は50%、変化を受け継がない確率は25%です。ただし、同じ家族の中でも症状の重さが大きく異なるため、発症するかどうかは予測できても、重症度を正確に予測することはできません。詳しくは臨床遺伝専門医による遺伝カウンセリングでご説明します。
Q4. どんな検査で診断しますか?
決まった臨床診断スコアはなく、特徴的な症状に加えてFREM1の両方のコピーに病的な変化を確認することで、分子レベルの診断を確立します。重要なのは、1文字レベルの変化を調べる配列解析だけでは不十分なことがある点です。FREM1の病的な変化の10〜20%は、遺伝子の欠失や重複を調べるコピー数(CNV)解析で見つかります。特にマニトバの先住民集団では大きな欠失が知られているため、配列解析とCNV解析の組み合わせが大切です。
Q5. 知的発達には影響しますか?
2025年の総説の集計上、MOTA症候群の方は全般に年齢相応の成長と知的な発達を示し、運動・社会性・言葉の発達も通常は正常とされています。したがって知的障害は中心的な症状とは考えにくいのですが、重い視覚障害がある場合には、それが二次的に発達の過程に影響することはあります。非常にまれな病気のため、長期の発達に関するデータは限られています。
🏥 遺伝子や染色体に関わる検査のご相談
生まれつきの体のつくりの変化や遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] New familial syndrome of unilateral upper eyelid coloboma, aberrant anterior hairline pattern, and anal anomalies in Manitoba Indians. Am J Med Genet. 1992. [PubMed 1554017]
- [2] Manitoba Oculotrichoanal (MOTA) syndrome: report of eight new cases. Am J Med Genet A. 2007. [PubMed 17352387]
- [3] FREM1 mutations cause bifid nose, renal agenesis, and anorectal malformations syndrome. Am J Hum Genet. 2009. [PubMed 19732862]
- [4] Manitoba-oculo-tricho-anal (MOTA) syndrome is caused by mutations in FREM1. J Med Genet. 2011. [PubMed 21507892]
- [5] The role of Fras1/Frem proteins in the structure and function of the basement membrane. Int J Biochem Cell Biol. 2011. [PubMed 21182980]
- [6] Fraser syndrome and cryptophthalmos: review of the diagnostic criteria and evidence for phenotypic modules in complex malformation syndromes. J Med Genet. 2002. [PubMed 12205104]
- [7] Novel FREM1 mutations expand the phenotypic spectrum associated with Manitoba-oculo-tricho-anal (MOTA) syndrome and bifid nose renal agenesis anorectal malformations (BNAR) syndrome. Am J Med Genet A. 2013. [PubMed 23401257]
- [8] Congenital glottic stenosis as a clinical manifestation of FREM1-associated disorders in a neonate with respiratory distress and aphonia. BMJ Case Rep. 2024. [PubMed 38719265]
- [9] FREM1 Autosomal Recessive Disorders. GeneReviews. 2025. [NCBI Bookshelf NBK1728]
- [10] MOTA syndrome: molecular genetic confirmation of the diagnosis in a newborn with previously unreported clinical features. Mol Syndromol. 2012. [PubMed 23112756]
- [11] Novel FREM1 mutations in a patient with MOTA syndrome: clinical findings, mutation update and review of FREM1-related disorders literature. Eur J Med Genet. 2017. [PubMed 28111185]
- [12] Heterozygous intragenic deletions of FREM1 are not associated with trigonocephaly. Clin Dysmorphol. 2021. [PubMed 33038106]






