

目次

📍 クイックナビゲーション
「若いのに大動脈に瘤(こぶ)が見つかった」「マルファン症候群と言われてきたけれど、何かが少し違う気がする」——若年で大動脈病変が見つかった場合には、背景に遺伝性の結合組織疾患がないかを検討することが重要です。臨床遺伝専門医として、原因を遺伝学的に確かめることは、その後の血管管理やご家族のリスク評価につながる重要な過程だと考えています。ロイス・ディーツ症候群1型(LDS1)は、9番染色体にあるTGFBR1遺伝子の変化で起こる、生まれつきの結合組織の病気です。最大の特徴は、大動脈をはじめ全身の血管に、若く・小さな血管径でも動脈瘤や動脈解離が起こりやすいこと。そして両眼が離れて見える・のどちんこが2つに割れるといった顔面・口蓋の特徴が、診断の手がかりになることです。この記事では、原因のしくみから症状、マルファン症候群との見分け方、そして生まれる前にNIPTで何がわかるのか、治療と手術の目安までを、臨床遺伝専門医の立場から解説します。
🧬Q. ロイス・ディーツ症候群1型(LDS1)とは?
9番染色体にあるTGFBR1遺伝子の変化で起こる、常染色体顕性(優性)遺伝の結合組織疾患です。全身の血管に動脈瘤・動脈解離が起こりやすく、マルファン症候群より若く・小さな径で大動脈が裂けやすいのが特徴です。
🩺Q. どんな特徴がありますか?
眼間開離(両眼が離れる)・二分口蓋垂(のどちんこが割れる)・全身の動脈蛇行が、マルファン症候群と見分ける手がかりです。骨格(漏斗胸・側弯・クモ状指)や皮膚のもろさ、アレルギーの合併もみられます。
🌸Q. NIPTで調べられますか?
染色体の数を調べる従来のNIPTでは分かりませんが、単一遺伝子を調べるインペリアルプランにはTGFBR1が含まれています。NIPTはスクリーニング検査のため、陽性の場合には羊水検査・絨毛検査などによる確認が必要です。
1. ロイス・ディーツ症候群1型とは:まず全体像をつかむ
ロイス・ディーツ症候群(Loeys-Dietz Syndrome、以下LDS)は、心臓や血管・骨格・顔まわり・皮膚・免疫にいたるまで、全身の「結合組織」に幅広く影響する、まれな遺伝性の病気です[1]。結合組織とは、皮膚・血管・骨・じん帯など、体のさまざまな部分を支え、しなやかさと強さを与えている土台のような組織のことです。2005年にBart LoeysとHarry Dietzらによって、新しい病気として報告されました[2]。
LDSは、原因となる遺伝子によって1型から6型までに分類されます。このうち、9番染色体(9q22.33)にあるTGFBR1遺伝子の変化が原因となるものが、この記事で解説する1型(LDS1)です[3]。歴史的には、LDSは当初「顔まわりの症状がはっきりあるタイプ」と「皮膚症状が前面に出るタイプ」に分けられていましたが、いまは原因遺伝子にもとづく分類が主流になり、TGFBR1が原因ならLDS1、TGFBR2が原因ならLDS2と区別されます[1]。
LDS1の最大の特徴であり、もっとも生命にかかわるのは、大動脈だけでなく全身の中小の動脈にも動脈瘤(こぶ)ができ、早い段階から動脈解離(血管の壁が裂けること)を起こしやすいことです。マルファン症候群などの似た病気とくらべても血管病変の進行が速く、より小さな血管径で解離・破裂に至るリスクが高いことが知られています[2]。2006年に報告された初期の52家系の研究では、現代のような画像監視や予防手術が普及していなかった当時の自然経過で、平均死亡年齢は26.0歳と報告されました[4]。若年で大動脈瘤が見つかった場合や、既存の臨床診断だけでは所見を十分に説明できない場合には、遺伝学的検査によって原因を明らかにすることが、その後の管理方針を決めるうえで重要です。
ただし強調しておきたいのは、「平均死亡年齢26歳」という数字は、あくまで過去のもっとも重症な例に偏ったデータだということです。いまは早期診断・全身の画像による定期チェック・β遮断薬やARBによる薬物療法・適切な時期の予防手術によって、経過は大きく改善しています。診断がついて、きちんと管理を続けられること自体が、予後を決める何より大きな第一歩になります。この記事は疾患の全体像を解説するページです。原因となるTGFBR1遺伝子そのものの詳しい分子生物学については、TGFBR1遺伝子の解説ページで深く扱っています。あわせてお読みいただくと、理解が立体的になります。
💡 用語解説:結合組織とは
結合組織は、皮膚・血管・骨・じん帯・軟骨など、体のあちこちを「つなぎ・支え・かたちを保つ」土台の組織です。コラーゲンやエラスチンといった線維がその主役で、しなやかさと強さを両立させています。この土台をつくる指示がうまく伝わらなくなると、血管の壁が弱くなったり、関節がゆるくなったり、皮膚が薄くなったりと、一見バラバラに見える症状が全身に同時に現れるのです。LDS1が「全身の病気」であるのは、このためです。
2. 原因遺伝子TGFBR1と「TGF-βパラドックス」
🔍 関連記事:TGFBR1遺伝子とは/TGFBR2遺伝子とは/TGF-βシグナル伝達経路
LDS1の原因であるTGFBR1遺伝子は、TGF-β(トランスフォーミング増殖因子β)という大切な情報物質を受け取る「1型受容体」(別名ALK5)の設計図です[5]。TGF-βは、細胞に「増えなさい」「組織をつくりなさい」といった指示を届ける小さなタンパク質で、血管や皮膚・骨など全身の結合組織づくりに欠かせません。正常なからだでは、TGF-βがまず2型受容体(TGFBR2)に結合し、そこへ1型受容体(TGFBR1)が呼び寄せられて複合体をつくります。TGFBR2がTGFBR1にスイッチを入れると、TGFBR1は細胞の中のメッセンジャーであるSMAD2/SMAD3を活性化し、これが核へ移動して、たくさんの遺伝子のはたらき方を調節します。この一連の流れを「TGF-βシグナル」と呼びます[5]。LDS1は、この流れのいちばん入り口にあるTGFBR1に変化が起きることで、全身の結合組織がうまくつくれなくなる病気です。
TGF-βの信号は、外から核へと一方向に伝わります。LDS1では受容体の力が落ちるはずなのに、体の反応でかえって信号が強まる「パラドックス」が起こります。
LDS1で見つかるTGFBR1の変化の多くは、ミスセンス変異と呼ばれるタイプです。試験管の中で調べると、これらの変異は受容体のはたらきを「弱める(機能喪失型)」ように見えます。ところが、実際の患者さんの大動脈の壁や、遺伝子を改変したマウスを調べると、逆に下流のSMAD2/3がむしろ過剰に活性化しているという、まったく逆の現象が見つかりました。これが専門家を長く悩ませてきた「TGF-βパラドックス」です[6]。
💡 用語解説:ミスセンス変異とは
遺伝子はタンパク質の「設計図」で、3文字ずつの並びがアミノ酸を1つずつ指定しています。ミスセンス変異とは、この1文字が入れ替わって、本来とは違うアミノ酸が1つだけ置き換わってしまう変化です。設計図は最後まで読まれるため受容体自体はつくられますが、形やはたらきが微妙に狂ってしまい、上で述べた「パラドックス」につながると考えられています。
このしくみの解明は、治療の考え方を大きく変えました。失われた機能を補うのではなく、アンジオテンシンII受容体1型(AT1R)を、ARB(アンジオテンシンII受容体拮抗薬、ロサルタンなど)で遮断する治療が用いられています。LDSではβ遮断薬やARBは血行動態ストレスを減らす目的で推奨されますが、両者の有効性を直接比較した臨床試験はまだありません[6]。病態を分子レベルで理解することは、治療戦略を検討するうえでも重要です。なお、同じTGFBR1でもタンパク質をまったく作れなくする変異が起こると、LDS1ではなく「多発性自然治癒性扁平上皮癌(MSSE)」という自然に治る皮膚がんの素因になります。同じ遺伝子でも「変異の種類」で病気がまったく変わるのがTGFBR1の面白さで、詳しくはTGFBR1遺伝子の解説ページで扱っています。

🩺 院長コラム【「血管の脆さ」には、理由があることがあります】
大動脈瘤や大動脈解離は、生活習慣だけが原因と思われがちです。けれど、TGFBR1のような遺伝子の変化が背景にあることがあります。臨床遺伝専門医として、また成人の内科を診る立場から、若年発症の大動脈瘤・大動脈解離では、生活習慣や一般的な危険因子だけでなく、遺伝性結合組織疾患の可能性を検討することが重要だと考えています。
LDS1の難しさは、同じ遺伝子の変化を持つご家族でも、症状の重さが大きく違う点にあります。そのため、病的バリアントが見つかったことだけで将来を一律に予測するのではなく、画像所見、年齢、家族歴、血管径の変化などを踏まえて、個別に管理方針を検討することが重要です。
3. 全身にあらわれる主な症状
2005年に最初に報告された典型的なLDS1では、(1)全身の動脈蛇行・動脈瘤、(2)眼間開離、(3)二分口蓋垂または口蓋裂という3つのサイン(三徴)が特徴的だと定義されました[4]。とくに眼間開離や二分口蓋垂などの頭蓋顔面所見が、LDSを疑う重要な診断上の手がかりになります。以下、器官系ごとに見ていきましょう。
🩸 心臓と血管(最重要)
- ➤大動脈基部の拡張(初期報告で約98%)
- ➤全身の動脈瘤・解離(大動脈以外にも広がる)
- ➤動脈蛇行(血管のねじれ・約84%)
🦴 骨格・関節
- ➤クモ状指(細長い指・約70%)
- ➤漏斗胸・鳩胸、側弯症、関節のゆるさ
- ➤頸椎の不安定性、先天性内反足
👀 顔まわり・眼
- ➤眼間開離(両眼が離れる・約90%)
- ➤二分口蓋垂・口蓋裂(約90%)
- ➤青色強膜・斜視、頭蓋骨縫合早期癒合症
🩹 皮膚・免疫
- ➤薄く透ける皮膚、あざのできやすさ
- ➤幅広い萎縮性の瘢痕、ヘルニア
- ➤食物・環境アレルギー、喘息、好酸球性食道炎
心血管の合併症は、LDS1で最も命にかかわる部分です。マルファン症候群では動脈瘤が大動脈の付け根に限られやすいのに対し、LDS1では上行・下行・腹部大動脈や、脳・首・お腹の枝の動脈にまで瘤や解離が広がるのが際立った特徴です[2]。さらに、血管が異常にくねくねと曲がる動脈蛇行も高頻度で見られ、これ自体がすぐ破裂につながるわけではありませんが、結合組織のもろさを映し出す強力な画像サインとして診断の決め手になります。心エコーだけでは遠くの動脈瘤を見逃す危険があるため、頭から骨盤までの全身をCTA(CT血管造影)またはMRA(MR血管造影)で調べることが欠かせません。
💡 用語解説:動脈瘤と動脈解離
動脈瘤(どうみゃくりゅう)は、血管の壁が弱くなって風船のように膨らんだ「こぶ」のことです。動脈解離(どうみゃくかいり)は、血管の壁が内側から裂けて層がはがれる状態で、大動脈で起これば突然の激しい胸や背中の痛みを伴い、命にかかわる救急疾患です。LDS1では、これらがマルファン症候群より小さな血管径でも起こりやすいのが、最大の注意点です[7]。
骨格では、細長いクモ状指や胸郭の変形(漏斗胸・鳩胸)、側弯症が見られます。特に重要なのが頸椎(首の骨)の不安定性で、これはLDS1・2型のおよそ51%に見られ[1]、全身麻酔のときの気管挿管や首を反らせる処置で脊髄を傷つける「隠れたリスク」になります。皮膚は薄く透けやすく、近年は重い食物アレルギー・喘息・好酸球性食道炎などの免疫の合併も注目されています。TGF-βは免疫の調整にも関わるため、これらが一つの分子のしくみでつながっているのです[1]。
4. よく似た病気との違い(鑑別診断)
LDS1は、マルファン症候群・血管型エーラス・ダンロス症候群(vEDS)・シュプリンツェン・ゴールドバーグ症候群(SGS)などと症状が重なるため、正確な見分けが治療方針を左右します。LDS1をマルファン症候群と間違えて、マルファンのゆるやかな基準で管理してしまうと、患者さんを解離による突然死のリスクにさらすことになります[7]。とくに重要なマルファン症候群との違いを、表で整理します。
| 評価項目 | ロイス・ディーツ症候群1型(TGFBR1) | マルファン症候群(FBN1) |
|---|---|---|
| 血管病変の広がり | 大動脈基部に加え、頭頸部・腹部・分枝動脈など全身に及ぶ。著明な動脈蛇行を伴う | 主に上行大動脈・大動脈基部に限られやすい。蛇行はまれ |
| 解離のリスクと径 | 4.0〜4.5cmの比較的小さな径でも解離・破裂のリスク | 一般に5.0cmに達するまでリスクは比較的低い |
| 顔まわりの所見 | 眼間開離・二分口蓋垂・口蓋裂が高頻度 | 細長い顔・下顎後退など。眼間開離や口蓋異常は典型的でない |
| 眼の所見 | 青色強膜・斜視。水晶体偏位はない | 約半数で水晶体偏位あり。高度近視も |
| 皮膚・免疫 | 半透明の皮膚・萎縮性瘢痕。重いアレルギー・炎症性腸疾患の合併 | 皮膚線条。重いアレルギー素因は特徴的でない |
この表からわかるように、水晶体偏位の有無と、二分口蓋垂の有無が、診察室でLDSとマルファン症候群を見分ける強力な手がかりになります。血管型エーラス・ダンロス症候群も動脈解離や薄い皮膚が似ますが、LDS特有の顔まわりの所見を欠くことが多く、シュプリンツェン・ゴールドバーグ症候群はLDSに似た骨格所見を持ちますが、通常は知的障害を伴う点で区別されます[1]。ただし臨床所見だけでは見分けが難しい非典型例も多いため、最終的な確定には遺伝子検査が欠かせません。
5. 遺伝のしくみと再発リスク
LDS1は常染色体顕性(優性)遺伝という形式をとります。これは、2本ある遺伝子のうち片方に変化があるだけで発症しうるしくみで、患者さんからお子さんへ変異が受け継がれる確率は理論上50%です[1]。一方で、ここで臨床上とても大切な事実があります。LDSの患者さんの約75%は、両親のどちらにも病的バリアントが認められず、本人に新たに生じた新生変異(de novo変異)によって発症します[1]。
💡 用語解説:新生変異(de novo変異)
「de novo(デノボ)」はラテン語で「新たに」という意味です。両親のどちらも変異を持っていないのに、精子や卵子がつくられる過程、または受精直後に、お子さんで初めて生じる遺伝子の変化を指します。家族歴がまったくなくてもLDS1は起こりうる——これは、ご両親に落ち度があるわけではまったくない、ということでもあります。de novo変異について詳しくはこちら。
この「新生変異」という性質は、お父さんの年齢(精子の加齢)とも関わりがあります。精子は生涯にわたってつくられ続けるため、年齢とともに新たな変異が蓄積しやすく、父親の加齢は新生変異による疾患のリスク要因の一つと考えられています。当院では、こうした父親由来の新生変異に着目した56遺伝子de novo NIPTもご用意しています。
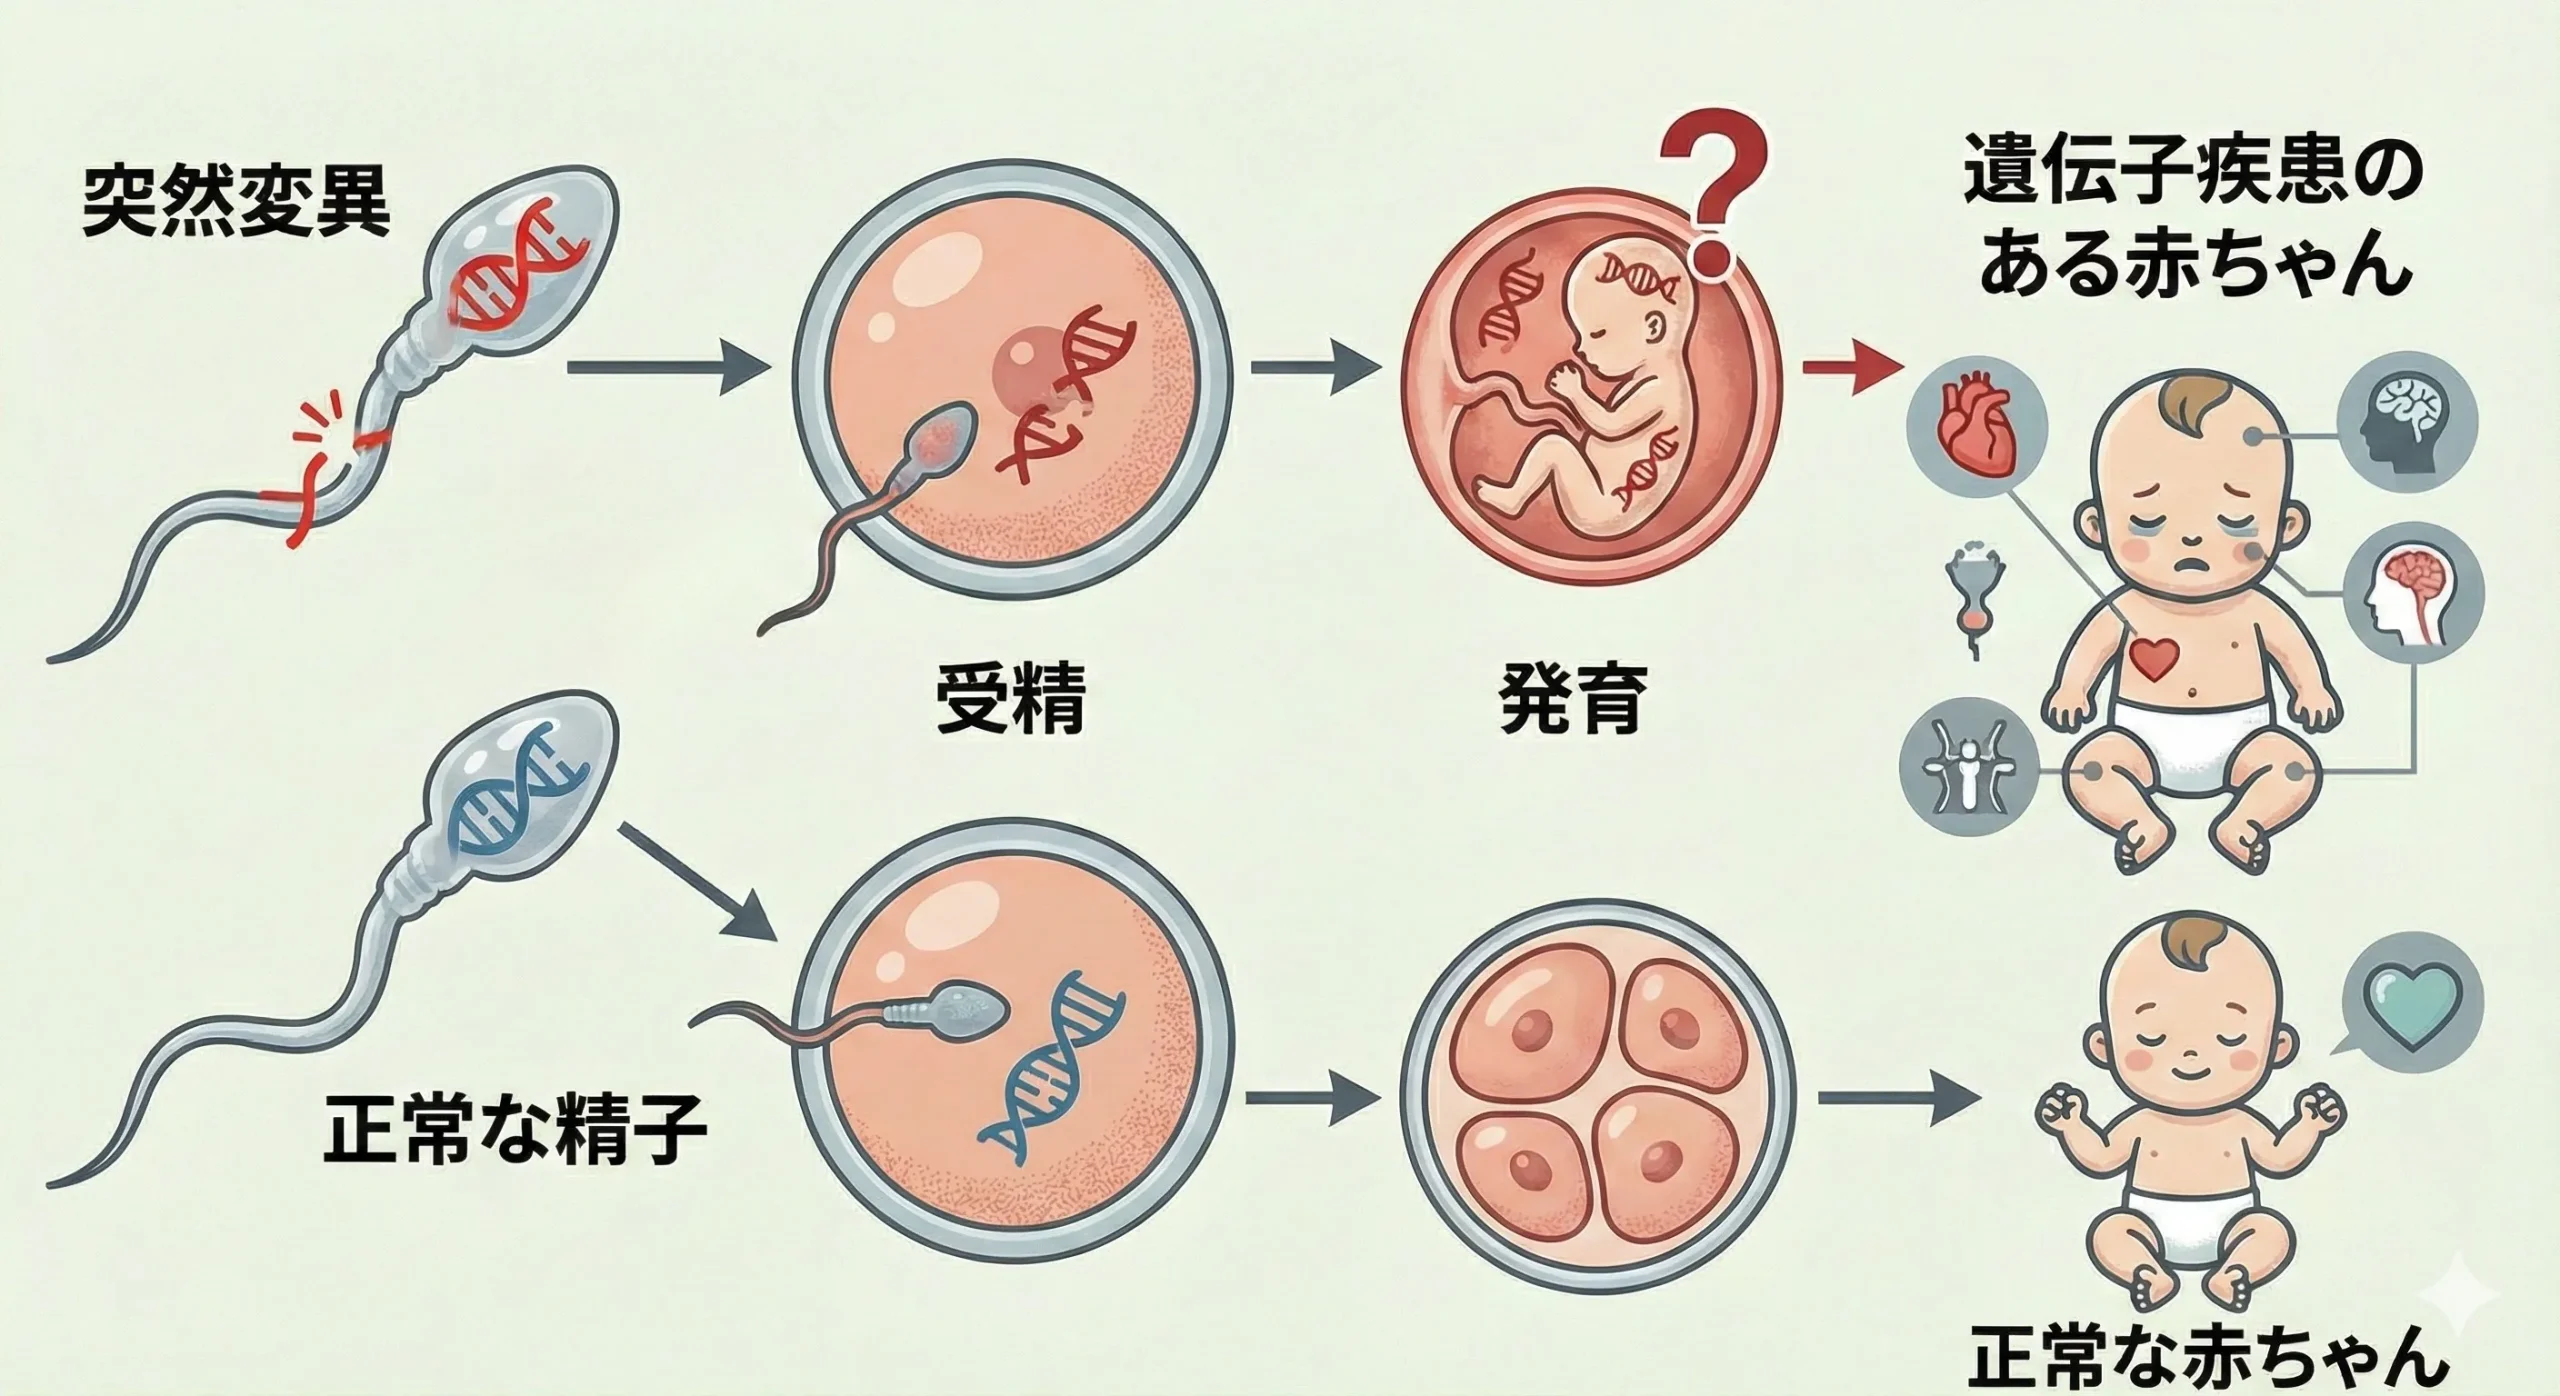
(父親由来の遺伝子変異が子へ伝わるイメージ)
患者さん本人に病的な変異が見つかった場合、その情報はご本人だけのものではありません。ご両親・きょうだい・お子さんにも同じ変異を持つ方がいる可能性があるため、まだ症状のないご家族に対する検査や画像スクリーニングを行うことで、無症候の大動脈瘤などを早期に発見し、適切な管理につなげることができます。確定診断は、ご本人だけでなく血縁者の適切なリスク評価にもつながります[1]。
6. NIPT・遺伝子検査・診断の進め方
LDS1の診断は、くわしい身体所見の評価と遺伝学的検査を組み合わせて行います。画像検査ではまず心エコーで大動脈と弁を評価し、頭から骨盤までのCTA/MRAで全身の中小動脈の瘤や蛇行を調べます[7]。遺伝学的検査では、関連する複数の遺伝子をまとめて調べるマルチジーンパネル検査(NGSパネル)が標準です。LDSは6つの遺伝子のどれが原因かを見た目だけで言い当てるのが難しいため、まとめて解析することで効率よく正確に「何型のLDSか」を確定できます。当院でも、ロイス・ディーツ症候群NGSパネル検査や、マルファン・エーラス・ダンロスなどを広く含む結合組織疾患NGSパネル検査をご用意しています。
生まれる前に調べる:NIPTでわかること
LDS1は新生変異で起こることもあるため、出生前のスクリーニングの対象になり得ます。ただし注意が必要なのは、ダウン症などを調べる「ふつうのNIPT」では、TGFBR1は分からないという点です。よく知られたNIPTは「染色体の数」の変化を調べる検査で、LDS1のように一つの遺伝子だけに変化が起こる「単一遺伝子疾患」は対象外だからです。単一遺伝子まで対象に含めた当院のインペリアルプラン(154遺伝子218疾患)には、TGFBR1が含まれます。
💡 用語解説:NIPTは「スクリーニング検査」です
NIPT(非侵襲的出生前検査)は、お母さんの採血だけでできる、赤ちゃんへの負担のない検査です。ただし「可能性を調べる」スクリーニング検査であり、確定診断ではありません。陽性(可能性が高い)と出た場合は、羊水検査・絨毛検査という確定検査で確かめる必要があります。当院は必要なものをターゲット法で精度よく調べることを重視しており、広く浅く読む方式(偽陽性が多くなりやすい方式)とは考え方が異なります。
ただし、LDSは症状の重さが人によって大きく異なるため、出生前に見つけることが常にご家族の利益になるとは限りません。検査を受けるかどうかは、十分な遺伝カウンセリングのもとで、ご家族が主体的に決めることが何より大切です。私たちは情報をお伝えする立場であり、特定の選択を勧めることはありません。妊娠を希望される段階でのご相談(プレコンセプションカウンセリング)から、着床前診断(PGT)などの選択肢まで、倫理的な配慮のもとにご一緒に考えます。
7. 治療と生涯にわたる管理
LDS1は全身の臓器に影響するため、循環器・心臓血管外科・整形外科・臨床遺伝・眼科・消化器・アレルギーなど、多くの専門家が連携する集学的医療チームでの管理が基本です[8]。治療の柱は、薬・定期的な画像チェック・適切な時期の予防手術の3つです。中心となる薬はβ遮断薬とARB(ロサルタンなど)で、β遮断薬が心拍数と血圧を抑えて血管への負荷を下げ、ARBはアンジオテンシンII受容体1型(AT1R)を遮断し、血行動態ストレスを減らす目的で用いられます。LDSではβ遮断薬またはARB、あるいは両者の使用が妥当とされていますが、LDS患者で両薬剤の有効性を直接比較した臨床試験はまだありません[6]。これらの薬は予防手術のあとも続けることが大切です。
⚠️ 避けたほうがよい薬・運動
片頭痛のトリプタン系や、市販の鼻炎薬に含まれる血管収縮薬(充血除去薬)など、血管を収縮させる薬はもろい血管に負担をかけるため原則避けます。運動は、会話できる程度の軽い有酸素運動(ウォーキング・水泳)はすすめられますが、激しい運動・コンタクトスポーツ・息をこらえる筋トレ(ウェイトリフティング等)は避けるべきとされています[8]。
予防手術のタイミング(2022年ACC/AHAガイドライン)
LDS1はマルファン症候群より明らかに若く・小さな径で解離・破裂に至るため、予防手術の目安は厳しめに設定されます。現行標準である2022年のACC/AHA(米国心臓病学会/米国心臓協会)大動脈疾患ガイドラインでは、大動脈基部・上行大動脈の予防的置換について、遺伝子別に次の目安が示されています[9]。
| 原因遺伝子 | 高リスク所見なし | 高リスク所見あり |
|---|---|---|
| TGFBR1(LDS1・本記事) | 4.5cm以上 | 4.0cm以上 |
| TGFBR2(LDS2) | 4.5cm以上 | 4.0cm以上 |
| (参考)マルファン症候群 | 5.0cm以上 | 条件により引き下げ |
ベースラインは4.5cmで、高リスク所見(解離の家族歴、女性で小柄、急速な拡大〔1年に0.3cm以上〕、重い顔まわりの所見や著明な動脈蛇行など)を伴う場合に4.0cmへ引き下げられます[9]。マルファン症候群の目安(通常5.0cm以上)とくらべると、LDS1がいかに早い段階での介入を求めているかがわかります。手術は、弁の機能が保たれていれば自己弁温存の大動脈基部置換術が第一選択とされます[8]。
妊娠・出産のリスク
LDS1の妊娠は、母体にとって非常に高いリスクを伴います。妊娠中は循環血液量が増え、ホルモンの影響で結合組織がさらにゆるむため、もろい血管に大きな負担がかかり、大動脈解離や子宮破裂のきっかけになりえます。初期のLDS1・2を含む52家系の研究では、妊娠歴のある12人の女性のうち6人で、大動脈解離や子宮破裂などの重篤な合併症が報告されています(6人の内訳はLDS1が1人、LDS2が5人)[4]。妊娠を希望する場合は、妊娠前の予防手術の検討やARBの中止時期の調整など、「妊娠する前に整えておく」プレコンセプションカウンセリングが必須です。高度専門施設での厳格な管理が原則になります[8]。
🩺 院長コラム【「マルファンと言われていた」その診断、確かですか】
遺伝カウンセリングを行う立場から、私がいつも大切にしているのは「病名のラベル」ではなく「分子の確定診断」です。LDS1とマルファン症候群は見た目が重なりますが、手術に踏み切る血管径の目安も、注意すべき血管の範囲も異なります。「マルファンと言われてきたけれど、眼が離れている、のどちんこが割れている」——そんな所見があれば、もう一度遺伝学的に確かめる価値があります。
遺伝子を確定することは、ご本人だけの問題ではありません。常染色体顕性遺伝のため、ご家族にも同じ変異を持つ方がいる可能性があり、確定診断は「まだ症状のないご家族を早く見つけて守る」ことにつながります。数字をどう受け止め、これからどう暮らしていくか——そこまで一緒に考えるのが、私たちの遺伝カウンセリングの役割だと考えています。
8. よくある誤解
誤解①「マルファン症候群と同じ病気でしょう?」
似ていますが別の病気です。LDS1には眼間開離・二分口蓋垂・全身の動脈病変という固有の特徴があり、より小さな径で解離しやすいため、手術の目安も管理も異なります。
誤解②「家族にいないから遺伝病ではない」
LDSの約75%は新生変異(de novo変異)で、家族歴がなくても発症します。診断後は、ご本人の将来のお子さんへの遺伝(50%)を考える必要があります。
誤解③「症状がないから大丈夫」
動脈瘤や解離は自覚症状がないまま進行することが少なくありません。症状の有無にかかわらず、心エコーと全身血管の定期的な画像チェックを続けることが命を守ります。
誤解④「生まれる前には何も調べられない」
従来のNIPTでは調べられませんが、当院のインペリアルプラン(154遺伝子218疾患)にはTGFBR1が含まれ、採血でスクリーニングが可能です。ただし確定診断ではなく、陽性時は羊水・絨毛検査での確認が必要です。
9. 臨床遺伝専門医からのメッセージ
LDS1は、TGFBR1というたった一つの遺伝子の変化が、血管・骨格・皮膚・免疫にまで広く影響することを示す、結合組織疾患の典型例です。かつてはマルファン症候群やエーラス・ダンロス症候群と混同されてきましたが、分子診断の確立によって、独立した一つの病気として確かな位置づけを得ました。そしていま、その理解は「原因の根っこ(TGF-βパラドックス)に直接はたらきかける治療」へと結びつきはじめています。
かつて「平均寿命が短い」とされたこの病気は、正確な診断・薬・計画的な画像チェック・適切な時期の予防手術によって、予後が劇的に改善しています。原因遺伝子が特定されることで、必要な画像検査の範囲や頻度、手術を検討する時期、血縁者への対応をより具体的に検討できるようになります。遺伝学的診断は将来を一律に決めるものではなく、適切な医学的管理につなげるための情報の一つです。診断や検査結果の解釈に迷う場合は、臨床遺伝専門医などに相談して情報を整理することが重要です。
🏥 ネットの情報に疲れたら、一度専門医の話を聞きに来ませんか?
ロイス・ディーツ症候群をはじめとする結合組織疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] Loeys-Dietz Syndrome. GeneReviews® [Internet]. NCBI Bookshelf. [NCBI NBK1133]
- [2] Loeys BL, Chen J, Neptune ER, et al. A syndrome of altered cardiovascular, craniofacial, neurocognitive and skeletal development caused by mutations in TGFBR1 or TGFBR2. Nat Genet. 2005;37(3):275-281. [PubMed 15731757]
- [3] Loeys-Dietz Syndrome 1; LDS1. OMIM #609192. Johns Hopkins University. [OMIM 609192]
- [4] Aneurysm syndromes caused by mutations in the TGF-beta receptor. N Engl J Med. 2006. [PubMed 16928994]
- [5] TGFBR1 gene. MedlinePlus Genetics. National Library of Medicine. [MedlinePlus]
- [6] Unique Mechanism by Which TGFBR1 Variants Cause Two Distinct Disorders. PMC. [PMC7897567]
- [7] Loeys–Dietz syndrome: a primer for diagnosis and management. Genetics in Medicine. [PMC4131122]
- [8] Clinical features and complications of Loeys-Dietz syndrome: A systematic review. International Journal of Cardiology. 2022. [PubMed 35662564]
- [9] 2022 ACC/AHA Guideline for the Diagnosis and Management of Aortic Disease. Circulation. 2022. [Circulation]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






