

目次

📍 クイックナビゲーション
「生まれて間もない赤ちゃんが、1日に何度もひきつけを起こす。いくつもの検査を受けても、はっきりした原因がわからない」——発達性てんかん性脳症4型(DEE4/STXBP1関連障害)のお子さんとご家族は、そんな出口の見えない不安のなかで、毎日を必死に過ごしていらっしゃいます。私は遺伝の専門医として、「発作そのもの」への恐怖と同じくらい、「原因がわからないこと」がご家族の心をすり減らしていく様子を、何度も見てきました。
でも、この十数年で状況は大きく動きました。原因となるSTXBP1という遺伝子が特定され、正常なタンパク質を脳に補う遺伝子治療(AAV治療)は動物実験で有望な結果を示したのち、ヒトを対象とする初期臨床試験にまで進みました。ただし、CAP-002を用いたPhase 1/2a試験(NCT06983158)は1例への投与後に事前に定められた停止基準に達し、2026年に終了しています[12]。この記事では、DEE4がどんな病気で、なぜ起こり、どう診断・治療されていくのかを、一般の方にもわかる言葉で、遺伝専門医の立場から丁寧にお伝えします。
- ➤ 発達性てんかん性脳症4型(DEE4/STXBP1関連障害)がどんな病気か、なぜ起こるのか
- ➤ 乳児期から現れる発作・発達の遅れ・運動障害と、成長とともにたどる経過(自然歴)
- ➤ なぜ「ハプロ不全」という一つのしくみで説明できるのか、どう診断するのか
- ➤ 抗てんかん薬から、AAV遺伝子治療・アンチセンス核酸など根本をねらう最新の研究まで
- ➤ 遺伝のしくみ(デノボ変異)、次のお子さんへのリスク、出生前診断・NIPTとの関係
⏱ 30秒でわかる要約
Q. 発達性てんかん性脳症4型(DEE4)とは?
A. STXBP1という遺伝子の片方が働かなくなること(ハプロ不全)で、乳児期早期から難治性のてんかん発作と重い発達の遅れが起こる、とてもまれな生まれつきの脳の病気(発達性てんかん性脳症)です。大田原症候群の主要な原因の一つとしても知られています。
Q. 治りますか?
A. 今のところ根本を治す薬はまだありませんが、複数の抗てんかん薬で発作をできるだけ抑えるのが基本です。近年は正常なSTXBP1を脳に届けるAAV遺伝子治療が前臨床研究で有望な結果を示し、ヒトを対象とする初期臨床試験にも進みました。ただし、CAP-002のPhase 1/2a試験は1例への投与後に停止基準に達し、2026年に終了しており、安全性を含む課題の検証が必要な段階です[12]。
Q. 遺伝しますか?
A. ほとんどが、親から受け継いだのではなくお子さんで初めて偶然に変異が生じる「新生突然変異(デノボ変異)」です。ご両親のせいではありません。ご両親の末梢血で同じ病的バリアントが検出されない場合、次のお子さんへの再発リスクは低いと考えられますが、生殖細胞系列モザイクなどの可能性があるためゼロではありません[2]。
発達性てんかん性脳症4型(DEE4)とはどんな病気か
たった一つの遺伝子から、脳全体に広がる病気
発達性てんかん性脳症4型(Developmental and Epileptic Encephalopathy 4/略してDEE4、OMIM 612164)は、乳児期のごく早い時期から薬が効きにくいてんかん発作と重い精神運動発達の遅れが中心となって現れる、とてもまれな生まれつきの神経の病気です。原因は、第9番染色体長腕(9q34.11)にあるSTXBP1という遺伝子の、片方だけに起こる変異です[1]。
「てんかん性脳症」という言葉には、大切な意味が込められています。脳の中で起こるてんかんの異常な電気活動そのものが、発作を起こすだけでなく、成長のさなかにある脳の正常な発達(神経回路の形成)を直接さまたげてしまう、という考え方です[2]。だからこそ、発作をできるだけ早く、できるだけしっかり抑えることが、発達を守るうえでとても重要になるのです。
発達性てんかん性脳症(DEE)は、「発作が起こること」と「発達が遅れること」の両方が、同じ根っこ(遺伝子や脳の異常)から生じる病気の総称です。単に発作があるだけでなく、その電気的な異常が発達をさらに悪くするという悪循環が特徴です。原因遺伝子は100以上知られており、STXBP1はそのなかでも代表的な一つです[2]。
「大田原症候群」から「STXBP1関連障害」へ——広がった病気の姿
この病気の原因遺伝子であるSTXBP1は、2008年に、日本の斎藤伸治先生・松本直通先生らのグループによって、大田原症候群(早期乳児てんかん性脳症)の原因として初めて報告されました[3]。大田原症候群は、生後まもなくから強直性のスパズム(体をこわばらせる発作)をくり返し、脳波に「サプレッション・バースト」という独特のパターンを示す、最も早期に発症するてんかん性脳症の一つです。
その後の研究で、STXBP1の変異は大田原症候群だけでなく、ウエスト症候群(点頭てんかん)・レノックス・ガストー症候群など、さまざまなタイプのてんかんを引き起こすことがわかってきました[10]。さらに、てんかんをまったく伴わず、自閉スペクトラム症(ASD)や運動障害だけが前面に出るタイプまで存在することが明らかになり、今日ではこれらをまとめて「STXBP1関連障害(STXBP1-related disorders)」と呼ぶようになっています[2]。つまりDEE4は、この幅広いスペクトラムの「てんかんが強く出るタイプ」にあたります。
同じSTXBP1の変異でも、現れる症状は人によって大きく違います。「大田原症候群」「ウエスト症候群」といった昔ながらの診断名よりも、いまは「STXBP1が原因の発達性てんかん性脳症」という遺伝子に基づく診断のほうが、病気の本質をとらえていると考えられています[2]。
頻度としては、STXBP1関連障害は希少疾患(指定難病に関わる領域)に分類されます。国際的な患者団体・欧州のリファレンスネットワークの推定では、発症率はおよそ3万人に1人とされ、これまでに世界で数百例以上が報告されています[11]。ただし、軽症例やてんかんを伴わない例は見逃されやすいため、実際にはもっと多い可能性が指摘されています[9]。
なぜ起こるのか——STXBP1遺伝子と分子のしくみ
STXBP1(MUNC18-1)は、神経の「伝言」を送る現場監督
STXBP1遺伝子は、脳の神経細胞で非常に強く働くMUNC18-1というタンパク質の設計図です[1]。少しむずかしい話になりますが、ここが病気の核心なので、身近なたとえでご説明します。
神経細胞は、隣の細胞に情報を伝えるとき、神経伝達物質(グルタミン酸やGABAなど)を詰めた小さな袋(シナプス小胞)を細胞膜と融合させて、中身を放出します。この「袋を膜に融合させる」作業を担うのが、SNARE複合体と呼ばれるタンパク質の集まりです。MUNC18-1は、このSNARE複合体が正しいタイミングで、正しい場所で、ミリ秒単位の精度で働くように管理する「現場監督」のような役割を果たしています[3]。
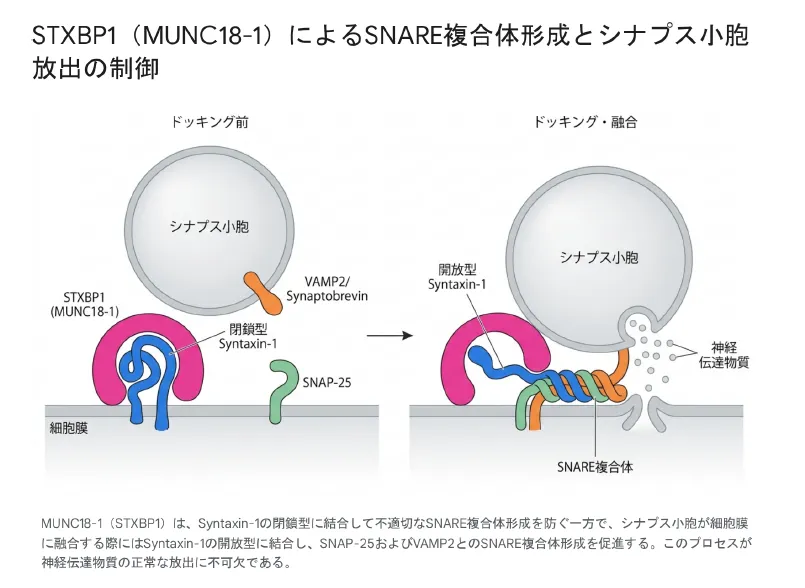
MUNC18-1(STXBP1)は、Syntaxin-1の閉鎖型に結合して不適切なSNARE複合体形成を防ぐ一方で、シナプス小胞が細胞膜に融合する際にはSyntaxin-1の開放型に結合し、SNAP-25およびVAMP2とのSNARE複合体形成を促進します。この二面的な制御が、神経伝達物質の正常な放出に不可欠です。
シナプスは、神経細胞どうしがつながって情報をやりとりする「接続点」です。そこで放出される神経伝達物質には、脳を「活発にする」アクセル役(グルタミン酸)と、「落ち着かせる」ブレーキ役(GABA)があります。この二つのバランスが崩れると、脳が暴走してけいれんが起きます。くわしくはシナプスの解説もご覧ください。
MUNC18-1がどれほど大切かは、動物実験からもわかります。線虫・ハエ・魚・マウスなど、さまざまな生き物でこのタンパク質を完全になくすと、神経伝達物質の放出が止まり、命を保てなくなることが確認されています[3]。それだけ、生命の根幹に関わる分子なのです。
病気の正体は「タンパク質の量が半分になること(ハプロ不全)」
STXBP1に起こる変異は、遺伝子の一部だけに集中するのではなく遺伝子全体に広く散らばって報告されており、ナンセンス変異・フレームシフト変異・スプライス部位変異・ミスセンス変異・遺伝子まるごとの欠失など、種類もさまざまです[3]。こうした多様な変異の多くは、結果としてハプロ不全(haploinsufficiency)という共通のしくみに行きつくと考えられています。ただし、一部のミスセンス変異では、異常タンパク質の凝集や優性阻害など、単純なハプロ不全だけでは説明できない機序も研究されています[8]。
遺伝子は、父由来・母由来の2つ1組で持っています。ハプロ不全とは、片方が壊れて働かなくなり、残った1つだけでは必要な量のタンパク質をまかないきれない状態のことです。STXBP1では、変異した側からは正常なMUNC18-1がほとんど作られず(異常なタンパク質はすぐ分解されてしまいます)、健康な側だけが残るため、タンパク質の総量が健常者のおよそ半分にまで減ってしまいます[3]。くわしくはハプロ不全のくわしい解説はこちら。
この「量が半分になる」ことが、ミリ秒単位の精密さが要求されるシナプスの現場では致命的なボトルネックになります[3]。神経伝達物質を放出する力が閾値を下回り、脳全体の情報伝達の効率が落ちてしまうのです。現在ではハプロ不全が主要なしくみだと考えられていますが、一部の病的バリアントでは異常タンパク質の凝集や優性阻害などが関与する可能性も検討されています[1][8]。この「量を戻せば治せるかもしれない」という発想こそ、後半でお話しする遺伝子治療の出発点になります。
なぜ「けいれん」が起こるのか——ブレーキ役の神経が弱る
MUNC18-1が半分に減ったとき、脳のすべての神経が均等に影響を受けるわけではありません。近年の画期的なマウス実験(ベイラー医科大学のMingshan Xue先生らのグループ)で、脳を「落ち着かせる」ブレーキ役であるGABA作動性(抑制性)の神経が、とくに強くダメージを受けることが示されました[5]。
この研究では、抑制性の神経だけでSTXBP1を半分にしたマウスが、発達の遅れ・てんかん発作・運動障害・行動異常といった、病気の主要な症状の大半を再現したのに対し、興奮性(アクセル役)の神経だけを半分にしたマウスでは、ごく一部の軽い異常しか出ませんでした[5]。つまり、ブレーキ役の神経の機能低下こそが、この病気の中心的な原因だとわかったのです。脳の「アクセルとブレーキのバランス」がアクセル側に大きく傾くことで、難治性の発作が起こると考えられます。この発見は、将来「抑制性の神経だけを狙って治す」といった、より精密な治療への道を開くものとして注目されています[5]。
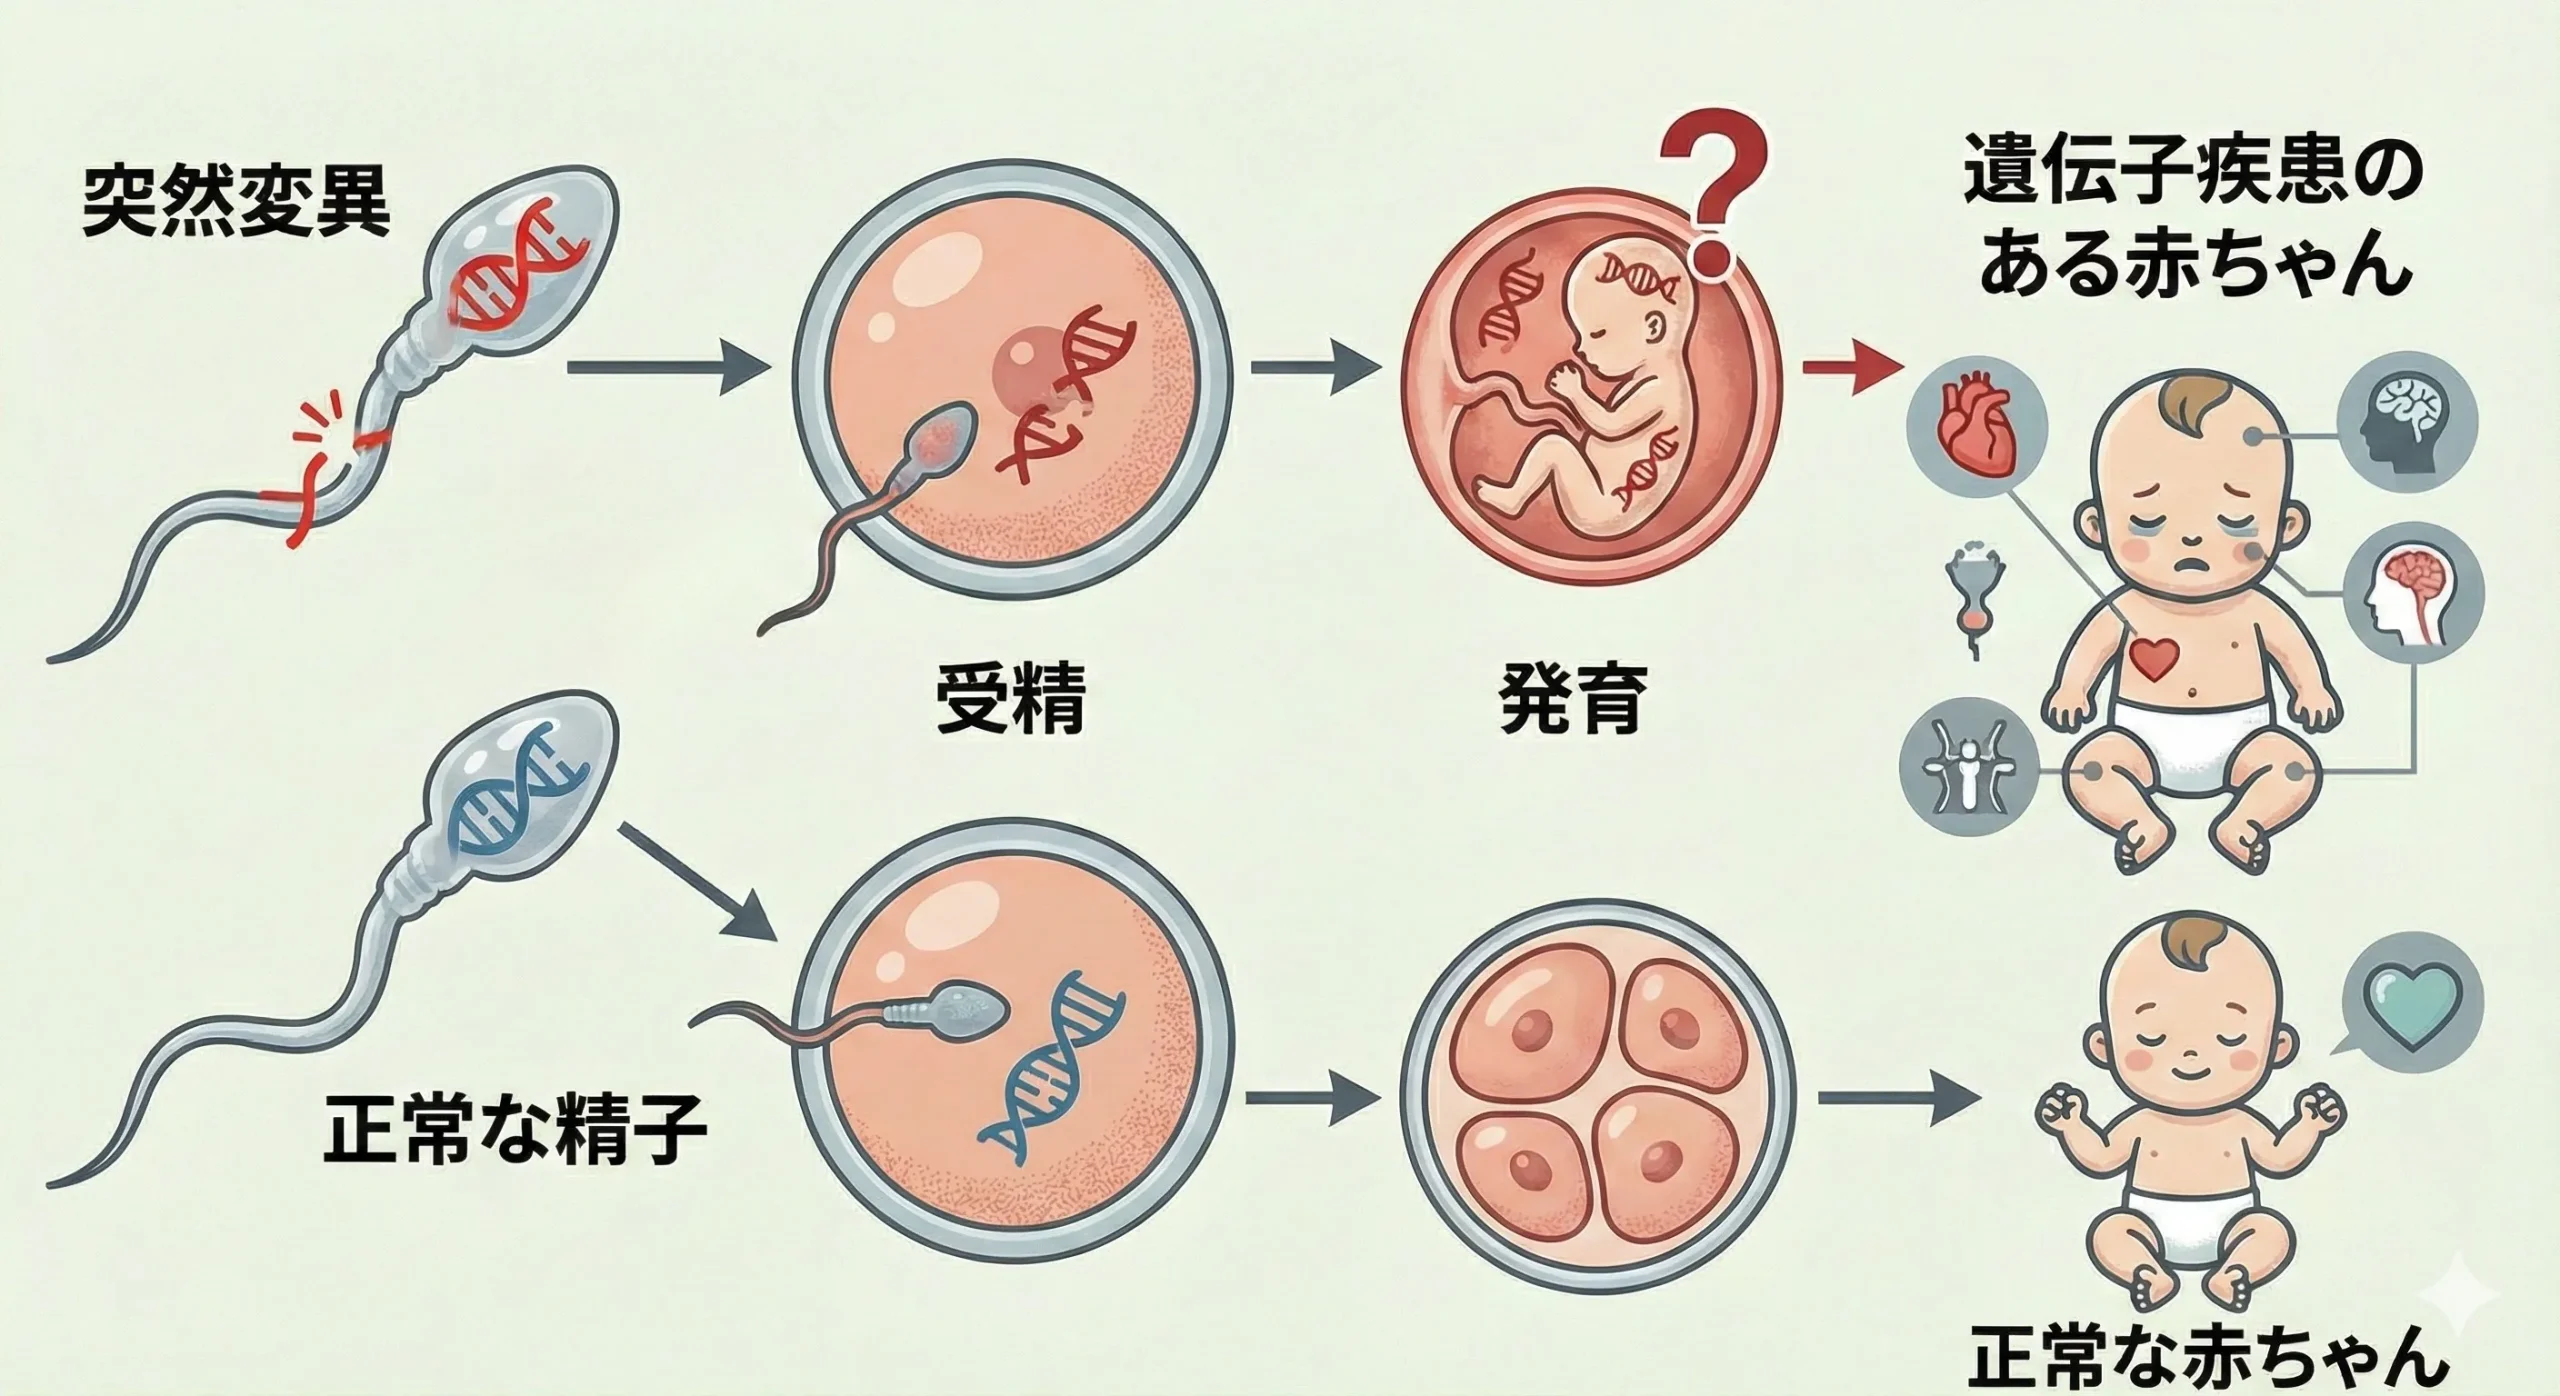
(父親由来の遺伝子変異が子へ伝わるイメージ。デノボ変異の一部は父親の年齢とともに増える傾向が知られています)
遺伝の形式と「デノボ変異」
DEE4は常染色体顕性(優性)遺伝という形をとります。ただし、両親のどちらかが同じ病気で、それが子どもに受け継がれる、というケースは実際にはほとんどありません。報告されている症例の圧倒的多数は、お子さんで初めて偶然に変異が生じる「新生突然変異(デノボ変異)」によるものです[2]。
これは、精子や卵子が作られる過程や、受精直後のごく初期に、DNAの複製エラーなどでたまたま新しく変異が生じたことを意味します。妊娠中の食事や日常生活など、ご両親の行動が原因で生じたものではありません[9]。なお、デノボ変異全体では父親の年齢とともに変異数が増える傾向が知られていますが、個々のSTXBP1変異について「父親が高齢だったから起きた」と原因を特定することはできません。この事実は、後述する遺伝カウンセリングでとても大切な意味を持ちます。

🩺 院長コラム【「私のせいでは」と、ご自分を責めないでください】
デノボ変異のお話をすると、多くのお母さんが「妊娠中に何かいけないことをしたのでしょうか」と、ご自分を責められます。私はそのたびに、はっきりお伝えします。デノボ変異は、生命が受け継がれていくなかで一定の確率で自然に起こるもので、誰のせいでもありません。妊娠中の行動や食事が原因ではないのです。
30年間、遺伝病やがんのご家族と向き合ってきて実感するのは、正しい知識は人を追い詰めるためではなく、不要な自責から解放するためにこそあるということです。「なぜうちの子に」という問いの答えが分子レベルでわかることは、次の一歩を選ぶための力になります。どうか一人で抱え込まず、まずは事実を一緒に整理させてください。
どんな症状が、どんな順番で現れるのか(自然歴)
DEE4の症状は、年齢とともにその「顔つき」を変えていくのが大きな特徴です。ここでは、てんかん発作・発達の遅れ・運動障害の3つを軸に、成長の道すじ(自然歴)を追っていきます。
てんかん発作——生後6週間ごろから、症候群名が移り変わる
患者さんの約85〜90%が、生涯のどこかでてんかんを発症します[2]。発作が始まる時期は中央値で生後6週間と非常に早く、報告されている範囲は「生後1日」から「13歳」までと幅があります[2]。多くは生後1年以内に始まります。
DEE4のてんかんの特徴は、発作の型が一つではなく、成長とともに「てんかん症候群」の診断名が移り変わっていく(エボリューション)ことです[2]。下の図は、STXBP1関連障害でみられうる代表的なてんかん表現型の変化をまとめたものです。
一部の患者さんでは大田原症候群として発症し、その後ウエスト症候群(点頭てんかん)や、さらにレノックス・ガストー症候群様の表現型へ変化することがあります[10]。ただし、すべての患者さんがこの順序をたどるわけではなく、非症候群性の早期発症てんかんとして現れる例もあります。まれに、乳児重症ミオクロニーてんかん(ドラベ症候群)に似た経過をとる例も報告されています[2]。
発達の遅れと知的障害——発作の有無にかかわらず必発
DEE4のつらい特徴の一つは、てんかん発作がうまく抑えられたとしても、発達の遅れと知的障害はほぼすべての患者さんに現れることです[2]。首のすわり・寝返り・歩行・発語といった、あらゆる発達の節目(マイルストーン)が、早い時期からゆっくりになります。
11歳以上を対象とした調査では、およそ9割の患者さんが「重度〜最重度」の知的障害を持つと報告されています[2]。一方で、発作の発症が遅いお子さんほど、発達の予後が比較的良い傾向があることもわかっています[2]。運動面では、遅れながらも多くのお子さんが少しずつスキルを獲得し、5歳ごろまでに約半数が自力歩行に到達するとされます[2]。言葉の発達への影響はとくに大きく、生涯を通じて意味のある言葉を話さない「非言語的」な方も一定の割合でいらっしゃいます[2]。
運動障害と、成人期のパーキンソニズム
てんかんに次いで生活の質を左右するのが、多彩な運動障害です。乳児期は全身の筋緊張の低下(フロッピー)から始まり、成長とともに手足のつっぱり(痙縮)や、体の協調がうまくいかない失調が目立つようになります[2]。乳児期には哺乳や嚥下の困難も大きな課題になります。
そして注目すべきは、大人になってからの変化です。成人のSTXBP1関連障害30名を対象とした自然歴研究では、成人患者さんの87%に運動障害が認められ、パーキンソン病によく似た症状(パーキンソニズム)が前面に出てくることが報告されました[4]。下の図は、その主な内訳です。
自閉スペクトラム症・行動面と、生命予後
自閉スペクトラム症(ASD)の特徴は、STXBP1関連障害の患者さんの約20%に確認されています[9]。てんかんを伴わず、発達障害・知的障害や自閉スペクトラム症様の行動特性が前景に立つタイプも報告されており、STXBP1関連障害の表現型が幅広いことがわかっています[2]。多動・強い不安・衝動性といった行動面の課題も、ご家族の負担になりやすい部分です。
生命予後については、正確にお伝えすることが大切です。他の重症の発達性てんかん性脳症と同様に、DEE4でも一定の確率で早期死亡のリスクが存在します。966名の国際レジストリに基づく研究では、レジストリ内で31名(3.2%)の死亡が確認され、追加症例を含む計40例の死亡例解析では死亡時年齢の中央値は13歳でした[6]。最大の死因はてんかんにおける予期せぬ突然死(SUDEP、36%)で、次いで誤嚥性肺炎などの呼吸器感染・合併症(33%)でした[6]。
この数字は不安をあおるためのものではありません。逆です。何を最優先で守るべきかがはっきりしているということです。難治性の発作をできるだけ抑えてSUDEPに備えること、嚥下障害に対して姿勢管理や呼吸リハビリ、必要に応じて胃瘻(PEG)を検討すること——こうした先回りのケアが、お子さんの毎日と将来を守ることにつながります[6]。なお、適切なケアのもとで60代まで生きておられる患者さんも報告されています[4]。
どう診断するのか——脳波・画像・遺伝子検査
生後まもなく頻繁なけいれんを起こし、同時に発達の遅れが目立つ赤ちゃんに出会ったとき、小児神経科医はすぐに発達性てんかん性脳症を疑います。ただし、症状だけではKCNQ2・SCN2A・CDKL5・ARXなど、たくさんある原因遺伝子の中からSTXBP1を特定することはできません[2]。そこで、検査を組み合わせて診断を進めます。
脳波(EEG)と頭部MRI
最初の手がかりになるのが脳波(EEG)です。発作の合間に脳の活動が平坦になる時間帯と、突発的な高振幅の異常波(バースト)が交互に現れる「サプレッション・バースト」パターンや、無秩序な高振幅波が続く「ヒプスアリスミア」を確認することで、重症のてんかん性脳症を強く疑います[3]。頭部MRIは、初期には正常に見えることが多いのですが、経過とともに大脳や小脳の萎縮、髄鞘化の遅れ、脳梁の菲薄化などが見られることがあります[1]。
確定診断は遺伝子検査で——パネル・全エクソーム・マイクロアレイ
最終的な診断は、STXBP1遺伝子の変異を直接見つけることで下されます[1]。実際の医療現場では、次の方法が組み合わせて使われます。
- ➤次世代シークエンサー(NGS)によるてんかん遺伝子パネル検査:多数の関連遺伝子を一度に調べる、迅速で費用対効果の高い第一選択。大多数の点変異や小さな挿入・欠失はここで見つかります。
- ➤全エクソーム/全ゲノム解析(WES/WGS):パネルで見つからない場合や、非典型的な症状のときに、より広く網羅的に調べます。
- ➤染色体マイクロアレイ検査(CMA)やCNV解析:STXBP1を含む大きな欠失・重複が疑われる場合や、シークエンスで原因が同定されない場合に検討されます。近年はエクソン単位の欠失・重複解析を含むNGSパネルもあり、検査法は相補的に使い分けます。
なお、STXBP1変異のなかには、ビタミンB6依存性てんかんなど「治療できる代謝性の病気」と見分けるべきものもあります。だからこそ、原因不明のてんかん性脳症では、こうした治療可能な病気を見落とさないための鑑別も並行して行われます[2]。
治療と最新研究——「発作を抑える」から「根っこを治す」へ
現時点では、STXBP1の変異そのものを治したり、不足したMUNC18-1タンパク質を補ったりする確立された根本治療(Cure)はまだありません[8]。今の治療のゴールは、命に関わる発作をできるだけ抑えつつ、お子さんの発達の可能性を最大限に引き出すための包括的なケアを届けることです[2]。
抗てんかん薬とレスキュー、リハビリテーション
DEE4のてんかんは一般に難治性(薬が効きにくい)で、約4分の1の患者さんは複数の薬を最大量まで使っても発作を止めきれないとされます[2]。特効薬は存在せず、レベチラセタム・クロバザム・バルプロ酸・ビガバトリンなどを、現れている発作の型に合わせて複数組み合わせて使う(多剤併用)のが基本です[2]。ウエスト症候群に移行した段階ではACTH療法(ホルモン療法)が、難治例にはケトン食療法や迷走神経刺激療法(VNS)が補助的に用いられます。発作が群発したときのために、ミダゾラムの口腔投与などのレスキュー薬も欠かせません。
そして、発作のコントロールと同じくらい大切なのが、乳児期からの早期介入(リハビリテーション)です。理学療法・作業療法で姿勢や運動の発達を支え、言語聴覚療法では、話し言葉が難しいお子さんに視線やスイッチを使った意思伝達(AAC)を導入したり、誤嚥性肺炎を防ぐための安全な食べ方を評価したりします[2]。小児神経科医・療法士・ご家族が一つのチームになって支えていくことが、生活の質を守る鍵になります。
AAV遺伝子治療——前臨床から初期臨床試験へ、そして安全性検証の段階へ
DEE4の原因が「MUNC18-1が半分に減るハプロ不全」であるという事実は、「足りない分を補えば治せるかもしれない」という、とても分かりやすい治療の的を与えてくれます[8]。この発想を形にしたのが、いま最も臨床応用に近いと期待されるAAVベクターを用いた遺伝子補充療法です。
AAV(アデノ随伴ウイルス)は、病気を起こす力を取り除いた安全なウイルスの「殻」です。この殻に正常なSTXBP1遺伝子を積んで運び屋(ベクター)にし、脳の神経細胞に直接届けるのがAAV遺伝子治療です。うまくいけば、一度の投与で不足したタンパク質を補える可能性があります。くわしくはAAV9遺伝子補充療法の解説もご覧ください。
2025年に学術誌『Molecular Therapy』で発表された研究では、神経細胞に効率よく届くよう最適化されたAAV遺伝子治療をSTXBP1関連疾患のマウスに投与したところ、行動面の異常などの重要な症状が改善(レスキュー)されました[7]。さらに、ヒトに近い非ヒト霊長類(サル)でも良好な忍容性(安全性)を示し、脳の広い範囲で遺伝子が働くことが確認されています[7]。これらの前臨床データを背景に、CAP-002を用いたPhase 1/2aのfirst-in-human試験(NCT06983158)が開始されました。しかし実際の登録・投与は1例で、事前に定められた停止基準に達したため試験は終了し、ClinicalTrials.govでは2026年6月10日付で「Terminated」とされています[12]。したがって、AAVによるSTXBP1遺伝子補充は重要な研究領域である一方、ヒトでの安全性と有効性はまだ確立していません。2026年には、どの程度のSTXBP1発現回復が治療効果につながるかという「治療閾値」を検討する前臨床研究も報告されており、適切な投与量と治療域を見極める研究が続いています[13]。
アンチセンス核酸(ASO)・CRISPR——複数の道が並走
AAV以外にも、アンチセンスオリゴヌクレオチド(ASO)という短い合成核酸を使って、正常な側の遺伝子から作られるタンパク質の量を増やそうとするRNAレベルの治療や、変異そのものを書き換えるCRISPR-Cas9によるゲノム編集の研究も進んでいます[8]。患者さん由来のiPS細胞から作った神経細胞を使って、これらの安全性・有効性が世界中で検証されている段階です[8]。
いずれも現時点で標準治療として確立したものではありません。AAV遺伝子補充はヒトでの初期臨床試験に進みましたが、CAP-002試験は停止基準に達して終了しており、安全性・有効性の評価は今後も必要です[8][12]。実用化には、治療効果を測るバイオマーカーの確立と、脳の発達障害が固定する前の「機会の窓」を見極める臨床研究が必要です。
🩺 院長コラム【「根本治療の前夜」を、ご家族と共に】
私は、がんの薬物療法も、内科も、そして遺伝も見てきた立場から、この病気を「治療の歴史が今まさに動いている領域」だと感じています。原因がわからなかった時代から、原因遺伝子が特定され、いまや正常な遺伝子を脳に補う治療が動物で効果を示すところまで来ました。これは、決して他人事の遠い話ではありません。
ただ、こうした最先端の情報は玉石混交で、期待と落胆のあいだで心が揺れるご家族をたくさん見てきました。だからこそ私は、「今わかっていること」と「まだわからないこと」を、誠実に、正確に区別してお伝えすることを大切にしています。将来に希望を持ちながら、今日できる最善のケアを一緒に選んでいく。その両輪を、遺伝専門医として支えていきたいと思っています。
遺伝カウンセリング・家族計画とNIPT
DEE4のような重い診断は、患者さんご本人だけでなく、ご家族の心・体・生活の全体に大きな衝撃をもたらします。とくに多くのご家族が抱えるのが、「この病気は遺伝するのか」「次の子にも起こるのか」という切実な問いです。ここには、最新の遺伝学に基づいた正確な情報が欠かせません。
次のお子さんへの再発リスクは、通常ごくわずか
前半でお伝えしたとおり、DEE4のほとんどはデノボ変異(新生突然変異)です[2]。患児のご両親の末梢血を調べてSTXBP1の病的バリアントが検出されない場合、多くはデノボ変異と考えられ、次のお子さんへの再発リスクは低いと考えられます。ただし、末梢血検査では検出できない生殖細胞系列モザイクや低レベルの体細胞モザイクがありうるため、一般集団とまったく同じリスクとはいえず、ゼロではありません[2]。
ただし、正確にお伝えすべき例外があります。それが「親の性腺モザイク」です。ご両親の血液検査は正常でも、卵子や精子を作る細胞の一部にだけ変異がひそんでいる場合、健康に見えるご両親から、複数回にわたって同じ病気のお子さんが生まれる可能性がまれにあります[3]。このリスクを正確に数値化するのは難しいため、「ゼロと断言はできない」ことを含めて、ていねいにご説明することが大切です。
STXBP1と出生前診断・NIPT——「父親の年齢」とデノボ変異
STXBP1のような常染色体顕性の病気は、デノボ変異で発症しうるグループに含まれます。じつはこの「デノボ変異」は、出生前診断・NIPTの世界でも近年とても注目されているテーマです。
デノボ変異は、ご両親のどちらにもない変異が、お子さんで初めて生じるものです。とくに精子は生涯にわたって作られ続けるため、父親の年齢が上がるほど、精子に新しく生じる変異が増える傾向が知られています。新生突然変異のくわしい解説はこちら。
従来の一般的なNIPTは、ダウン症など「染色体の数の変化」を調べるものでした。しかし、STXBP1のような単一遺伝子疾患は、染色体の数は正常のまま、たった1文字の変異で起こるため、従来のNIPTでは検出できません。この領域をカバーするのが、当院で提供しているダイヤモンドプラン(単一遺伝子56遺伝子)で、STXBP1もこの56遺伝子に含まれています。
当院は、広く浅く読むことで偽陽性が増えやすい「ワイドゲノム法」ではなく、必要なものを精度よく調べる「ターゲット法」(COATE法)を重視しています。COATE法はSNP法とターゲット法を融合した手法で、微細欠失・遺伝子変異の陽性的中率(検査で陽性と出た人が本当に陽性である割合)は>99.9%です。生涯にかかわる検査だからこそ、スピードよりも「正確性」を最優先しています。
なお、56遺伝子(父親由来の精子の新生突然変異)を対象とした検査での積算リスクは1/600とされ、当院では実際に約60人に1人が陽性となっています。これらの遺伝子や微細欠失には、行動や知的発達に重い影響を及ぼす、重度の合併症を伴う疾患が多数含まれます。ご希望があれば、遺伝カウンセリングのなかで、検査で何がわかり何がわからないのかを、ご家族の価値観に沿ってていねいにご説明します。
検査を受けたあとの不安に、一人で向き合う必要はありません。当院では、陽性であってもなくても、その後のフォローや必要な確定検査(羊水検査・絨毛検査)まで、臨床遺伝専門医が終始責任をもって支援します。NIPTの全体像はNIPTトップページもご覧ください。どの施設で受けるか迷われている方は、施設選びで後悔しないためのポイントもあわせてお読みください。
「自責の念」から、ご家族を解放するために
遺伝カウンセリングでもっとも大切にしているのは、「これは親から遺伝したものでも、誰かが防げたものでもなく、偶然の産物である」という科学的事実を、ていねいにお伝えすることです[9]。この一言が、ご両親が抱えがちな根拠のない自責の念を軽くし、前を向くためのエネルギーを取り戻す助けになります。遺伝カウンセリングについては「遺伝カウンセリングとは」や、臨床遺伝専門医の解説もご参照ください。
よくある質問(FAQ)
🏥 ネットの情報に疲れたら、一度専門医の話を聞きに来ませんか?
発達性てんかん性脳症や遺伝のご相談は、臨床遺伝専門医が運営するミネルバクリニックへ。カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。一人で抱え込まないでください。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
「患者のための医療を実現することを貫いています」
関連記事
参考文献
- [1] Developmental and epileptic encephalopathy 4; DEE4. OMIM. [OMIM 612164]
- [2] STXBP1 Encephalopathy with Epilepsy. GeneReviews®. 2023. [NBK396561]
- [3] De novo mutations in the gene encoding STXBP1 (MUNC18-1) cause early infantile epileptic encephalopathy. Nat Genet. 2008. [PMID: 18469812]
- [4] Natural History Study of STXBP1-Developmental and Epileptic Encephalopathy Into Adulthood. Neurology. 2022. [PMID: 35851549]
- [5] GABAergic/Glycinergic and Glutamatergic Neurons Mediate Distinct Neurodevelopmental Phenotypes of STXBP1 Encephalopathy. J Neurosci. 2024. [PMID: 38360746]
- [6] Early mortality in STXBP1-related disorders. Neurol Sci. 2025. [PMID: 39392525]
- [7] Neuron-targeted gene therapy rescues multiple phenotypes of STXBP1-related disorders in mice and is well tolerated in nonhuman primates. Mol Ther. 2025. [PMID: 40349107]
- [8] STXBP1 Syndrome: Biotechnological Advances, Challenges, and Perspectives in Gene Therapy, Experimental Models, and Translational Research. BioTech (Basel). 2025. [PMID: 40227275]
- [9] STXBP1 encephalopathy. MedlinePlus Genetics. [MedlinePlus]
- [10] STXBP1 mutations cause not only Ohtahara syndrome but also West syndrome — result of Japanese cohort study. Epilepsia. 2010. [PMID: 21204804]
- [11] STXBP1-related disorders — patient information leaflet. ERN EpiCARE. [EpiCARE PDF]
- [12] A Clinical Trial of CAP-002 Gene Therapy in Pediatric Patients With Syntaxin-Binding Protein 1 (STXBP1) Encephalopathy. ClinicalTrials.gov. NCT06983158. Last update posted June 10, 2026. [NCT06983158]
- [13] Identification of a therapeutic threshold for AAV-STXBP1 gene therapy in a rodent model of STXBP1 developmental and epileptic encephalopathy. Mol Ther. 2026;34(7):3763-3782. [DOI: 10.1016/j.ymthe.2026.03.027]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






