

目次
- 1 1. カラー・ジョーンズ症候群とは ─ 「下垂体」と「指」をつなぐ病気
- 2 2. どんな症状が出るのか ─ ホルモン・指・顔・発達
- 3 3. 原因となるGLI2遺伝子とそのはたらき
- 4 4. 遺伝の仕組み ─ なぜ同じ家族でも症状が違うのか
- 5 5. 診断と検査 ─ どのように調べるのか
- 6 6. 間違えやすい・区別すべき病気(鑑別診断)
- 7 7. 治療 ─ 不足するホルモンを補い、形の異常に対応する
- 8 8. 経過と長期フォロー ─ 「一度正常でも、後から出ることがある」
- 9 9. 遺伝カウンセリングとミネルバクリニックでできること
- 10 まとめ ─ 「多指症がなくても否定しない」を大切に
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

「赤ちゃんの手足の指が1本多い」「生まれてすぐ低血糖や黄疸が続いた」「なかなか身長が伸びない」——こうした一見ばらばらに見える所見が、実は1つの遺伝子(GLI2)の変化でつながっていることがあります。それがカラー・ジョーンズ症候群(Culler–Jones症候群)です。とても稀な病気で、脳の下にある「下垂体(かすいたい)」というホルモンの司令塔がうまく育たないことと、手足の指が多い「多指症(たししょう)」を中心とした、いくつもの特徴が組み合わさります。この記事では、カラー・ジョーンズ症候群とは何か、どんな症状が出るのか、どうやって診断し、どのように治療していくのかを、遺伝専門医の視点で解説します。
Q. カラー・ジョーンズ症候群とは、どんな病気ですか?まず結論だけ知りたいです
A. カラー・ジョーンズ症候群は、GLI2という遺伝子の変化によって、生まれつき下垂体(ホルモンの司令塔)の働きが不足したり、手足の指が多くなったりする、常染色体顕性(優性)の稀な発生の病気です。成長ホルモンをはじめとするホルモンの不足、低身長、思春期の遅れ、顔の中央部分の軽い特徴などを伴うことがあります。特徴は人によって大きく異なり、多指症や画像の異常がまったくない人もいます。GLI2そのものを治す薬はありませんが、不足しているホルモンを補う治療で、多くの症状に対応できます。
- ➤原因 → GLI2遺伝子(2番染色体・2q14.2)の病的な変化。Sonic Hedgehog(SHH)という発生の信号を伝える司令塔の1つ
- ➤中心となる特徴 → 生まれつきの下垂体機能低下症と/または軸後性(小指側)の多指症
- ➤特徴の幅が大きい → 同じ家族の中でも、重い人・軽い人・ほぼ無症状の人が混在する(不完全浸透・可変表現性)
- ➤診断 → ホルモン検査+下垂体MRI+GLI2の遺伝子検査を組み合わせる
- ➤治療で最優先 → 命に関わる副腎皮質(ACTH-コルチゾール)の不足を見逃さないこと
🧬 カラー・ジョーンズ症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | カラー・ジョーンズしょうこうぐん(Culler–Jones syndrome/CJS)。かつて “PHS2” と呼ばれたことがあるが、GLI3遺伝子によるパリスター・ホール症候群とは別の病気[1] |
| 原因遺伝子 | GLI2(2番染色体 2q14.2)。SHH(ソニック・ヘッジホッグ)シグナルを伝える転写因子[2] |
| 中心となる特徴 | 生まれつきの下垂体機能低下症と/または軸後性多指症。低身長、骨年齢の遅れ、思春期の遅れ、顔の中央部の軽い特徴を伴いうる[1] |
| 遺伝形式 | 常染色体顕性(優性)遺伝。不完全浸透・可変表現性が強い[3] |
| 頻度 | 信頼できる有病率のデータはなく、「非常に稀・頻度不明」とするのが正確[1] |
| 登録番号 | OMIM #615849/Orphanet ORPHA:420584/NCBI MedGen C4014479[1] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. カラー・ジョーンズ症候群とは ─ 「下垂体」と「指」をつなぐ病気
カラー・ジョーンズ症候群は、GLI2遺伝子の病的な変化によって起こる、生まれつきの発生の病気です。1984年に、カラー先生とジョーンズ先生が「下垂体の働きが不足していること(下垂体機能低下症)」と「手足の小指側の指が多いこと(軸後性多指症)」が一緒に見られる子どもを報告したのが、この病気の出発点になりました[4]。
病気の名前だけを見ると特別な病気のようですが、その正体は「GLI2という1つの遺伝子の働きが弱まったときに起こる、発生の障害の一群」です。GLI2は、赤ちゃんがお母さんのお腹の中で育つときに、脳の底にある下垂体や、顔の中央の構造、そして手足の指の形づくりに関わっています。そのため、GLI2の働きが不足すると、一見バラバラに見える「下垂体・顔・指」の異常が、まとめて起こりうるのです。
💡 用語解説:下垂体(かすいたい)とは
下垂体は、脳の底からぶら下がるように位置する、小指の先ほどの小さな器官です。成長ホルモン、甲状腺を動かすホルモン、副腎を動かすホルモン、性腺(卵巣・精巣)を動かすホルモンなど、体じゅうのホルモンをまとめて指揮する「ホルモンの司令塔」です。前側の「前葉(ぜんよう)」と後ろ側の「後葉(こうよう)」に分かれています。この司令塔がうまく育たない・働かない状態を「下垂体機能低下症」といいます。
かつては「下垂体機能低下症・多指症・顔の特徴」という3つがそろう病気、というイメージで語られてきました。しかし、GLI2の変化を持つ患者さんが世界中で少しずつ集まってくると、実際にはもっと幅の広い病気だとわかってきました。下垂体の異常と多指症の両方がある人、下垂体の異常だけの人、多指症が目立つ人、顔や発達の特徴を伴う人、そしてほとんど症状のない「保因者(変化を持っているが症状が出ていない人)」まで、ひとつながりの幅(スペクトラム)として理解するのが、今の考え方です[5]。
頻度について、正直にお伝えすべき大切な点があります。カラー・ジョーンズ症候群が一般の人口の中でどれくらいの割合で起こるのか、信頼できる数字は今のところ存在しません[1]。多指症のない人や、成長ホルモンの不足だけで見つかる人がいることから、実際には見逃されている可能性も考えられますが、これはあくまで推測であり、人口を対象にした研究で確かめられたものではありません。ですので、この記事でも「非常に稀だが、正確な頻度は不明」という前提で説明していきます。
2. どんな症状が出るのか ─ ホルモン・指・顔・発達
カラー・ジョーンズ症候群の症状は、大きく「ホルモンに関わるもの(内分泌症状)」と「体の形に関わるもの(形態異常)」に分けられます。ただし、繰り返しになりますが、これらがすべてそろうとは限りません。人によって組み合わせも重さも大きく異なります。
ホルモンに関わる症状(下垂体機能低下症)
最もよく報告されるのが成長ホルモン(GH)の不足です[3]。これに加えて、甲状腺を動かすホルモン(TSH)、副腎を動かすホルモン(ACTH)、性腺を動かすホルモン(LH・FSH)、乳汁に関わるホルモン(プロラクチン)などが、さまざまな組み合わせで不足します。複数のホルモンがまとめて足りなくなる状態を複合下垂体ホルモン欠損症(CPHD)といいます。まれに、水分の調整に関わる後葉のホルモン(抗利尿ホルモン)が不足し、尿が異常に多くなる「中枢性尿崩症」を伴うこともあります[3]。
赤ちゃんの時期には、低血糖、なかなか消えない黄疸、哺乳がうまくいかない、といった形でホルモン不足が表れることがあります。男の子では、胎児期の性腺ホルモンの不足を反映して、陰茎が小さい(小陰茎)、精巣が下りていない(停留精巣)といった所見が見られることもあります[3]。少し大きくなってからは、身長が伸びない、成長のスピードが遅い、骨の成熟(骨年齢)が遅れる、思春期が遅れる、といった形で気づかれます。
体の形に関わる症状(多指症・顔・その他)
多指症は、この病気を特徴づける所見の1つで、典型的には手足の小指側に余分な指ができる「軸後性多指症」です[1]。顔では、顔の中央部分がやや平坦(中顔面低形成)、目と目の間が狭い、鼻の付け根が低く平ら、口唇口蓋裂(唇や上あごの割れ)などが報告されています。そのほか、発達の遅れ、筋肉の緊張が弱い(低緊張)、けいれん、聴力や眼の所見、心臓や腎臓・尿路の異常などが個別の報告で挙げられていますが、これらすべてを「必ず起こる特徴」と考える根拠はまだありません[6]。
⚠️ ここが大切:多指症がなくても否定できない
「指の本数がふつうだから、この病気ではない」とは言い切れません。2025年には、多指症も下垂体MRIの異常もないのに、成長ホルモンの不足と軽い顔・発達の特徴からGLI2の変化が見つかった8歳の男の子が報告されています[7]。多指症や典型的な画像所見は、あれば診断の大きな手がかりになりますが、「ないこと」で病気を除外する材料にはなりません。
画像検査(MRI)では、前葉が小さい(前葉低形成)、下垂体の茎(ステーク)が細い・異常がある、後葉が本来と違う場所にある(異所性後葉/下垂体茎断裂症候群)といった所見が重要です[3]。ただし、これらも全員に見られるわけではありません。
🩺 院長コラム【「ひとつの所見」で決めつけない】
遺伝性の病気を考えるときは、「1つの所見があるから/ないから」だけで早く結論を出さないことが重要です。カラー・ジョーンズ症候群は、不完全浸透と可変表現性が強く、多指症という目立つサインがある場合もあれば、多指症を欠き、成長ホルモン不足などの下垂体症状が前景に立つ場合もあります。
GLI2関連疾患では、同じ遺伝子の病的変化を持つ人の間でも症状の種類や重症度が異なることが文献上示されています。そのため、多指症や典型的なMRI所見がないことだけでGLI2関連疾患を除外せず、内分泌所見・画像所見・身体所見・遺伝学的所見を総合して判断することが大切です。
3. 原因となるGLI2遺伝子とそのはたらき
GLI2は、2番染色体の 2q14.2 という場所にある遺伝子で、SHH(ソニック・ヘッジホッグ)という発生の信号を、遺伝子のオン・オフという「出力」に変換する転写因子をつくります[2]。SHHの信号は、赤ちゃんがお腹の中で育つとき、脳の底(腹側前脳)、下垂体、顔の中央の構造、そして手足の指の形づくりを導く、いわば発生の「地図」のような役割を果たしています。
💡 用語解説:SHH–GLIシグナルと転写因子
SHH(ソニック・ヘッジホッグ)は、細胞から細胞へ「ここはこういう組織になりなさい」と伝える信号タンパク質です。GLI2は、この信号を受け取って、必要な遺伝子のスイッチを入れる「転写因子」です。転写因子とは、遺伝子のスイッチを押す役割のタンパク質のこと。GLI2の働きが弱まると、下垂体や指などをつくる遺伝子のスイッチがうまく入らず、それぞれの器官の形づくりに影響が出ます。
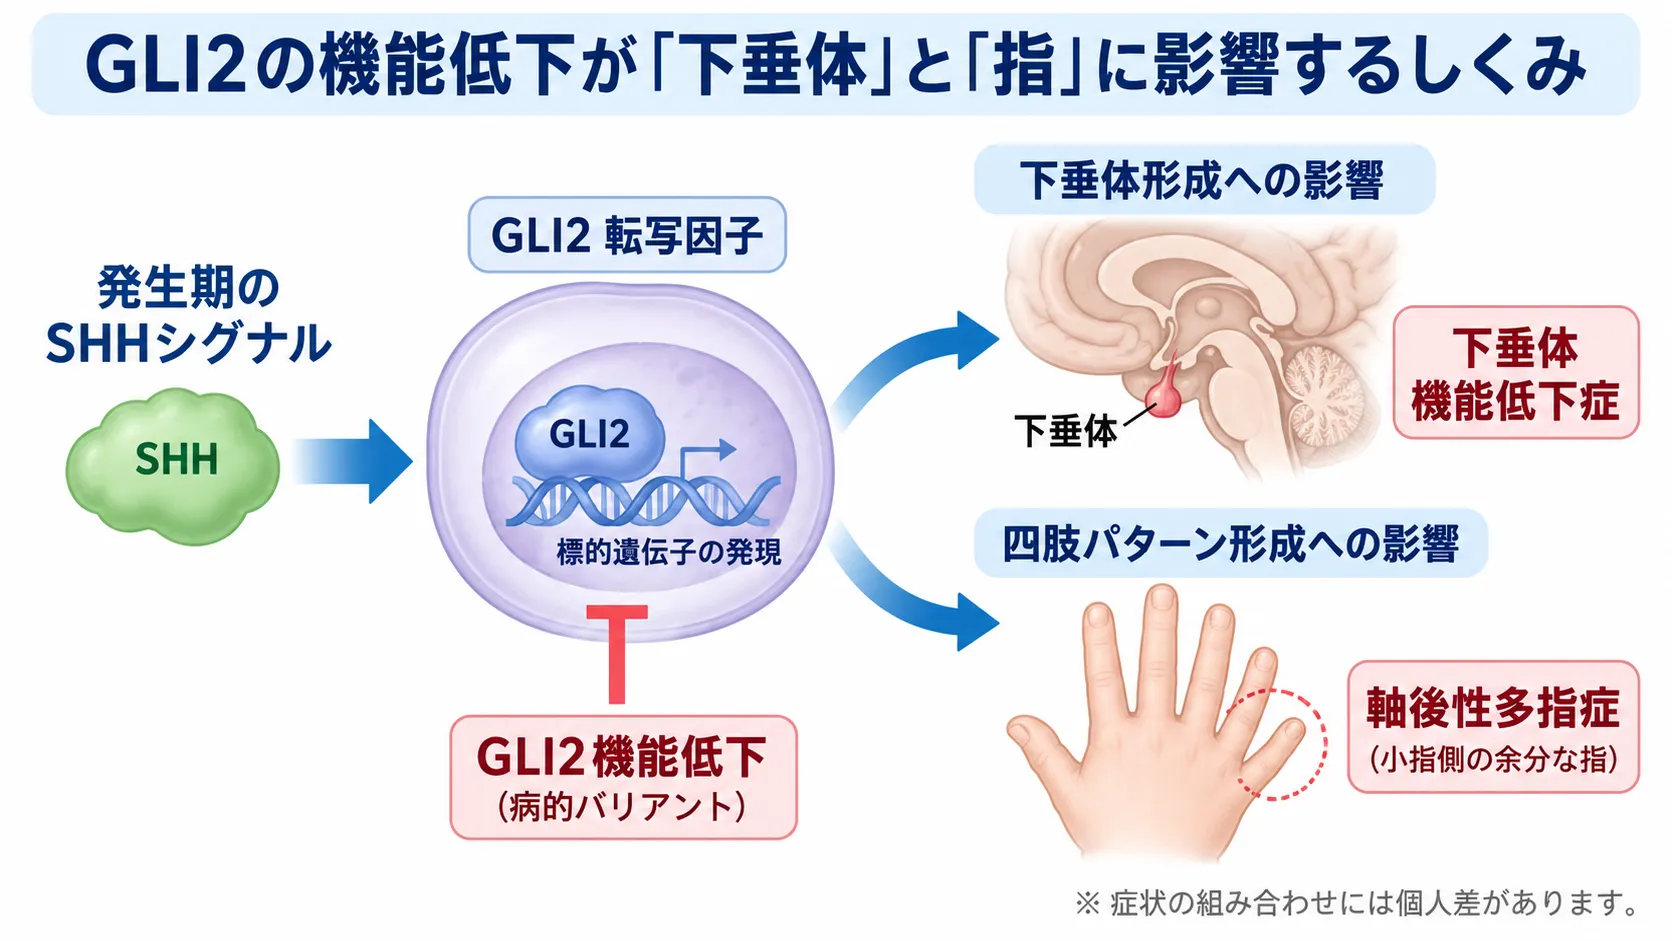
GLI2は発生期のSHHシグナルを受けて標的遺伝子の発現を調節する転写因子です。GLI2の病的バリアントによって機能が低下すると、下垂体や四肢の正常な形成に影響し、下垂体機能低下症や軸後性多指症などにつながります。ただし、症状の組み合わせや重症度には個人差があり、多指症を伴わない場合もあります。
ヒトでGLI2の働きが失われると病気につながることは、2003年に初めて示されました。このときは、下垂体の異常と、脳の前方がうまく分かれない「全前脳胞症(HPE)」に似た所見との関連が報告されました[2]。その後、患者さんが集まるにつれて、典型的なGLI2の変化では、重い全前脳胞症よりも「下垂体の異常+多指症+比較的軽い顔の特徴」の方が代表的だとわかってきました[6]。つまり、カラー・ジョーンズ症候群は「全前脳胞症の一種」というより、「GLI2に関わる発生障害の中で、下垂体と手足の異常が中心となるタイプ」と考える方が、実際に合っています。
どんな遺伝子の変化が原因になるのか
最もはっきりと病気との関連が確立しているのは、GLI2というタンパク質を途中で途切れさせてしまう「切断型(トランケーティング)」の変化です[3]。具体的には、ナンセンス変異、フレームシフト変異、スプライス部位の変異、そして遺伝子そのものの欠失などが報告されています。フランサらは、3種類の切断型の変化を持つ家系を報告し、いずれもタンパク質のC末端(大切な調節領域)を失うと予測しました[3]。
💡 用語解説:変化のタイプ(ナンセンス・フレームシフト・ミスセンス)
遺伝子はアミノ酸の設計図です。ナンセンス変異は設計図の途中に「ここで終わり」の合図が入り、タンパク質が短く途切れてしまう変化。フレームシフト変異は文字の読み枠がずれて、それ以降がまったく別の意味になってしまう変化。この2つはまとめて「切断型(タンパク質が途中で切れる)」と呼ばれます。一方、ミスセンス変異はアミノ酸が1個別のものに置き換わる変化で、影響の大きさはさまざまです。
一方で、ミスセンス変異を一律に「カラー・ジョーンズ症候群の原因」と決めつけるのは危険です。バブらは145人の非血縁の複合下垂体ホルモン欠損症の患者さんを調べ、5人に新しいGLI2の変化を見つけました[8]。そのうち3つはミスセンス、1つはフレームシフト、1つはナンセンスで、検討できたミスセンスの一部では、細胞を使った実験(ルシフェラーゼアッセイ)で転写活性の低下が確認されました[8]。これは「病的なミスセンス変異も確かに存在する」ことを示すと同時に、「機能の検証や集団での頻度、家系での分離などを踏まえた慎重な判断が必要だ」ということも示しています。
近年は、DNAに結合する「ジンクフィンガー」という領域にあるミスセンス変異でも、特に多指症を欠く「下垂体優位型」が報告されるようになりました。2025年のゴエルとハリソンの報告では、この領域に新生(de novo)で生じた変化(p.Arg499Leu)を持ち、成長ホルモンの不足と軽い頭・顔・発達の所見はあるものの、多指症のない小児が記載されています[7]。
💡 用語解説:新生(de novo)変異とは
新生(de novo/デノボ)変異とは、両親のどちらも持っていないのに、お子さんに新しく生じた遺伝子の変化のことです。カラー・ジョーンズ症候群では、病的な変化のうち約45%が新生変異と報告されています[9]。ご両親に同じ変化がないからといって、病気を否定できるわけではありません。
GLI2の働きがどう失われるかについても、単純な「量の不足(ハプロ不全)」だけでは説明できない場合があります。バレンツァらは、カラー・ジョーンズ症候群の家系で見つかった新しい切断型の変化について細胞実験を行い、ヘッジホッグ信号の障害と、正常なタンパク質の働きまで邪魔する「ドミナントネガティブ効果」を示唆する結果を報告しました[10]。少なくとも一部の変化では、単に量が減る以外の仕組みが関わっている可能性があるということです。
4. 遺伝の仕組み ─ なぜ同じ家族でも症状が違うのか
カラー・ジョーンズ症候群は、原則として常染色体顕性(優性)遺伝という形式をとります[3]。人は同じ遺伝子を2つずつ(父由来・母由来)持っていますが、常染色体顕性では、そのうち片方に病的な変化があると症状が出うる、という仕組みです。病的な変化を持つ人から子どもへは、各妊娠で50%の確率でその変化が受け継がれます。
💡 用語解説:常染色体顕性(優性)遺伝
常染色体顕性(優性)遺伝とは、2つある遺伝子のうち片方に変化があるだけで症状が出うる遺伝の形式です(新旧の用語で「顕性=優性」は同じ意味です)。親が病的な変化を持つ場合、性別に関係なく、子ども一人ひとりに50%の確率で変化が伝わります。
この病気を理解するうえで最も大切なのが、不完全浸透(ふかんぜんしんとう)と可変表現性(かへんひょうげんせい)という2つの言葉です。同じGLI2の変化を持っていても、重い複合下垂体ホルモン欠損症になる人、成長ホルモンの不足だけの人、多指症だけの人、そしてほとんど症状のない保因者まで、同じ家族の中で併存しうるのです[3]。フランサらの家系研究では、まったく同じGLI2の切断型の変化を持つ親族の間で、成長ホルモン単独の不足、複数ホルモンの不足、多指症、顔の特徴などが大きく異なっていました[3]。
💡 用語解説:不完全浸透と可変表現性
不完全浸透とは、病的な変化を持っていても症状が出ない人がいること。浸透率は、変化を持つ人のうち症状が出る人の割合を指します。可変表現性とは、症状が出る場合でも、その内容や重さが人によって大きく違うことです。カラー・ジョーンズ症候群は、この両方がとても強く出る病気です。
なぜ、同じ変化なのにこれほど症状が違うのでしょうか。その理由はまだ完全には解明されていませんが、他の遺伝子(修飾遺伝子)の影響や、複数の遺伝子が組み合わさって表現型を決める「オリゴジェニック」な仕組み、環境要因などが関わっていると考えられています。実際、2025年の大規模研究では、1つの家系でGLI2とHESX1という2つの遺伝子が関わる可能性が指摘されています[9]。同じ遺伝子の変化でも、変化の位置だけでは説明できないほど症状の幅が大きい、というのがこの病気の特徴です。
5. 診断と検査 ─ どのように調べるのか
まずお伝えしておきたいのは、カラー・ジョーンズ症候群には、感度・特異度が検証された「これを満たせば診断」という国際的な診断基準がまだない、という点です[1]。そのため診断は、臨床所見・下垂体のホルモン評価・MRI・遺伝子検査を統合して進めていきます。特に「生まれつき、または小児期からの成長ホルモン不足や複合下垂体ホルモン欠損症+異所性後葉/下垂体茎断裂 ± 軸後性多指症 ± 顔の中央の特徴」という組み合わせは、GLI2の検査を強く考えるサインです[3]。ただし、前述のとおり多指症もMRI異常もない例があるため、これらを必須の条件にはできません。
診断の進め方(実務的な流れ)
以下は、既存の文献と標準的な下垂体機能低下症の診療を統合した実務的な流れの一例です。カラー・ジョーンズ症候群について検証済みの公式なアルゴリズムではありません。
臨床のスクリーニングでは、新生児期は低血糖・遷延する黄疸・哺乳不良・小陰茎・停留精巣・多指症・口唇口蓋裂などが手がかりになります。小児期は成長曲線の低下、成長スピードの低下、骨年齢の遅れ、思春期の遅れが重要です。成人になってから、無月経・性腺機能の低下・不妊などをきっかけに初めて診断されることもあります[3]。家族歴では、多指症だけの親族や「無症状」とされてきた親御さんも確認することが大切です。
ホルモン検査では、少なくともコルチゾール/ACTH、遊離T4/TSH、成長ホルモン–IGF-1系、プロラクチン、LH/FSHと性ホルモンを、年齢・性別・思春期の段階に応じて評価します。成長ホルモンの不足が疑われる場合は、1回だけの値ではなく適切な刺激試験が原則です。中枢性の甲状腺機能低下症では、TSHだけでなく必ず遊離T4も併せて見ます[11]。多尿や強い口渇があれば、血清ナトリウムや浸透圧を評価し、中枢性尿崩症を検討します。これらはカラー・ジョーンズ症候群専用の基準ではなく、標準的な下垂体機能低下症の評価を当てはめたものです。
画像検査では、トルコ鞍(下垂体が収まる部分)と視床下部を含む高解像度のMRIで、前葉の大きさ、後葉の光る点(後葉の位置)、下垂体の茎、視床下部、正中の脳構造を評価します[3]。嗅覚の低下がある場合は、においを感じる神経(嗅球・嗅索)も確認する価値があります。
遺伝子検査では、典型的な所見があればGLI2の配列解析に加えて、欠失や重複(コピー数の変化)の解析も含めます[3]。所見が非典型的であれば、先天性下垂体形成異常や全前脳胞症のパネル検査、あるいはエクソーム/ゲノム解析の方が効率的なこともあります。GLI2以外にも、HESX1、LHX4、SOX3、OTX2など、先天性の下垂体形成異常に関わる遺伝子があるためです。変化が見つかったときは、ご両親の検査を行い、新生変化か遺伝性かを確認することが、遺伝カウンセリングと変化の解釈の両方にとって重要です。
💡 変化の意味づけは慎重に
GLI2は症状の幅が広く、特にミスセンス変異や意義不明の変化(VUS)の解釈が難しい遺伝子です。「データベースに載っている」というだけで病的と確定せず、ACMG/AMPの基準、集団での頻度、変化のタイプ、機能する領域、家系内での分離、新生変化かどうか、機能解析などを統合して判断する必要があります[7]。
6. 間違えやすい・区別すべき病気(鑑別診断)
カラー・ジョーンズ症候群は、いくつかの病気と特徴が重なるため、区別(鑑別)が大切です。特に「多指趾がないからこの病気ではない」「嗅覚が低いからカルマン症候群だ」といった単純な二分法は危険です。
🔍 主な鑑別診断
| 病気/スペクトラム | 代表的な特徴と原因遺伝子 | 区別のポイント |
|---|---|---|
| カラー・ジョーンズ症候群/GLI2関連 | 成長ホルモン不足〜複合下垂体ホルモン欠損、前葉低形成、異所性後葉、軸後性多指症、顔の中央の特徴。GLI2、常染色体顕性、不完全浸透・可変表現性 | 「下垂体形成異常+多指症」が特に示唆的。ただし単独の成長ホルモン不足だけのこともある |
| パリスター・ホール症候群 | 視床下部過誤腫、多指症、喉頭蓋の割れ、肛門の異常など。原因はGLI3、常染色体顕性 | 視床下部過誤腫・喉頭蓋の割れ・肛門異常はGLI3を強く示唆。旧称 “PHS2” とは別の病気 |
| カルマン症候群/先天性HH | 嗅覚障害+孤立性のGnRH不足が中心。通常、他の前葉機能は保たれる。ANOS1、FGFR1など多数 | 他の前葉機能が保たれる点が区別点。ただしGLI2例でもカルマン様の表現型はあり、境界は完全ではない |
| 全前脳胞症スペクトラム | 前脳の分離異常、目と目の間が狭い、単一上顎中切歯など。SHH、ZIC2、SIX3、GLI2など | MRIで前脳の明確な非分離が中心。病的なGLI2変化では重い全前脳胞症より下垂体・四肢の特徴が典型的 |
| その他の先天性下垂体機能低下症/下垂体茎断裂 | 成長ホルモン不足〜複合欠損、下垂体茎断裂、前葉低形成、異所性後葉など。HESX1、LHX4など | 多指症やGLI2型の正中所見がなければ、より広い遺伝子パネルが必要。画像だけではGLI2特異的とはいえない |
※GLI2の変化を持つ人でも、嗅覚低下や低ゴナドトロピン性性腺機能低下症を示す例があり、2025年の研究では2例がカルマン様の表現型に分類されました[9]。
特にカルマン症候群との区別では、ヨーロッパのコンセンサス声明が参考になります。この声明は、先天性の低ゴナドトロピン性性腺機能低下症を「GnRHの産生・分泌・作用の不全により、通常は他の前葉機能が正常な、孤立した低ゴナドトロピン性性腺機能低下症」と整理し、嗅覚障害を伴う場合をカルマン症候群としています[12]。したがって、嗅覚障害があっても、同時に明らかな成長ホルモン不足、中枢性甲状腺機能低下症、ACTH不足、異所性後葉などがあれば、GLI2/カラー・ジョーンズ症候群を含む構造的・遺伝性の下垂体機能低下症を積極的に検討するのが合理的です。
7. 治療 ─ 不足するホルモンを補い、形の異常に対応する
カラー・ジョーンズ症候群では、GLI2そのものを標的にする治療はありません。現在の治療は、不足している各ホルモンを補い、体の形の異常に個別に対応するという考え方です[11]。カラー・ジョーンズ症候群専用の治療ガイドラインは確認できないため、一般の下垂体機能低下症のガイドラインと、小児内分泌の標準的な診療を組み合わせるのが実際的です。
最優先は「副腎(ACTH-コルチゾール)」の評価と治療
⚠️ 命に関わるため最優先
副腎皮質の機能低下は、生命予後の観点から最優先で評価・治療します。中枢性の副腎皮質機能低下症が確認された場合は、ヒドロコルチゾンの補充と、発熱・手術・けが・嘔吐などのときに増量する「ストレスドーズ」の教育が必要です[11]。特に複数のホルモンが不足している場合、甲状腺ホルモンの補充を始める前に副腎の機能を確認する(必要なら先に副腎のホルモンを補う)という安全の原則が重要です。
その他のホルモン補充
中枢性甲状腺機能低下症には、レボチロキシン(甲状腺ホルモン)を使い、TSHではなく遊離T4を治療の目安にします[11]。下垂体性のTSH不足では、TSHが「正常」に見えても組織レベルの甲状腺ホルモン不足を否定できないためです。
成長ホルモンの不足には、診断が確立し禁忌がなければ、遺伝子組換えヒト成長ホルモン(rhGH)が治療の選択肢になります。特に小児では、成長スピード、身長SDS、IGF-1、骨年齢、他の下垂体軸を継続して評価します。2025年に報告された新生変化(p.Arg499Leu)の症例では、成長ホルモン治療の開始から1年で成長スピードが年10.5cmとなり、身長SDSが−3.7から−2.6へ改善したと報告されています[7]。この1例だけから長期の見通しを一般化することはできませんが、GLI2に関連する成長ホルモン不足が通常の補充によく反応しうることを示す直接のデータです。
低ゴナドトロピン性性腺機能低下症では、思春期の誘導・二次性徴・骨量の維持を目的に、男性ではテストステロン、女性ではエストロゲンを段階的に補充し、必要に応じて黄体ホルモンを加えます。妊娠・妊孕性を希望する場合、性ホルモンの補充だけでは配偶子(精子・卵子)の形成は回復しないため、病変のレベルに応じてゴナドトロピン療法やパルス状GnRH療法を検討します[12]。カラー・ジョーンズ症候群で下垂体そのものの形成障害が主体なら、外から補うゴナドトロピンの方が理にかなうことが多く、「GLI2の変化だから必ずこの治療」と一律には決められません。
中枢性尿崩症がある場合は、デスモプレシンを使い、血清ナトリウム・水分摂取量・尿量を監視します[3]。カラー・ジョーンズ症候群では前葉だけでなく後葉の機能も、必要に応じて再評価すべきです。
体の形の異常への対応
多指症は、機能・装具・見た目の必要性に応じて手外科/整形外科で、口唇口蓋裂は形成外科・歯科・言語療法で、停留精巣は小児泌尿器科/外科で扱います。発達・視覚・聴覚・学習・言語に問題があれば発達支援を行います。近年のGLI2のコホートでは心臓や腎臓・尿路の異常も報告されているため、診察や既往から疑われる場合には心エコーや腎尿路の評価を追加するのが合理的です[9]。ただし、GLI2の変化を持つ全員に一律で実施すべきかを決める、カラー・ジョーンズ症候群固有の根拠はまだ不足しています。
8. 経過と長期フォロー ─ 「一度正常でも、後から出ることがある」
カラー・ジョーンズ症候群のフォローでは、一度の内分泌評価だけで終えず、年齢や成長・思春期の経過に応じて下垂体機能を再評価することが重要です。2025年の症例報告でも、将来の追加のホルモン不足を想定した、定期的な内分泌のフォローが計画されています[7]。したがって、少なくとも成長・思春期・コルチゾール・甲状腺・成長ホルモン/IGF-1・性腺の機能・尿崩症の症状を、年齢に応じて定期的に再評価し、小児から成人の内分泌診療への移行(トランジション)を計画するのが妥当です。
予後については、正直にお伝えすべき点があります。カラー・ジョーンズ症候群に固有の生命予後、平均寿命、成人期のQOL、自然妊娠率などを数値化した長期の追跡研究は確認できませんでした[1]。したがって「平均寿命は正常です」などと断定する根拠はありません。実際の経過は、特にACTH不足を含むホルモン不足をどれだけ早く認識して補えるか、重い中枢神経や心臓・腎臓の異常があるか、発達面の問題があるかによって大きく変わると考えられます。逆に言えば、適切なホルモン補充と定期的な再評価が、経過を左右する大切な鍵になります。
🩺 院長コラム【診断は「ゴール」ではなく「出発点」】
遺伝性の病気では、診断名がつくことがゴールのように思われがちですが、カラー・ジョーンズ症候群のように、下垂体のホルモンが時間をおいて次々と不足していきうる病気では、診断はむしろ長い経過を見守る「出発点」です。今日のホルモン検査が正常でも、それは「これから先もずっと正常」を意味しません。
先天性の下垂体機能低下症では、「一度の検査値だけで将来の下垂体機能まで確定したと考えず、節目ごとに見直す」という姿勢が重要です。特にお子さんから大人へと診療が引き継がれる時期には、必要な内分泌評価が途切れないよう、移行期医療を計画しておくことが大切です。
9. 遺伝カウンセリングとミネルバクリニックでできること
病的なGLI2の変化を持つ方から子どもへは、各妊娠で50%の確率でその変化が受け継がれます。一方で、親御さんが軽症または無症状であっても、お子さんの症状の重さを予測することはできない、という点を明確にお伝えすることが大切です[3]。出生前診断や着床前の遺伝学的検査を検討する場合でも、変化の有無は判定できても、「どの程度の下垂体の障害・多指症・顔の特徴になるか」を高い精度で予測することは、現在の医学では困難です。
ミネルバクリニックでは、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。お話しする内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点です。検査を受けるかどうかを含め、決めるのはご本人・ご家族であり、私たちは中立の立場で判断材料を整理する役割を担います。カラー・ジョーンズ症候群のように症状の幅が大きく、予測の難しい病気では、こうした対話がとりわけ重要になります。
なお、カラー・ジョーンズ症候群は成人期発症の病気ではなく、小児期に診断・治療の中心があります。複合下垂体ホルモン欠損症や低身長の背景にある遺伝的な原因を整理したい、GLI2の検査結果の意味を知りたい、ご家族の遺伝の見通しを相談したい、といったご要望については、臨床遺伝専門医による遺伝カウンセリングで検討できます。関連する検査としては、複合下垂体ホルモン欠損症(CPHD)遺伝子検査や低身長遺伝子パネル検査などがあります。
まとめ ─ 「多指症がなくても否定しない」を大切に
カラー・ジョーンズ症候群は、「多指症を伴う稀な下垂体の病気」という古く狭いイメージだけでは不十分です。今では、GLI2に関わる発生障害のうち、先天性の下垂体の形成・機能の異常を中心に、手足・顔の中央・生殖・発達の所見が可変に組み合わさる、ひとつながりの病気のスペクトラムとして理解するのが、最も文献に合っています[5]。
診療上の最も大切な点は3つです。第一に、多指症や典型的なMRI所見がなくてもGLI2を否定しないこと。第二に、ACTH不足を含むすべての下垂体軸を安全に評価すること。第三に、一度正常だった軸も含めて、長期的に再評価し続けることです。原因のわからない低身長やホルモンの不足、あるいはご家族に多指症や下垂体の病気がある場合など、気になることがあれば、臨床遺伝専門医にご相談ください。
よくある質問(FAQ)
Q1. カラー・ジョーンズ症候群とは、どんな病気ですか?
GLI2という遺伝子の変化によって、生まれつき下垂体(ホルモンの司令塔)の働きが不足したり、手足の指が多くなったりする、常染色体顕性(優性)の稀な発生の病気です。成長ホルモンの不足や複合下垂体ホルモン欠損症、低身長、思春期の遅れ、顔の中央部分の軽い特徴などを伴うことがあります。症状の幅がとても大きく、多指症や画像の異常がまったくない人もいます。
Q2. 多指症がなければ、この病気ではないと考えてよいですか?
いいえ、そうとは言い切れません。多指症は診断の大きな手がかりですが、「ないこと」で病気を除外する材料にはなりません。2025年には、多指症も下垂体MRIの異常もないのに、成長ホルモンの不足と軽い顔・発達の特徴からGLI2の変化が見つかった小児が報告されています。原因のわからない下垂体の症状があるときは、多指症の有無にかかわらずGLI2を含めた検討が大切です。
Q3. 親が無症状でも、子どもに遺伝することはありますか?
あります。この病気は不完全浸透・可変表現性が強く、病的な変化を持っていても症状が出ない「無症状の保因者」がいます。そうした親御さんから、各妊娠で50%の確率で変化が受け継がれ、お子さんに症状が出ることがあります。また、病的な変化の約45%は、両親のどちらも持っていない新生(de novo)変化として生じると報告されています。
Q4. 治療はできますか?
GLI2そのものを治す薬はありませんが、不足しているホルモンを補う治療で多くの症状に対応できます。特に命に関わる副腎皮質(コルチゾール)の不足を最優先で確認・治療します。成長ホルモンの不足には遺伝子組換えヒト成長ホルモンが選択肢になり、良好な成長反応が報告された例もあります。多指症や口唇口蓋裂などの形の異常には、それぞれの専門科が対応します。治療の判断は必ず主治医とご相談ください。
Q5. パリスター・ホール症候群とは違う病気ですか?
はい、別の病気です。カラー・ジョーンズ症候群はGLI2遺伝子が原因で、かつて “PHS2” と呼ばれたことがあるため紛らわしいのですが、パリスター・ホール症候群はGLI3遺伝子が原因で、視床下部過誤腫・喉頭蓋の割れ・肛門の異常などが特徴です。多指症と内分泌の異常という点で混同されやすいものの、原因遺伝子も特徴的な所見も異なります。
🏥 遺伝子や下垂体に関わる検査のご相談
原因のわからない低身長やホルモンの不足、遺伝性の病気、
遺伝子検査の結果の意味についてお悩みの方は、
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] Postaxial polydactyly-anterior pituitary anomalies-facial dysmorphism syndrome (Concept Id: C4014479). NCBI MedGen. [MedGen C4014479]
- [2] Loss-of-function mutations in the human GLI2 gene are associated with pituitary anomalies and holoprosencephaly-like features. Proc Natl Acad Sci U S A. 2003. [PubMed 14581620]
- [3] Novel heterozygous nonsense GLI2 mutations in patients with hypopituitarism and ectopic posterior pituitary lobe without holoprosencephaly. J Clin Endocrinol Metab. 2010. [PubMed 20685856]
- [4] Hypopituitarism in association with postaxial polydactyly. J Pediatr. 1984. [PubMed 6726521]
- [5] Truncating and zinc-finger variants in GLI2 are associated with hypopituitarism. Am J Med Genet A. 2022. [PubMed 34921505]
- [6] Pathogenic mutations in GLI2 cause a specific phenotype that is distinct from holoprosencephaly. J Med Genet. 2014. [PubMed 24744436]
- [7] De Novo GLI2 Missense Variant in a Child With Isolated Hypopituitarism and Craniofacial Anomalies: Expanding the Phenotypic Spectrum. Mol Genet Genomic Med. 2025. [PMC12411262]
- [8] Novel GLI2 mutations identified in patients with Combined Pituitary Hormone Deficiency (CPHD): Evidence for a pathogenic effect by functional characterization. Clin Endocrinol (Oxf). 2019. [PubMed 30548673]
- [9] Phenotype and genotype of 23 patients with hypopituitarism and pathogenic GLI2 variants. Eur J Endocrinol. 2025. [PubMed 39938560]
- [10] A novel truncating variant of GLI2 associated with Culler-Jones syndrome impairs Hedgehog signalling. PLoS One. 2019. [PubMed 30629636]
- [11] Hormonal Replacement in Hypopituitarism in Adults: An Endocrine Society Clinical Practice Guideline. J Clin Endocrinol Metab. 2016. [PubMed 27736313]
- [12] European Consensus Statement on congenital hypogonadotropic hypogonadism—pathogenesis, diagnosis and treatment. Nat Rev Endocrinol. 2015. [PubMed 26194704]






