
この記事の監修・執筆:仲田洋美(臨床遺伝専門医)
ミネルバクリニック院長。臨床遺伝専門医・総合内科専門医・がん薬物療法専門医。1995年に医師免許を取得し、遺伝医療と出生前診断に携わっています。
記事の作り方(編集方針)
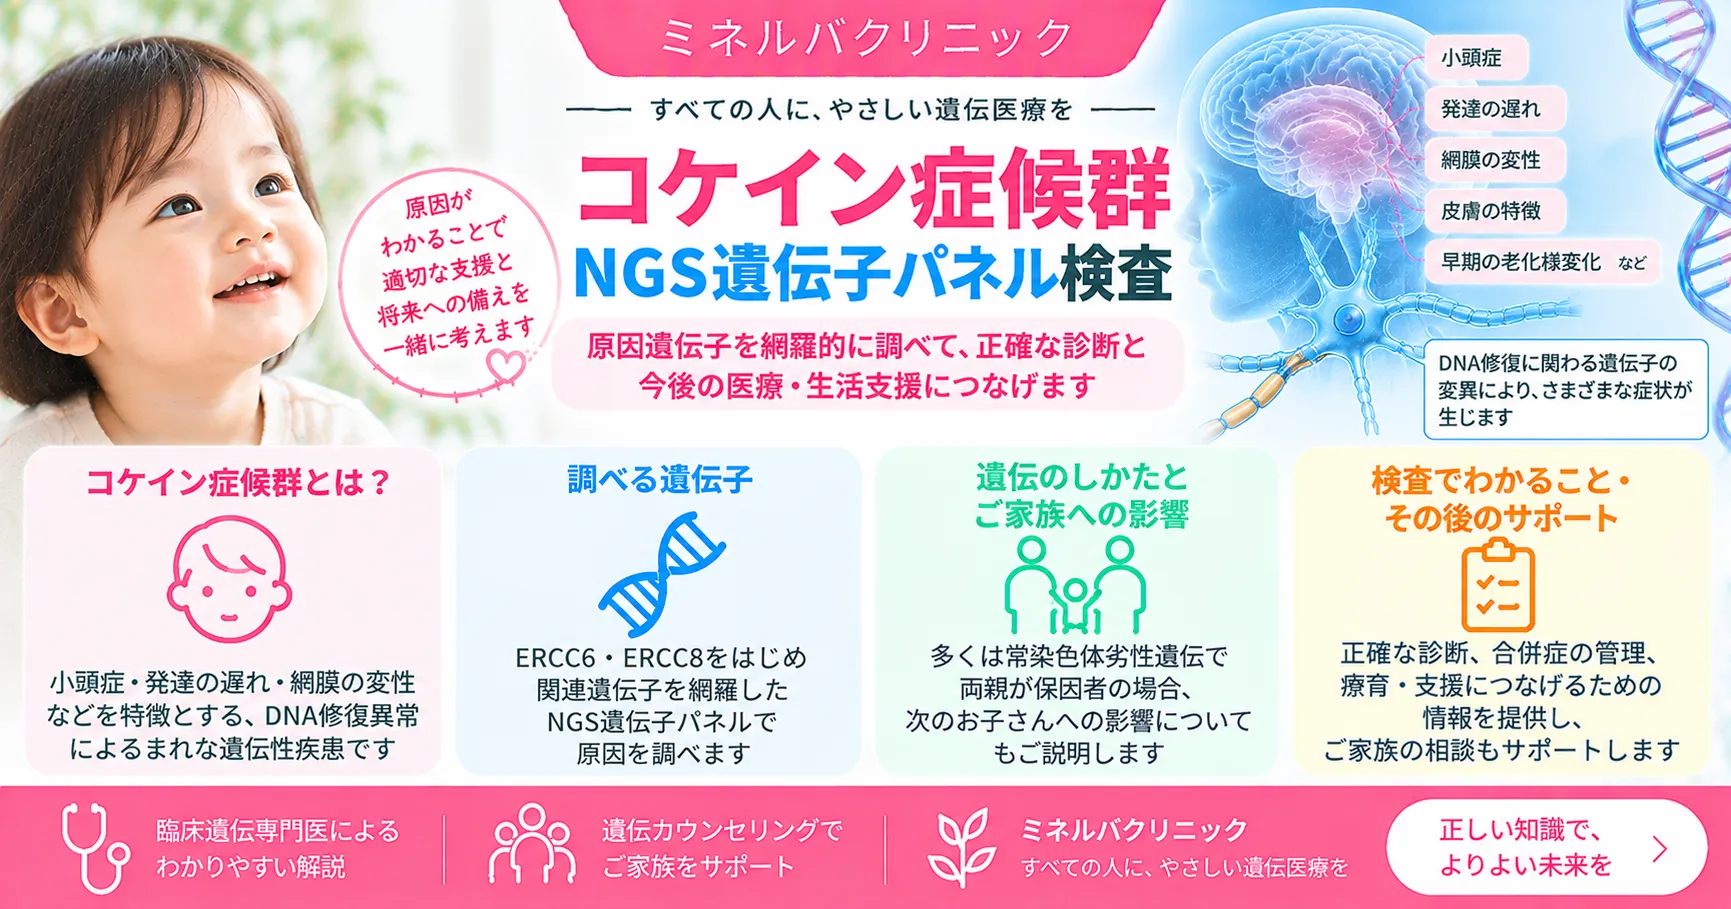
コケイン症候群は、DNAについた傷を直すしくみがうまく働かないために、成長の遅れ・日光への過敏さ・神経や目や耳の症状が少しずつ進む、まれな遺伝性の病気です。多くは2〜3歳ごろまでに最初のサインが現れ、原因はERCC6とERCC8という2つの遺伝子のどちらかにあります。原因の遺伝子がわかると、病名がはっきりするだけでなく、次のお子さんで同じことが起こる確率や、次の妊娠での備え方まで、具体的に考えられるようになります。このページでは、いつわかるのか、症状と顔つきの特徴、寿命の見通し、原因と遺伝のしかた、そして2つの遺伝子を一度に調べる遺伝子検査でわかることを、臨床遺伝専門医が解説します。
⏱️ 30秒でわかる要約
🧬 Q. この検査で何がわかりますか?
コケイン症候群の原因遺伝子であるERCC6とERCC8の2つを一度に調べ、病気の原因となる変化があるかを確かめます。コケイン症候群のおよそ65%はERCC6、35%はERCC8が原因とされています。
🧬 Q. どんな人が受けるとよいですか?
成長の遅れ・小頭症・日光への過敏さ・目や耳の症状があり原因を知りたいお子さんとご家族、きょうだいがコケイン症候群と診断され、次の妊娠を考えているご両親などです。
🧬 Q. 費用・日数・検体は?
検査費用は税込330,000円で、遺伝カウンセリング料(30分22,000円・税込)が別にかかります。結果までは2〜3週間です。検体は血液・唾液・頬の内側の粘膜などで、オンライン診療でも受けられます。唾液・頬の粘膜は採取キットを利用し、血液の場合は提携医療機関で採血します。
🧬 Q. 結果のあとはどうなりますか?
結果は臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。原因が確定すれば、ご両親が保因者の場合、次のお子さんで同じ病気が起こる確率は4分の1です。意義がまだわからない変化(VUS)の扱いもご説明します。
1. コケイン症候群とは
コケイン症候群(Cockayne syndrome:CS)は、紫外線などでDNAについた傷を直すしくみの一部が働かないために起こる、常染色体潜性(劣性)遺伝の病気です。成長の遅れと、脳・神経、目、耳、皮膚などの症状が年齢とともに進むのが特徴で、若いうちから老化に似た変化が現れるため「早老症」のひとつに数えられます。
原因:DNAの傷を直すしくみの不具合
私たちの細胞のDNAは、日光の紫外線などで毎日のように傷つき、そのたびに修理されています。修理のしくみのひとつがヌクレオチド除去修復(NER)です。その中でも、いま働いている(読み取られている)遺伝子の傷を優先して直す「転写と共役した修復」に必要なのが、ERCC6遺伝子(CSB)とERCC8遺伝子(CSA)から作られるたんぱく質です。コケイン症候群は、このどちらかの遺伝子の両方のコピーに変化があると起こります[1]。DNA修復のしくみ全体は、用語のページで解説しています。
同じDNA修復の病気に色素性乾皮症があります。どちらもDNA修復の病気ですが、原因の遺伝子は主に別のもので、検査も分けて考えます。両方の特徴をあわせもつ「色素性乾皮症・コケイン症候群合併型(XP-CS)」もあり、こちらはERCC2・ERCC3・ERCC4・ERCC5といった色素性乾皮症の遺伝子の変化で起こると報告されています[4]。
どれくらいの人がなる病気か
日本の全国調査では、コケイン症候群の発生は出生100万人あたり2.77人、国内の患者さんは少なくとも約50人と推定されています[2]。西ヨーロッパでも出生100万人あたり2.7人という推定があり、診断されていない方もいる可能性が指摘されています[1]。常染色体の病気なので、男の子にも女の子にも同じように起こります。
2. 症状と顔つきの特徴
コケイン症候群の中心となる症状は、生まれたあとの成長の伸び悩み(低身長・低体重)と、頭囲が大きくならない小頭症、そして脳・神経の働きが少しずつ低下することです[1]。そのほかの症状は、お一人お一人で出る・出ないや時期が違います。
診断の手がかりになる症状
遺伝性疾患の解説書GeneReviewsは、診断の手がかりを「主な所見」と「そのほかの所見」に分けて示しています[1]。
🩺 コケイン症候群を疑う手がかり
※GeneReviews[1]の診断の手がかりを、患者さん向けの言葉に直して示しました。
耳の症状は感音難聴で、GeneReviewsは年1回の聴力検査を勧めています[1]。目の症状(網膜の色素の変化・白内障)も、定期的な目の検査で経過をみます。
顔つきの特徴
医学的には、皮下脂肪が少なくなることで目がくぼんで見える、やせた体つき(悪液質様の低身長)が、コケイン症候群でよくみられる特徴とされています[1]。こうした変化は、多くの場合、成長とともに少しずつはっきりしてきます。日本の全国調査でも、目のくぼみは成長の遅れや光線過敏より後に現れる所見でした[2]。
ただし、顔つきの印象は人によって大きく違い、見た目だけでコケイン症候群かどうかを判断することはできません。成長の様子、神経の症状、画像検査などをあわせて考え、最終的には遺伝子検査で確かめます。
腎臓・肝臓・歯など、全身への影響
コケイン症候群では、腎臓の働きや血圧、肝臓の数値にも注意が必要です。GeneReviewsは、年に1回、血圧・腎機能・尿たんぱく・尿酸・肝臓の酵素を調べることを勧めています[1]。日本の全国調査では、亡くなった古典型(I型)の方20人のうち9人に重い腎不全があり、腎不全が主な死因でした[2]。歯は虫歯になりやすいため、早めからの歯科のケアが大切とされています[1]。
3. コケイン症候群はいつわかる?発症の時期と病型
もっとも多い古典型(I型)では、生まれたときの体格はふつうで、2〜3歳ごろまでに成長の伸び悩み・光線過敏・言葉の遅れなどが現れ、多くは3歳ごろまでに診断がつくとされています[1][2]。一方で、生まれたときから症状がある重い型や、思春期以降に気づかれる軽い型もあります。
📅 コケイン症候群の病型と、気づかれる時期
※GeneReviews[1]による。病型は重さの目安で、境目がはっきりしない方もいます。
何歳ごろ、どんなことで気づかれるか
日本の全国調査で確認された47人のうち、41人(約87%)が古典型(I型)でした[2]。この調査では、成長の伸び悩み・光線過敏・言葉の遅れが2〜3歳ごろまでに現れ、難聴、目のくぼみ、CTでの大脳基底核の石灰化はそれより後に現れていました。重症型(II型)の特徴は1歳より前からみられ、軽症型(III型)では10代後半〜20代に歩きにくさで気づかれていました[2]。
「成長がゆっくり」「日に当たると赤くなりやすい」といった最初のサインは、ほかの病気でもみられるありふれたものです。そのため、症状がそろうまで原因がわからないまま、いくつもの病院や検査を回ることがあります。原因の遺伝子を調べることで、その回り道を短くできる可能性があります。
おなかの中にいるうちにわかるか
古典型(I型)は生まれたときの体格がふつうなので、妊娠中の超音波検査で見つけることは難しい病気です。一方、上のお子さんなどでご家族の原因(2つの変化)がわかっている場合は、次の妊娠で赤ちゃんの遺伝子を調べる出生前検査が可能とされています[1]。「いつわかるか」を早めるいちばんの手がかりは、ご家族の原因を前もって確かめておくことです。詳しくは第9章でご説明します。
4. 寿命の見通しと、治療・ケア
コケイン症候群の寿命の見通しは病型によって大きく違い、古典型(I型)では平均16歳ごろ、重症型(II型)では5歳ごろまでに亡くなることが多い一方、軽症型(III型)では成人期まで長く生きることが期待されています[1]。今のところ病気そのものを治す治療はありませんが、症状と合併症に合わせたケアがあります。
寿命の見通し
117人の経過をまとめた2011年の研究では、亡くなった年齢の平均は、重症の群で5歳、中等症の群で16歳、軽症の群で31歳でした[3][4]。日本の全国調査では、古典型(I型)で亡くなった方の平均年齢は18.9歳(14〜27歳)で、調査の時点で生存していた方の平均年齢は16.1歳(4〜38歳)でした[2]。
日本の調査では、口から食べられていた方のほうが生存している割合が高く、体重の伸び悩みや食べる量の低下が、腎不全の前ぶれになっていたとされています。著者らは、腎機能を定期的に調べることと、早めの栄養管理(必要に応じて胃ろうなどのチューブ栄養を考えること)を大切なこととして挙げています[2]。平均の数字は、お一人お一人の見通しをそのまま表すものではありません。
治療とケア:何に気をつけるか
GeneReviewsが勧めている主なケアは、次のとおりです[1]。
- ●日焼け止め・日光を避ける工夫、目を守るサングラス
- ●聴力検査を年1回。必要に応じて補聴器や人工内耳
- ●目の検査を4歳までは6か月ごと、その後は年1回
- ●栄養の評価を6か月ごと。必要なら胃ろう(ただし栄養の量を急に増やさない)
- ●血圧・腎機能・尿たんぱく・尿酸・肝臓の酵素を年1回
- ●虫歯を防ぐための積極的な歯科ケア
⚠️ 避けたいお薬があります
GeneReviewsは、コケイン症候群の方では抗菌薬のメトロニダゾールで重い肝炎が起こるおそれがあるため避けること、成長ホルモンの治療は勧められないこと、鎮静薬や医療用麻薬は特に慎重に使うことを挙げています[1]。病名がはっきりしていることで、こうした注意を主治医や救急の医療者と共有できます。
5. 原因遺伝子と遺伝のしかた
コケイン症候群の原因遺伝子はERCC6とERCC8で、GeneReviewsによれば約65%がERCC6、約35%がERCC8の変化によるものです[1]。どちらも常染色体潜性(劣性)遺伝のしかたで受け継がれます。
ERCC6とERCC8
ERCC6は10番染色体(10q11.23)にあり、CSBたんぱく質を、ERCC8は5番染色体(5q12.1)にあり、CSAたんぱく質を作ります。ERCC6の変化によるものを「B群(CS-B)」、ERCC8の変化によるものを「A群(CS-A)」と呼ぶことがあります。65人の患者さんで重症度を調べた2021年の研究でも、ERCC6が43人、ERCC8が22人でした[5]。
どちらの遺伝子かで病型がはっきり決まる、というはっきりした関係(遺伝子型と表現型の相関)は、今のところ見つかっていません[1]。ERCC6やERCC8の変化は、日光への過敏さが主な症状の病気(UV感受性症候群)の原因にもなることが知られています[1]。
常染色体潜性(劣性)遺伝:次のお子さんは4分の1
常染色体潜性(劣性)遺伝では、同じ遺伝子のコピー2本の両方に変化があるときに発症します。2本の変化は同じこともあれば、違う変化の組み合わせ(複合ヘテロ接合)のこともあります。
ご両親がともに変化を1本ずつもつ保因者の場合、お子さん1人ごとに、発症する確率が4分の1(25%)、症状のない保因者になる確率が2分の1(50%)、どちらでもない確率が4分の1です[1]。上のお子さんがコケイン症候群だったかどうかで、次のお子さんの確率が変わることはありません。
保因者は症状が出ません:誰のせいでもない理由
GeneReviewsは、変化を1本だけもつ保因者には症状がなく、この病気になるリスクもないとしています[1]。潜性遺伝の保因者は誰にでも起こりうることで、ご両親が保因者だったとわかっても、それはご両親のせいではありません。お子さんが診断されてはじめて、ご両親が保因者だったとわかる、という形で見つかるのがふつうの病気です。
ご両親の変化がわかると、きょうだいやその家族も、自分が保因者かどうかを確かめられるようになります。コケイン症候群のお子さんのきょうだいが、将来、結婚や妊娠を考えるときの手がかりにもなります。
6. どんな人がこの検査を受けるとよいか
成長の遅れ・小頭症・日光への過敏さ・目や耳や神経の症状があり、コケイン症候群かどうかを確かめたいお子さんとご家族、そしてご家族にコケイン症候群の方がいて、次の妊娠を考えているご両親に向く検査です。
症状があり、原因を知りたいお子さんとご家族
第2章の表にある所見がいくつかあり、コケイン症候群が疑われる場合です。症状が少しずつそろっていく病気なので、早い時期には診断がつきにくく、原因がわからないまま時間がたつことがあります。原因の遺伝子が確定すると、受けるべき定期検査、避けたいお薬、使える制度(第10章)が決まり、ご家族が次に何をすればよいかがはっきりします。
きょうだいがコケイン症候群と診断されたご家族
すでに診断されているお子さんで原因の変化を確かめておくと、ご両親が保因者かどうか、ほかのきょうだいが保因者かどうかを、同じ場所を調べることで確かめられます。臨床的に診断されていても、遺伝子の変化がまだ確かめられていない場合は、まず診断されたお子さんの検査を考えます。
次の妊娠を考えているご両親
原因の変化がわかっていれば、次のお子さんで同じことが起こる確率がどれくらいか、そして次の妊娠でどう備えられるかを、具体的に考えられるようになります。原因がわからないままでは、出生前に調べる的を決めることができません。当院では羊水検査・絨毛検査を院内で行っており、妊娠を考えている段階からご相談いただけます。
見た目や家族歴だけでは判断できません
「成長がゆっくりなのは体質かもしれない」「家族に同じ病気の人はいない」という印象だけでは、コケイン症候群かどうかは判断できません。潜性遺伝の病気は、ご両親がともに症状のない保因者なので、家族に同じ病気の方がいないのがふつうです。当院では、検査を受けずにリスクだけをご説明することはしておりません。検査をせずにリスクをお伝えするほうが、かえって危険だと考えているためです。
この検査より別の検査が向いている場合
この検査が調べるのはERCC6とERCC8の2つだけです。症状や所見によっては、次の検査のほうが向いていることがあります。
🔍 症状に合わせた検査の選び方
※どの検査が合うかは、症状・診察所見・画像検査・ご家族の情報で変わります。遺伝カウンセリングで一緒に決めましょう。
7. この検査で調べる遺伝子
この検査では、コケイン症候群の原因として知られるERCC6とERCC8の2つの遺伝子を、次世代シーケンサー(NGS)で一度に調べます。遺伝子の小さな変化(1文字の置き換わりや、小さな挿入・欠失)に加えて、遺伝子の一部が丸ごとなくなる・増える変化(欠失・重複)も調べます。
🧬 コケイン症候群NGS遺伝子パネル検査の対象遺伝子(2遺伝子)
※対象遺伝子は当院の検査内容による。関係する病気と遺伝のしかたはGeneReviews[1]による。
読み取りの精度(カバレッジ)
この検査では、調べる遺伝子の領域の99%以上を、20回以上重ねて読み取ります(≥99% at 20x)。同じ場所を何度も読むほど、読み間違いと本当の変化を見分けやすくなります。読み取りの質が基準に届かない場所や、はっきりしない変化は、別の方法(サンガー法)でもう一度確かめます。
8. この検査でわかること・わからないこと
この検査でわかるのは、ERCC6とERCC8の遺伝子の中にある、病気の原因となる変化です。一方で、遺伝子検査には必ず限界があります。
- ●調べる場所:たんぱく質を作る部分(エクソン)と、その境目(スプライス部位)を調べます。遺伝子の働きを調節する部分や、エクソンから20塩基以上離れたイントロンの奥の変化は、ふつうは見つかりません。
- ●欠失・重複:遺伝子1つ丸ごとの欠失・重複は、頬の粘膜でも血液でも調べられます。連続した2つ以上のエクソンの欠失・重複は、血液の検体でのみ調べられます。エクソン1つだけの欠失・重複は、見つかることはありますが、日常的には検出できません。見つかった欠失・重複は、別の原理の方法(qPCR法やMLPA法)でもう一度確かめてから報告します。
- ●見つからない変化:染色体の一部の入れ替わり(転座・逆位)、繰り返し配列の伸び、体の一部の細胞にだけある変化(モザイク)は、この検査の対象外です。
- ●調べていない遺伝子:色素性乾皮症の遺伝子(ERCC2・ERCC3・ERCC4・ERCC5など)は含まれていません。XP-CSが疑われるときは、色素性乾皮症の遺伝子検査を考えます。
- ●意義がまだわからない変化(VUS):病気の原因かどうか、今の知識ではまだ判断できない変化が見つかることがあります。
- ●陰性でも否定はできません:原因が見つからなくても、この検査で見つけられない変化や、ほかの遺伝子の病気の可能性は残ります。
9. 結果が出たあと
結果は、臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。結果だけをお送りすることはありません。陽性・陰性・VUSのそれぞれで、次にできることが違います。
陽性だったとき:診断の確定と、これからのケア
ERCC6またはERCC8の同じ遺伝子の2つのコピーに、病原性または病原性の可能性が高い変化がそれぞれ認められ、臨床所見とも一致する場合、コケイン症候群の分子遺伝学的診断を確定できます。異なる2つの変化が見つかった場合には、必要に応じて両親の検査などで、それぞれ別のコピーに存在することを確認します。病名がはっきりすることで、聴力・目・腎臓・肝臓の定期的な検査、栄養の管理、避けたいお薬(第4章)といった、何に気をつけて過ごせばよいかが決まります。指定難病や小児慢性特定疾病の制度を使うときにも、手がかりになります(第10章)。
ご家族への影響と、ご家族の検査
お子さんで2つの変化が見つかったら、次はご両親がそれぞれの変化をもつ保因者かどうかを確かめます。2つの変化がお父さん由来・お母さん由来と確かめられると、次のお子さんの確率(4分の1)をより確かに考えられます。ほかのきょうだいも、同じ場所を調べることで保因者かどうかがわかります。
ERCC6とERCC8は、当院の拡大版保因者スクリーニング(女性版787遺伝子)の対象遺伝子に含まれています(2026年10月時点で遺伝子一覧を確認)。ご家族に変化がわかっていない方が、結婚や妊娠の前にご自身とパートナーが保因者かどうかを知りたい場合は、こちらも選べます。男性版や、より多くの遺伝子を調べる女性版1009遺伝子・男性版911遺伝子については、それぞれのページの遺伝子一覧でご確認ください。妊娠中の方には、NIPTと同じ日の採血でカップルの保因者検査を受けられるファミリーセーフティ プラスもあります(NIPTと同時に受ける検査で、単独では受けられません)。
陰性だったとき
ERCC6とERCC8に原因が見つからなかった場合は、コケイン症候群の可能性は低くなりますが、ゼロにはなりません(第8章)。日本の全国調査でも、軽症型の方でERCC6・ERCC8などに変化が見つからなかった例が報告されています[2]。症状に合わせて、色素性乾皮症の遺伝子検査や全エクソーム検査など、次の検査を一緒に考えます(第6章の表)。
意義がまだわからない変化(VUS)が見つかったとき
VUSは、それだけで診断に使ったり、ご家族の検査や出生前診断に使ったりはしません。研究が進んで、のちに意味がはっきりすることもあります。VUSの扱い方はVUS(意義不明変異)の臨床的取り扱いで、結果の伝え方の方針は二次的所見の開示方針で解説しています。
次の妊娠を考えている方:出生前診断の相談
GeneReviewsは、ご家族の原因となる変化がわかっていれば、リスクのある妊娠で出生前検査が可能としています[1]。当院では羊水検査・絨毛検査を院内で行っています(2025年6月から産婦人科を併設)。コケイン症候群の出生前診断をどのように進められるかを含めて、妊娠を考えている段階からご相談いただけます。あらかじめご家族の原因を確かめておくことが、出生前診断を計画するための出発点になります。
10. 日本の制度(2026年10月時点)
コケイン症候群は、指定難病192に指定されています。2015年5月の厚生科学審議会疾病対策部会の資料で、指定難病に加わる病気として「192 コケイン症候群」が示されています。また、小児慢性特定疾病でも、神経・筋疾患の「早老症(ウェルナー症候群、コケイン症候群)」として対象に含まれています(いずれも2026年10月時点で公的な資料を確認)。
医療費の助成を受けるには、それぞれの制度の認定の条件を満たし、申請する必要があります。認定の基準や申請の方法は、難病情報センター・小児慢性特定疾病情報センターや、お住まいの自治体の窓口でご確認ください。当院の遺伝子検査は自費診療で、保険は適用されません。
11. 検査の流れ・費用・結果までの日数・検体
検査費用は税込330,000円、結果までは2〜3週間です。唾液・頬の内側の粘膜・血液のいずれでもオンライン診療で受けられ、ほとんどの場合は唾液か頬の粘膜で検査できます。
ご予約
▶
遺伝カウンセリング臨床遺伝専門医・オンライン可
▶
検体の採取お支払い後にキット送付
▶
結果のご説明2〜3週間後・マイページへ
💴 費用・日数・検体
※ご夫婦・カップルで同じ検査を同じ日に一緒に受ける場合は、遺伝カウンセリング料が1人分になります(検査費用の割引はありません)。この検査は、体の一部の細胞にだけある変化(モザイク)を見つけることを目的としておらず、腫瘍の組織での検査は対象外です。
オンライン診療(ビデオ通話)で遺伝カウンセリングを行ったあと、検体を当院にお送りいただく流れです。オンラインの場合は、遺伝カウンセリング料金を事前にお支払いください。検体の採取キットは、検査料金のお支払いのあとにお送りします。検体の取り違えを防ぎ、検査に使える品質を保つため、ご自身で勝手に検体を採取しないでください。
遺伝カウンセリングでは、検査で何がわかり、何がわからないか、結果がご家族にとってどういう意味をもつかをご説明します。検査を受けるかどうかは、説明を聞いて納得してから決めていただきます。
12. 院長コラム
🩺 院長コラム【原因を知ることは、次を考えるための出発点】
私自身、希少な常染色体顕性(優性)遺伝性疾患の当事者です。子どもに病気を受け渡したくない、という遺伝の病気をもつ方の思いはよくわかります。また、お子さんが重い症状で発症したのをきっかけに、ご自身も同じ遺伝子の変化を持っていたとわかり、自分のせいだと責めてしまう親御さんを、何度も見てきました。私の当事者としての話は、遺伝性疾患の当事者として、臨床遺伝専門医になった理由に書いています。
コケイン症候群のような潜性遺伝の病気では、ご両親はどちらも症状のない保因者で、お子さんが診断されてはじめてそのことを知るのがふつうです。保因者であることは誰にでも起こりうることで、誰のせいでもありません。そのうえで、原因の変化を確かめておくことは、次のお子さんのことを考えるときの、いちばん確かな出発点になると考えています。
遺伝子検査は、やってみないとわからないことを、何度も経験してきました。検査をしないと何も言えない、というのが私の確固たる考えです。こうした経験から、当院では、検査を受けずにリスクだけをご説明することはしておりません。検査をせずにリスクをお伝えするほうが、かえって危険だと考えているためです。
わからないまま悩み続けるより、わかったことから次を考えるほうが前に進める、と考えています。次の妊娠を考えるご両親にも、きょうだいの将来を考えるご家族にも、検査・遺伝カウンセリング・出生前診断まで、当院で続けて支えられる体制を整えています。どの選択をされても、その選択を尊重します。
よくある質問(FAQ)
Q1. コケイン症候群はいつわかりますか?
もっとも多い古典型(I型)では、生まれたときの体格はふつうで、2〜3歳ごろまでに成長の伸び悩み・日光への過敏さ・言葉の遅れなどが現れ、多くは3歳ごろまでに診断がつくとされています。重症型(II型)は生まれたときから、軽症型(III型)は2歳を過ぎてから、ときに10代後半〜20代に気づかれます。ご家族の原因がわかっていれば、次の妊娠で出生前検査も可能とされています。
Q2. コケイン症候群の原因は何ですか?
DNAについた傷を直すしくみ(ヌクレオチド除去修復のうち、働いている遺伝子の傷を優先して直す修復)に必要な、ERCC6またはERCC8という遺伝子の両方のコピーに変化があることが原因です。約65%がERCC6、約35%がERCC8によるものとされています。
Q3. 遺伝しますか?次の子どもに起こる確率は?
常染色体潜性(劣性)遺伝の病気です。ご両親がともに保因者の場合、お子さん1人ごとに、発症する確率は4分の1(25%)、症状のない保因者になる確率は2分の1(50%)です。保因者には症状がなく、保因者であることは誰のせいでもありません。
Q4. 顔つきに特徴はありますか?
医学的には、皮下脂肪が少なくなることで目がくぼんで見える、やせた体つきがよくみられる特徴とされ、多くは成長とともに少しずつはっきりしてきます。ただし印象は人によって大きく違い、見た目だけで診断することはできません。成長の様子や神経・目・耳の所見とあわせて考え、遺伝子検査で確かめます。
Q5. 寿命はどれくらいですか?
病型によって大きく違います。遺伝性疾患の解説書GeneReviewsでは、古典型(I型)は平均16歳ごろ、重症型(II型)は5歳ごろまでに亡くなることが多く、軽症型(III型)は成人期まで長く生きることが期待されるとされています。日本の全国調査では、腎不全が主な死因で、腎機能の定期的な確認と早めの栄養管理が大切とされています。
Q6. 治療法はありますか?
今のところ病気そのものを治す治療はありませんが、日光を避ける工夫、聴力・目・腎臓・肝臓の定期的な検査、栄養の管理、歯科のケアなど、症状と合併症に合わせたケアがあります。抗菌薬のメトロニダゾールは重い肝炎のおそれがあるため避けることが勧められており、病名がはっきりしていることが安全な医療につながります。
Q7. 指定難病ですか?
はい。コケイン症候群は指定難病192です。小児慢性特定疾病でも、神経・筋疾患の「早老症(ウェルナー症候群、コケイン症候群)」として対象に含まれています(2026年10月時点)。医療費の助成を受けるには、それぞれの制度の認定の条件を満たし、申請する必要があります。
Q8. 保因者かどうかを妊娠前に調べられますか?
ご家族の原因の変化がわかっていれば、同じ場所を調べて確かめられます。ご家族の変化がわかっていない場合は、ERCC6とERCC8を対象に含む当院の拡大版保因者スクリーニング(女性版787遺伝子)を選ぶこともできます。ご夫婦とも保因者だった場合は、妊娠したときの羊水検査・絨毛検査も院内で受けられます。
🧬 原因がわかれば、ご家族のこれからを具体的に考えられます
生まれ持った遺伝子は一生変わりません。コケイン症候群の原因の変化がわかれば、お子さんのケアの方針だけでなく、ご両親やきょうだいの保因者検査、次の妊娠の計画を考える手がかりになります。当院では臨床遺伝専門医が常駐し、検査の前後の遺伝カウンセリングから、羊水検査・絨毛検査による出生前診断の相談まで、院内で続けて受けていただけます。
お電話でのお問い合わせ:03-3478-3768
参考文献
- [1] Laugel V. Cockayne Syndrome. In: GeneReviews®. University of Washington, Seattle; 2000 Dec 28 (Updated 2024 Aug 29). [NCBI Bookshelf NBK1342]
- [2] Kubota M, Ohta S, Ando A, et al. Nationwide survey of Cockayne syndrome in Japan: Incidence, clinical course and prognosis. Pediatr Int. 2015;57(3):339-347. [DOI: 10.1111/ped.12635]
- [3] Natale V. A comprehensive description of the severity groups in Cockayne syndrome. Am J Med Genet A. 2011;155A(5):1081-1095. [DOI: 10.1002/ajmg.a.33933](PMID: 21480477)
- [4] Natale V, Raquer H. Xeroderma pigmentosum-Cockayne syndrome complex. Orphanet J Rare Dis. 2017;12:65. [DOI: 10.1186/s13023-017-0616-2](PMID: 28376890)
- [5] Spitz MA, Severac F, Obringer C, et al. Diagnostic and severity scores for Cockayne syndrome. Orphanet J Rare Dis. 2021;16:63. [DOI: 10.1186/s13023-021-01686-8](PMID: 33536051)
関連記事



