

目次
- 1 1. P-TEFbとは ─ 遺伝子のコピーを「進めてよし」と合図する酵素
- 2 2. P-TEFbの構造 ─ 細胞周期のCDKとは似て非なるかたち
- 3 3. アクセルの仕組み ─ ブレーキを外し、性質を逆転させる
- 4 4. 7SK snRNPによる制御 ─ アクセルを「格納庫」にしまう仕組み
- 5 5. 相分離とスーパーエンハンサー ─ 転写の「るつぼ」
- 6 6. ブレーキ役 ─ INTAC複合体とCDK12/CDK13
- 7 7. がんとHIV ─ P-TEFbが乗っ取られるとき
- 8 8. 最新治療 ─ CDK9阻害剤からPROTACへ
- 9 9. 遺伝診療との接点 ─ P-TEFbをどう位置づけるか
- 10 10. よくある誤解
- 11 まとめ ─ 「アクセル」の理解が、次の治療を開く
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

遺伝子は、ただ「スイッチが入る/切れる」だけで働くわけではありません。多くの遺伝子は、コピー(転写)が始まった直後にいったん一時停止し、「進んでよし」の合図を待ってから本格的なコピーへと進みます。この「進んでよし」の合図を出す中心的な酵素が、P-TEFb(ピー・テフビー:正の転写伸長因子b)です。P-TEFbは、遺伝子を読み進める装置の「アクセル」にあたり、細胞の増殖・分化・ストレス応答を根っこで支えています。そしてこのアクセルは、がん細胞に乗っ取られたり、HIVなどのウイルスに悪用されたりすることが分かってきました。この記事では、P-TEFb(CDK9)とは何か、どうやって遺伝子のアクセルを踏むのか、そしてがんやHIVの最新治療とどうつながるのかを、臨床遺伝学の観点から解説します。
Q. P-TEFbとは何ですか?まず結論だけ知りたいです
A. P-TEFb(正の転写伸長因子b)とは、酵素CDK9とその相棒サイクリンTからなる「キナーゼ複合体」で、遺伝子のコピー(転写)を一時停止から本格再開へ進める“アクセル”役を担うタンパク質です。遺伝子を読み取るRNAポリメラーゼIIは、転写開始直後にいったん止まります。P-TEFbがこの止まった装置にリン酸という目印を付けることで、はじめて本格的なコピーが動き出します。この働きは、ほとんどの遺伝子の発現に欠かせません。近年、がん細胞の暴走やHIVの潜伏との深い関わりが分かり、P-TEFb(CDK9)を狙う薬の開発が急速に進んでいます。
- ➤正体 → 酵素CDK9と相棒サイクリンT(またはサイクリンK)が組んだ、転写を進めるキナーゼ複合体
- ➤役割 → 一時停止したRNAポリメラーゼIIを解放し、本格的な転写伸長へ進める“アクセル”
- ➤制御の仕組み → 細胞内の大半は「7SK snRNP」という格納庫に隔離され、必要なときだけ放出される
- ➤病気とのつながり → がんの“転写中毒”やHIVの潜伏感染に深く関わる
- ➤創薬の最前線 → CDK9阻害剤やPROTAC分解剤が、難治性がんやHIV治療の新戦略として開発中
🧬 P-TEFbの基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ピー・テフビー。正式名称は「正の転写伸長因子b(Positive Transcription Elongation Factor b)」 |
| 構成 | 触媒サブユニットCDK9(サイクリン依存性キナーゼ9)+制御サブユニットサイクリンT1・T2a・T2bまたはサイクリンK |
| 主なはたらき | RNAポリメラーゼIIの一時停止(ポーズ)を解除し、転写伸長を開始させる。ほとんどの遺伝子発現に必須 |
| 標的とする目印 | RNAポリメラーゼIIの尾(CTD)のセリン2、および負の伸長因子DSIF・NELFをリン酸化する |
| 制御の中心 | 大部分は不活性な「7SK snRNP複合体」に隔離され、ストレスや刺激に応じて放出・活性化される |
| 医療との関わり | がん(転写中毒)・HIV潜伏・炎症・心肥大に関与。CDK9阻害剤やPROTACが開発中 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた用語解説です。特定の検査や治療を勧めるものではありません。
1. P-TEFbとは ─ 遺伝子のコピーを「進めてよし」と合図する酵素
私たちの体の中では、遺伝子(DNA)の情報がまずRNAへとコピーされ、そのRNAをもとにタンパク質が作られます。この「DNA→RNA」のコピー作業を転写と呼び、担当するのがRNAポリメラーゼIIという巨大な酵素です。ところが、この転写は「始まったら一気に最後まで進む」という単純なものではありません。転写が始まった直後、RNAポリメラーゼIIは遺伝子の入り口からわずか数十塩基(DNAの文字数十個ぶん)進んだところで、いったん立ち止まります。これをプロモーター近位ポーズ(一時停止)といいます[1]。
この止まった状態から本格的なコピー(生産的な転写伸長)へと切り替えるアクセルを踏むのが、P-TEFbです。P-TEFbは、酵素本体であるCDK9(サイクリン依存性キナーゼ9)と、その相棒であるサイクリンT(T1、T2a、T2b)またはサイクリンKが組み合わさった複合体で、細胞の中では大きさの異なる2種類(42キロダルトンと55キロダルトン)のCDK9が存在します[1]。P-TEFbは、止まっているRNAポリメラーゼIIの「尾」にあたる部分に、リン酸という小さな目印を付けます。この一手間によって、転写装置はふたたび動き出し、遺伝子の最後まで走り抜けられるようになります。
💡 用語解説:CTDのセリン2リン酸化
RNAポリメラーゼIIの一番大きな部品には、7個のアミノ酸(Y-S-P-T-S-P-S)が何十回もくり返された「しっぽ」があり、これをCTD(カルボキシ末端ドメイン)と呼びます。P-TEFbの本体CDK9は、このくり返しの中の2番目のセリン(Ser2)にリン酸を付けます(リン酸化)。このSer2リン酸化は、生産的な転写伸長と共転写RNAプロセシングに関わる重要な目印の一つです[1]。
さらにP-TEFbは、転写を止めている「ブレーキ側」のタンパク質にも働きかけます。RNAポリメラーゼIIを止めているのは、NELF(負の転写伸長因子)とDSIFという2つのブレーキ役です。CDK9はこの両方にもリン酸を付けます。すると、NELFは転写装置から外れて離れ、DSIFはリン酸化によって性質が逆転し、今度はアクセルを助ける「正の伸長因子」へと変身します[1]。ブレーキを外し、アクセルを踏み、さらにブレーキ役をアクセル役に変えてしまう——P-TEFbは、この3つを同時にやってのける、転写のかなめの酵素なのです。この仕組みが乱れると、がんでの異常な遺伝子発現、炎症、HIVなどのウイルス感染といった、さまざまな病気の引き金になります[1]。
2. P-TEFbの構造 ─ 細胞周期のCDKとは似て非なるかたち
P-TEFbの本体CDK9は、サイクリン依存性キナーゼ(CDK)という酵素ファミリーの一員です。CDKと聞くと、細胞分裂の周期を回すCDK2などを思い浮かべる方もいるかもしれません。しかしCDK9は、同じCDKでも役割が大きく異なります。細胞周期のCDKが「細胞をいつ分裂させるか」を決めるのに対し、CDK9は「遺伝子をいつ本格的にコピーするか」を決める、転写専門のキナーゼです。
X線結晶構造解析によって、CDK9とサイクリンT1が結びついた立体構造が明らかにされています。それによると、CDK9とサイクリンT1の組み合わせは、細胞周期のCDK2とサイクリンAの組み合わせと比べて、サイクリンがおよそ26度回転した状態で結合していました[2]。この回転は、CDKとサイクリンの結びつき方に「これまで知られていなかった柔軟さ(可塑性)」があることを世界で初めて示したもので、転写を担うCDKならではの特徴とされています[2]。また、サイクリンT1の端にある「らせん構造」は柔らかく動きやすく、この柔軟さが、後で登場するHIVのTatタンパク質や抑制役のHEXIM1との結合において重要な意味を持ちます[2]。
💡 用語解説:Thr186の自己リン酸化
CDK9が高いキナーゼ活性を示すには、活性化ループ上のスレオニン186番(Thr186)のリン酸化が重要です。構造研究では、CDK9/サイクリンT1がThr186を自己リン酸化できることが示されています[2]。一方、その後の研究ではCDK7など外部のキナーゼによるThr186リン酸化も報告されており、Thr186リン酸化を「自己リン酸化だけ」で説明するのは適切ではありません。このThr186のリン酸化は、後述する「7SK snRNP」への組み込みにも必要な重要な目印です。
P-TEFbは、細胞の中で単独でふらふらしているわけではありません。多くの場合、超伸長複合体(SEC:スーパー・エロンゲーション・コンプレックス)という、より大きなチームの一員として働きます。最新のクライオ電子顕微鏡(試料を凍らせて観察する高分解能の顕微鏡)による構造解析では、SECの一部がRNAポリメラーゼIIに直接くっつき、P-TEFbを転写装置まで運ぶ仕組みが解明されました[3]。SECは単にキナーゼを運ぶだけでなく、RNAポリメラーゼIIの形を安定させて、転写を効率よく進める働きも持っています[3]。
RNAポリメラーゼIIそのものの触媒メカニズムについても、近年、超高分解能(1.96オングストロームという原子より細かいレベル)のクライオ電子顕微鏡で、これまで見えなかった細部が捉えられました。転写の各段階で、酵素の内部に700個から1,350個を超える「秩序だった水分子」が規則正しく並んでおり、これらの水分子が化学反応を助ける重要な役割を担っていることが分かったのです[4]。しかもこの水分子の並びは、細菌からヒトまで進化を通じて保たれていました[4]。転写という基本の仕組みが、いかに精密に組み立てられているかを物語る発見です。
🩺 院長コラム【「アクセル」を理解すると、がん治療の発想が変わる】
がんの薬というと、多くの方は「増えすぎた細胞を直接たたく薬」を想像されるかもしれません。ですが、P-TEFbのような転写の仕組みを知ると、別の攻め方が見えてきます。がん細胞は、特定の遺伝子を大量にコピーし続けることで生き延びています。そのため、そのコピーを支える「アクセル」を抑えることが、がん細胞の転写依存性を標的とする治療戦略になります。
私は臨床遺伝専門医として、また文献をふまえる立場から、こうした「メカニズムの上流を狙う」治療戦略の広がりに注目しています。遺伝子がどう読まれ、どう調節されるかという基礎の理解が、そのまま次の世代の治療につながっていく。P-TEFbは、その典型例の一つです。
3. アクセルの仕組み ─ ブレーキを外し、性質を逆転させる
P-TEFbが「アクセル」として働く様子を、もう少し詳しく見てみましょう。転写が始まってすぐ、RNAポリメラーゼIIはDSIFとNELFという2つのブレーキ役に押さえられ、遺伝子の入り口付近で立ち止まります。このとき、DSIF単独やNELF単独ではブレーキ力は弱いのですが、2つが組み合わさると、RNAポリメラーゼIIをしっかり停止させます[1]。停止した状態では、NELFがRNAとDNAのハイブリッド構造を傾いた形で固定し、転写装置を動けなくしています[1]。
ここにP-TEFbが呼び込まれると、事態は一変します。CDK9は、RNAポリメラーゼIIのしっぽ(CTD)のセリン2に加えて、NELFとDSIFの両方にもリン酸を付けます[1]。すると次のことが順番に起こります。まずNELFがリン酸化されて転写装置から解離し、TFIISやPAFといった別の因子に置き換わります。次にDSIFがリン酸化されて性質を変え、ブレーキ役から一転して「正の伸長因子」となり、RNAポリメラーゼIIにくっついたまま伴走を始めます[1]。リン酸化されたCTDは、その後、コピーされたRNAを加工する(スプライシングなど)ための足場としても働きます。こうしてRNAポリメラーゼIIは、一時停止からスムーズに本格的なコピーへと移行していくのです。
重要なのは、この「一時停止からの再開」こそが、多くの遺伝子にとって発現量を決める律速段階(いちばんのボトルネック)だという点です[1]。転写を始めること自体はさほど難しくなく、むしろ「止まったものをいつ再開させるか」で、その遺伝子がどれだけ発現するかが決まります。だからこそ、そのアクセルを握るP-TEFbは、細胞全体の遺伝子発現をコントロールする司令塔的な存在になっているのです。
4. 7SK snRNPによる制御 ─ アクセルを「格納庫」にしまう仕組み
これほど強力なアクセルが、いつでも自由に踏まれてしまっては困ります。実際、細胞の中のP-TEFbの大部分(細胞の状態によっては最大で9割ほど)は、遺伝子のそばに待機しているのではなく、不活性な「格納庫」に隔離されています[5]。この「使える状態」と「しまわれた状態」のバランス(P-TEFb平衡)を調整することこそ、細胞が遺伝子発現を大局的にコントロールする根幹になっています。
この格納庫が、7SK snRNP複合体です。7SK snRNAという長い非コードRNA(タンパク質の設計図ではないRNA)を土台にして、そこにHEXIM1(またはHEXIM2)、MePCE、LARP7という3つのタンパク質が集まり、P-TEFbを包み込んで働けないようにしています[5]。このうち、MePCEとLARP7はRNAの両端にくっついてRNAが壊れるのを防ぐ「安定化係」で、HEXIM1が直接P-TEFbを抑え込む「抑制係」です。
💡 用語解説:non-coding RNA(非コードRNA)
遺伝子には、タンパク質の設計図になるものと、ならないものがあります。後者から作られるRNAを非コードRNAと呼びます。「タンパク質を作らないなら役立たず」と思われがちですが、7SK snRNAのように、他の分子を組み立てる足場として重要な働きをするものが数多く知られています。P-TEFbの格納庫も、この非コードRNAが土台になっています。
この抑制の仕組みは、たいへん巧妙です。HEXIM1が7SK snRNAに結合すると、その刺激でHEXIM1自身の形が変わり、はじめてP-TEFbを強力に抑える抑制因子へと変身します[6]。実験で、HEXIM1のある部分に変異を入れると、7SK snRNAには結合できるのにP-TEFbを抑える力だけを失うことが示されており、「7SKへの結合」と「P-TEFbの抑制」が連動していることが分かります[6]。7SK snRNAだけでもP-TEFbは抑えられず、HEXIM1と7SKが協力してはじめて抑制が成り立つのです[6]。
格納庫からの放出 ─ ストレスが引き金を引く
では、必要なときにはどうやってP-TEFbを取り出すのでしょうか。細胞が紫外線や抗がん剤(ドキソルビシン)、分化を促す薬剤(HMBA)などのストレスにさらされると、P-TEFbは7SK snRNPからすばやく放出され、遺伝子のそばへ動員されます[7]。この放出は、キナーゼ側と抑制因子側の両方に対する複数の目印の付け外し(翻訳後修飾)によって、厳密にコントロールされています。
具体的には、まずカルシウム依存性のホスファターゼ(脱リン酸化酵素)であるカルシニューリンが7SK snRNP全体の形を変え、隠れていたCDK9のThr186が露出します。続いてPP1αという別のホスファターゼがThr186のリン酸を外し、これがP-TEFbを格納庫から解き放つ決定的な引き金になります[7]。放出されたP-TEFbは、BRD4やSECによって遺伝子のそばへ運ばれ、ふたたび転写を駆動します。抑制役のHEXIM1側も、プロテインキナーゼC(PKC)によるリン酸化を受けると7SK snRNAに結合できなくなり、P-TEFbを抑えられなくなります[8]。さらに、サイクリンT1のアセチル化はHEXIM1・7SK snRNAとの結合を弱め、P-TEFbを活性型側へ移す調節に関与します[9]。
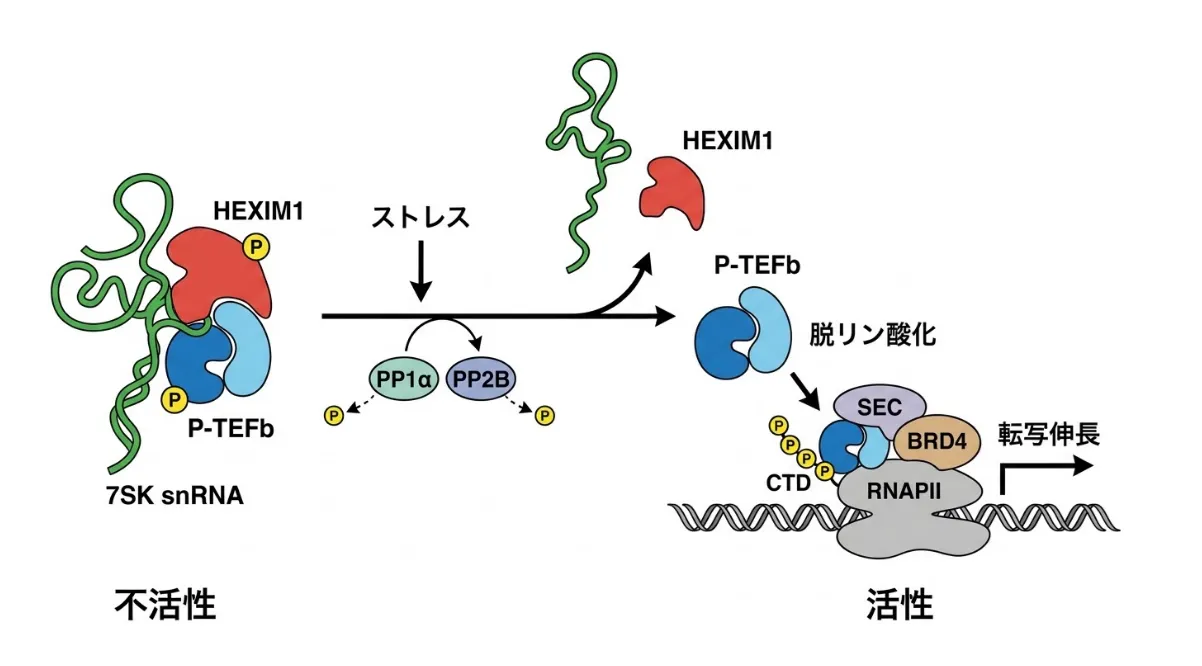
図:7SK snRNPからのP-TEFbの放出と活性化
不活性状態(左)では、P-TEFb(CDK9/サイクリンT)の大部分が7SK snRNA上でHEXIM1とともにリン酸化された複合体として隔離されています。ストレス刺激が入ると、ホスファターゼPP1αとPP2B(カルシニューリン)による脱リン酸化が引き金となり、P-TEFbがHEXIM1・7SK snRNAから解離します。活性状態(右)では、遊離したP-TEFbがSEC・BRD4とともにRNAポリメラーゼII(RNAPII)へ動員され、CTDをリン酸化して転写伸長を進めます。
💡 ここがポイント:可逆的なバランス制御
P-TEFbの制御でいちばん大切なのは、「格納(オフ)」と「放出(オン)」が行き来できる(可逆的)という点です。細胞は、必要なときだけアクセルを取り出し、用が済めばまたしまう。この動的なバランスが崩れると、遺伝子が過剰に、あるいは不足してコピーされ、がんや炎症などの病気につながります。P-TEFbを狙う薬は、まさにこのバランスに介入しようとするものです。
核スペックル ─ P-TEFbが働く「作業場」
P-TEFbは、細胞核の中で無秩序に散らばっているわけではありません。Thr186がリン酸化された活性型のCDK9/サイクリンT1は、核の中の核スペックルと呼ばれる、点状の区画に集まっていることが分かっています[10]。核スペックルは、膜を持たない細胞内の「作業場」で、かつては単なるスプライシング因子の貯蔵庫と考えられていましたが、近年は遺伝子発現を活発に進める拠点として見直されています。活性型のP-TEFbと、格納された不活性型のP-TEFbの交換は、この核スペックルやその近くで行われていると考えられており、転写とRNAの加工(スプライシング)が物理的に統合されていることを示しています[10]。
5. 相分離とスーパーエンハンサー ─ 転写の「るつぼ」
近年、転写研究に大きな発想の転換をもたらしたのが、液–液相分離(LLPS)という考え方です。これは、細胞の中で特定のタンパク質やRNAが集まって、水と油が分かれるように、周囲から区切られた「液滴」を作る現象です。P-TEFbも、この液滴づくりの中心的なプレイヤーの一つです。
💡 用語解説:液–液相分離(LLPS)
ドレッシングを置いておくと油と酢が分かれるように、細胞の中でも特定の分子どうしが弱く引き合って集まり、周囲からくっきり分かれた小さな「しずく(液滴)」を作ることがあります。これを液–液相分離といいます。膜で仕切られていないのに、まるで小部屋のように分子を濃縮できるため、化学反応を効率よく進める「反応の場」として注目されています。
スーパーエンハンサーとは、細胞のアイデンティティやがんの進行に関わる重要な遺伝子(MYCなど)を強力に発現させる、遺伝子の「スイッチ領域」が異常に密集した大規模なクラスターです。従来は、転写因子の結合を「オン・オフ」の二択で説明していましたが、スーパーエンハンサーの活性化は、BRD4やメディエーターといったタンパク質が作る相分離した液滴(転写凝集体)によって駆動されることが分かってきました[11]。これらのタンパク質は、決まった形を持たない「天然変性領域」という部分を長く持っており、これが弱く多数の相互作用を起こして液滴を作ります[11]。
この転写凝集体の内部では、P-TEFbを含む転写装置の濃度が劇的に高まります。転写が伸長段階に入ると、SECを構成する足場タンパク質が、格納庫(HEXIM1-P-TEFb複合体)からP-TEFbを引き抜き、液滴の中に高濃度で濃縮します[11]。抑制役が物理的に排除され、RNAポリメラーゼIIのリン酸化がきわめて効率よく進む「反応のるつぼ」ができあがるわけです。さらに、スイッチ領域から作られるエンハンサーRNA(eRNA)も、この液滴づくりに一役買い、P-TEFbと複合体を作って相分離を安定させることが報告されています[12]。転写は、こうした空間的な「濃縮」によっても巧みに制御されているのです。
6. ブレーキ役 ─ INTAC複合体とCDK12/CDK13
アクセルがあれば、当然ブレーキも必要です。P-TEFbの働きに正面から対抗するのが、INTAC(Integrator-PP2A)複合体です。この複合体は、RNAを切るハサミ(エンドヌクレアーゼ)と、リン酸を外すホスファターゼという、2つの独立した働きを併せ持つユニークな存在です[1]。P-TEFbがRNAポリメラーゼIIにリン酸を付けて伸長を促すのに対し、INTACのホスファターゼはそのリン酸を外し、一時停止からの再開を抑えます。同時に、ハサミの働きで新しくできたRNAを切り、早すぎる転写終了をわざと引き起こします。P-TEFbによる過剰なアクセルを防ぐ、動的なブレーキとして働いているのです[1]。
また、RNAポリメラーゼIIのセリン2にリン酸を付けるキナーゼは、CDK9だけではありません。CDK12とCDK13も、同じセリン2をリン酸化します[13]。ただし、これらはCDK9とは役割が異なります。CDK9が主に「一時停止からの再開(ポーズ解除)」を担うのに対し、CDK12/13は「転写伸長を最後まで持続させること」、とくにDNA修復に関わる長い遺伝子(BRCA1など)の発現維持やゲノムの安定性を守る役割を持っています[13]。
🔬 CDK9とCDK12/CDK13の役割のちがい
| 比較項目 | CDK9(P-TEFb) | CDK12/CDK13 |
|---|---|---|
| 相棒(制御サブユニット) | サイクリンT1・T2a・T2b・K | サイクリンK |
| おもな役割 | 一時停止からの再開(ポーズ解除)、遺伝子全般の転写伸長の開始 | 転写伸長の持続、長い遺伝子・DNA修復遺伝子の発現維持、ゲノム安定性の保護 |
| RNA加工への関与 | 初期のRNA加工のための足場づくり | イントロン内での早すぎるRNA末端化(IPA)を抑える |
※CDK12/13の機能が失われると、早すぎる転写終了が増え、異常なタンパク質が生じることが知られています。
この役割のちがいは、がん治療の観点でも意味を持ちます。神経発生に関わる転写因子に依存するがん、たとえば膠芽腫(こうがしゅ:脳の悪性腫瘍)の幹細胞では、CDK9を阻害すると正常細胞にも害が及ぶ非特異的な毒性が出るのに対し、CDK12/13を阻害すると、DNAの複製が劇的に止まるという選択的な抗腫瘍効果が示されました[14]。これは、転写伸長とDNA複製がCDK12/13を介して密接につながっているという、これまで知られていなかった仕組みを浮き彫りにしています[14]。
7. がんとHIV ─ P-TEFbが乗っ取られるとき
がんの「転写中毒」とMYC
多くの悪性腫瘍は、特定のがん遺伝子(MYCやMCL-1など)を絶え間なく大量にコピーし続けることで生き延びています。この状態を転写中毒(Transcriptional Addiction)と呼びます[15]。これらのがん遺伝子は、前に述べたスーパーエンハンサーによって駆動されていることが多く、その中心にP-TEFbがいます。
とくにMYC遺伝子の発現は、CDK9のキナーゼ活性への依存度がきわめて高いことが知られています。さらにCDK9は、MYCタンパク質のSer62をリン酸化してMYCの安定性を高める作用も報告されています[15]。つまりP-TEFbを抑えると、これら半減期の短いがんタンパク質が、RNAとタンパク質の両方のレベルで急速に枯渇します。これが、P-TEFb(CDK9)阻害ががん治療の理にかなった戦略になる理由です[16]。
HIVの「Block and Lock」戦略
P-TEFbが最も詳しく研究されてきた領域の一つが、HIV(ヒト免疫不全ウイルス)です。HIVは、宿主であるヒトのP-TEFbを乗っ取ることで増殖します。HIVが作るTatというタンパク質が、ウイルスRNAの端にできるTARという構造に結合し、格納庫からP-TEFbを奪い取って自分の側に引き込みます[20]。結晶構造の解析では、TatがサイクリンT1とCDK9に広く接触してP-TEFbの形を変え、ウイルスの転写を爆発的に増幅させる様子が捉えられています[21]。
現在の抗レトロウイルス療法(ART)は、血中のHIVを検出限界以下に抑え込みますが、ウイルスの遺伝子が休眠状態(潜伏感染)で細胞のゲノムに残る「リザーバー(貯蔵庫)」を消せないことが、完治の最大の壁になっています[17]。この潜伏ウイルスを無理に叩き起こして免疫でたたく「Shock and Kill」戦略の限界が指摘されるなか、逆にウイルスの転写を半永久的に抑え込み、治療を中断しても再活性化しないようにする「Block and Lock」戦略が注目を集めています[17]。
この戦略の代表的な候補が、海綿由来の化合物dCA(ジデヒドロ・コルチスタチンA)です。dCAはTatに強く結合してその形を固定し、Tatを介したP-TEFbの動員を遮断します(Block)[17]。さらに重要なのは、dCAによる持続的な転写抑制が、HIVの遺伝子領域のクロマチンを抑制的な状態へと変化させ、ウイルスをエピジェネティックに深い休眠へ追い込む点です(Lock)[18]。宿主側の研究からは、TRIM28というタンパク質がCDK9の特定のリジン残基(44・56・68番)をSUMO化することでCDK9の働きを抑え、サイクリンT1との結合を妨げてHIVの潜伏を積極的に維持している仕組みも分かってきました[19]。
HIV以外にも、ヒトサイトメガロウイルス(HCMV)やエプスタイン・バール・ウイルス(EBV)といった病原体が、宿主のP-TEFbを利用してウイルス遺伝子を発現させることが知られています[22]。また、ウイルス感染だけでなく、心筋細胞のストレス応答や心肥大の病態形成にも、7SK snRNPからのP-TEFbの放出が関わっているとされ、P-TEFbは実に多岐にわたる病気の中心に位置しています[22]。
8. 最新治療 ─ CDK9阻害剤からPROTACへ
P-TEFbは全遺伝子の転写に広く関わるため、そのキナーゼを無差別に止めると強い毒性が心配されてきました。しかし、化合物の選択性を高め、投与のスケジュールを工夫することで、CDK9はいま、難治性がんに対する有望な創薬ターゲットの一つになっています。
💊 開発中の主なCDK9阻害剤
※2026年9月時点で、これらは標準治療として承認・確立されたCDK9標的薬ではありません。AZD4573やVIP152では完了・中止となった試験があり、KB-0742の臨床試験も終了しています[27][28][29][30]。開発状況は薬剤ごとに異なります。治療に関する判断は必ず主治医とご相談ください。
こうしたCDK9阻害剤には、実は一つの弱点があります。CDK9を小さな分子で阻害すると、細胞はMYCの発現が下がったことを察知し、BRD4というブロモドメインタンパク質を介して、格納庫からさらにP-TEFbを引き出してしまいます。その結果、かえってMYCの発現が増えてしまう(阻害剤への抵抗性)という現象が確認されています[16]。せっかくアクセルを緩めても、細胞が別のアクセルを踏み込んでくる、というわけです。
この課題を根本から解決しようとするのが、PROTAC(プロタック)という技術です。PROTACは、CDK9にくっつく部分と、細胞のゴミ処理係(E3ユビキチンリガーゼ)を呼び寄せる部分を、リンカーでつないだキメラ分子です。これを使うと、CDK9はただ働きを止められるのではなく、分解されて消えてしまいます[26]。
💡 「止める」より「消す」ほうが効く理由
CDK9を物理的に分解すると、キナーゼとしての働きだけでなく、複合体をまとめる足場としての役割まで完全になくなります。その結果、阻害剤で見られたBRD4を介したMYCの埋め合わせ(抵抗性)が起こらなくなり、MYCの転写ネットワークを根っこから崩すことができます[26]。研究では、CDK9を「消す」分解剤のほうが、「止める」阻害剤よりもMYCの抑制において優れている可能性が示されています[26]。「阻害」から「分解」へ——これは、がん創薬全体で進む大きな流れの一例でもあります。
9. 遺伝診療との接点 ─ P-TEFbをどう位置づけるか
P-TEFbは、特定の単一遺伝子疾患を引き起こす原因遺伝子として日常診療で検査する対象ではなく、あくまで「遺伝子がどう読まれ、どう調節されるか」という基礎の仕組みを理解するための土台にあたります。ですから、この記事も研究段階・基礎知見として位置づけてお読みください。とはいえ、この基礎の理解は、遺伝診療の現場と地続きです。
たとえば、遺伝子の働きを考えるとき、「その遺伝子がタンパク質の設計図として何を作るか」だけでなく、「いつ、どれくらいコピーされるか(発現の調節)」も同じくらい重要になります。P-TEFbのような転写伸長の仕組みは、まさにこの「発現の調節」の中核です。ある遺伝子に変化が見つかったとき、それがタンパク質の形を変えるのか、それとも発現量の調節に影響するのか——こうした視点は、遺伝子検査で見つかった変化の意味を読み解くうえで欠かせません。
また、P-TEFb(CDK9)を狙う薬の多くは、MYCに代表されるがん遺伝子に依存するがんを標的にしています。がんのなかには、生まれ持った遺伝的な要因(遺伝性腫瘍)が関わるものもあり、そうしたリスクを調べる遺伝性がんの遺伝子検査も行われています。ただし、P-TEFb自体はこうした検査の対象遺伝子ではありません。ここでは「発がんに関わる転写制御の基礎」と「遺伝性がんリスクの検査」がゆるやかにつながっている、という位置づけにとどめます。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか——こうした点を、中立の立場で整理してお伝えします。正確な情報にもとづいて今後の選択肢を検討できるよう情報提供を行います。
10. よくある誤解
誤解①「転写はスイッチのオン・オフだけ」
実際には、転写は始まった直後にいったん一時停止し、「再開の合図」を待ちます。多くの遺伝子では、この再開こそが発現量を決めるボトルネックであり、その合図を出すのがP-TEFbです。
誤解②「P-TEFbは常に働いている」
むしろ逆で、細胞内のP-TEFbの大部分は7SK snRNPという格納庫に隔離されています。必要なときだけ放出され、用が済めばまたしまわれる、可逆的なバランスで制御されています。
誤解③「がんは細胞を直接たたくしかない」
がん細胞はMYCなどの遺伝子を大量にコピーし続ける「転写中毒」に陥っています。そのアクセル(CDK9)を緩めることも、有力ながん治療戦略の一つになっています。
誤解④「酵素は止めれば十分」
CDK9を止めるだけだと、細胞が別経路でMYCを埋め合わせてしまいます。そこで、酵素を分解して消してしまうPROTACという新しい発想が登場しています。
まとめ ─ 「アクセル」の理解が、次の治療を開く
P-TEFb(CDK9)は、1990年代に基本的な転写伸長因子として発見されて以来、分子生物学のもっとも魅力的な研究対象の一つであり続けています。P-TEFbは、7SK snRNPという精巧な「格納庫」と、BRD4やSECが牽引する「転写工場」の間を、リン酸の付け外しというスイッチを介して行き来し、細胞の増殖とストレス応答を大局的に統合しています[1]。
近年の超高分解能クライオ電子顕微鏡による構造解析や、液–液相分離の理論の導入は、P-TEFbがどのようにスーパーエンハンサー上で凝集体を作り、MYCなどのがん遺伝子の爆発的な転写を駆動するのかという、空間的・物理的な仕組みを明らかにしてきました。臨床の観点からも、HIVの「Block and Lock」戦略や、がんの転写中毒を突くKB-0742のような次世代阻害剤、抵抗性を無効化するPROTAC分解剤の登場により、P-TEFbを標的とする治療は現実味を増しています。基礎的な転写メカニズムの探究が創薬研究へつながっている点で、P-TEFbは重要な研究対象の一つです。
よくある質問(FAQ)
Q1. P-TEFbとは何ですか?
P-TEFb(正の転写伸長因子b)とは、酵素CDK9(サイクリン依存性キナーゼ9)と、その相棒であるサイクリンT(またはサイクリンK)が組み合わさったキナーゼ複合体です。遺伝子のコピー(転写)を担うRNAポリメラーゼIIは、転写開始直後にいったん一時停止しますが、P-TEFbがこの装置にリン酸という目印を付けることで、はじめて本格的なコピー(転写伸長)が動き出します。この働きは、ほとんどの遺伝子の発現に欠かせない、いわば転写の「アクセル」です。
Q2. CDK9とP-TEFbは何が違うのですか?
CDK9は、P-TEFbの中で実際にリン酸化を行う「酵素本体」の名前です。CDK9が単独で働くことはほとんどなく、相棒であるサイクリンTと組んではじめて機能します。この「CDK9+サイクリンT」のペア全体を指す名前がP-TEFbです。つまり、CDK9はP-TEFbの一部(触媒サブユニット)であり、両者はほぼ同じ文脈で語られますが、正確には「部品」と「複合体」の関係にあります。
Q3. 7SK snRNPとは何をするものですか?
7SK snRNPは、細胞内のP-TEFbを一時的に「しまっておく格納庫」です。7SK snRNAという非コードRNAを土台に、HEXIM1・MePCE・LARP7という3つのタンパク質が集まって、P-TEFbを包み込み、働けないように隔離しています。細胞内のP-TEFbの大部分はこの格納庫に収められており、紫外線や薬剤などのストレスに応じて必要な分だけ放出されます。この「格納」と「放出」のバランスが、細胞全体の遺伝子発現を大局的にコントロールしています。
Q4. P-TEFbはがんとどう関係しますか?
多くのがんは、MYCなどの特定のがん遺伝子を大量にコピーし続けることで生き延びており、これを「転写中毒」と呼びます。これらのがん遺伝子の発現は、P-TEFb(CDK9)のアクセルに強く依存しています。そのため、CDK9を阻害したり分解したりすると、がん細胞が頼りにしているがんタンパク質が急速に枯渇し、がん細胞を弱らせることができます。これが、CDK9を標的とするがん治療薬の開発が進む理由です。
Q5. P-TEFbを狙う薬はもう使えますか?
2026年9月時点では、CDK9阻害剤やCDK9分解剤は標準治療として確立していません。AZD4573の主要な第I相試験は完了しており、VIP152(enitociclib)の試験には完了または中止となったものがあります。KB-0742の第I/II相試験は開発優先順位の変更に伴い終了しています。これらの薬剤の有効性や安全性、適応の範囲は国や時期によって異なり、今後も更新されていきます。治療に関する判断は、必ず主治医とご相談ください。この記事は、P-TEFbという分子の仕組みと研究動向を解説するものです。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お調べの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] P-TEFb: The master regulator of transcription elongation. Mol Cell. 2023. [PMC9898187]
- [2] The structure of P-TEFb (CDK9/cyclin T1), its complex with flavopiridol and regulation by phosphorylation. EMBO J. 2008. [PubMed 18566585]
- [3] Allosteric transcription stimulation by RNA polymerase II super elongation complex. Mol Cell. 2021. [PubMed 34265249]
- [4] Sub-2 Å cryo-EM structures of transcribing RNA polymerase II reveal critical roles of water molecules in catalysis. Mol Cell. 2026. [Molecular Cell]
- [5] Disrupting the Cdk9/Cyclin T1 heterodimer of 7SK snRNP for the Brd4 and AFF1/4 guided reconstitution of active P-TEFb. Nucleic Acids Res. 2022. [PMC8789079]
- [6] Binding of the 7SK snRNA turns the HEXIM1 protein into a P-TEFb (CDK9/cyclin T) inhibitor. EMBO J. 2004. [PubMed 15201869]
- [7] PP2B and PP1α cooperatively disrupt 7SK snRNP to release P-TEFb for transcription in response to Ca2+ signaling. Genes Dev. 2008. [PMC2377190]
- [8] PKC phosphorylates HEXIM1 and regulates P-TEFb activity. Nucleic Acids Res. 2012. [Nucleic Acids Res]
- [9] Acetylation of cyclin T1 regulates the equilibrium between active and inactive P-TEFb in cells. EMBO J. 2009. [PMC2688543]
- [10] T-loop phosphorylated Cdk9 localizes to nuclear speckle domains. J Cell Physiol. 2010. [PubMed 20201073]
- [11] Phase separation in gene transcription control. Acta Biochim Biophys Sin. 2023. [PMC10415188]
- [12] Enhancer RNAs in transcriptional regulation: recent insights. Front Cell Dev Biol. 2023. [PMC10229774]
- [13] Characterization of Human Cyclin-Dependent Kinase 12 (CDK12) and CDK13 Complexes. Mol Cell Biol. 2015. [PMC4333096]
- [14] CDK12/CDK13 inhibition disrupts transcriptional elongation and replication fork progression in glioblastoma. EMBO Mol Med. 2026. [PMC13179391]
- [15] Addressing Transcriptional Dysregulation in Cancer through CDK9 Inhibition. Biochemistry. 2023. [Biochemistry]
- [16] Compensatory induction of MYC expression by sustained CDK9 inhibition via a BRD4-dependent mechanism. eLife. 2015. [PMC4490784]
- [17] Block-and-Lock Strategy for HIV Cure: Lessons Learned from Didehydro-Cortistatin A. J Infect Dis. 2021. [J Infect Dis]
- [18] Tat inhibition by didehydro-Cortistatin A promotes heterochromatin formation at the HIV-1 long terminal repeat. Epigenetics Chromatin. 2019. [PMC6466689]
- [19] TRIM28 promotes HIV-1 latency by SUMOylating CDK9 and inhibiting P-TEFb. eLife. 2019. [PMC6361614]
- [20] HIV Tat/P-TEFb Interaction: A Potential Target for Novel Anti-HIV Therapies. Molecules. 2018. [PMC6017356]
- [21] Crystal structure of HIV-1 Tat complexed with human P-TEFb. RCSB PDB: 3MI9. [RCSB PDB 3MI9]
- [22] P-TEFb goes viral. Bioessays. 2016. [PMC4863834]
- [23] AZD4573 Is a Highly Selective CDK9 Inhibitor That Suppresses MCL-1 and Induces Apoptosis in Hematologic Cancer Cells. Clin Cancer Res. 2020. [Clin Cancer Res]
- [24] CDK9 inhibitors in cancer research. RSC Med Chem. 2022. [PMC9215160]
- [25] Discovery of KB-0742, a Potent, Selective, Orally Bioavailable Small Molecule Inhibitor of CDK9 for MYC-Dependent Cancers. J Med Chem. 2023. [J Med Chem]
- [26] Targeted degradation of CDK9 potently disrupts the MYC-regulated network. Cell Chem Biol. 2025. [PubMed 40154489]
- [27] ClinicalTrials.gov. NCT03263637: Study to Assess Safety, Tolerability, Pharmacokinetics and Antitumor Activity of AZD4573 in Relapsed/Refractory Haematological Malignancies. Status: Completed. [ClinicalTrials.gov]
- [28] ClinicalTrials.gov. NCT02635672: Phase I Dose Escalation Study for VIP152 in Patients With Advanced Cancer. Status: Completed. [ClinicalTrials.gov]
- [29] ClinicalTrials.gov. NCT05371054: Study of VIP152, Venetoclax, and Prednisone in Relapsed/Refractory Lymphoid Malignancies. Status: Completed. [ClinicalTrials.gov]
- [30] ClinicalTrials.gov. NCT04718675: A Study of KB-0742 in Participants With Relapsed or Refractory Solid Tumors. Status: Terminated. [ClinicalTrials.gov]






