

目次

📍 クイックナビゲーション
お子さんの背骨や手足の成長に気づかれて、この記事にたどり着いた方もいらっしゃると思います。Kozlowski型脊椎骨端骨幹端異形成症(SMDK)は、生まれつき骨の成長のしかたに特徴が出る、とても稀な遺伝性の骨の病気です。原因はTRPV4(ティーアールピーブイフォー)という一つの遺伝子の変化にあります。同じTRPV4の変化でも、比較的軽いものから重いものまで幅があり、SMDKはその中では中間くらいに位置づけられます。この記事では、SMDKとはどんな病気なのか、なぜ骨の成長が止まってしまうのか、どう遺伝するのか、そして近年進みつつある治療研究までを、遺伝専門医の視点でできるだけやさしく解説します。
Q. Kozlowski型脊椎骨端骨幹端異形成症(SMDK)とは、まず結論だけ知りたいです
A. SMDKは、TRPV4という遺伝子の変化によって起こる、常染色体顕性(優性)遺伝の稀な骨系統疾患です。生まれたときはほぼ正常に見えますが、幼児期から体幹(胴体)を中心に低身長が目立ちはじめ、背骨の変形(後弯・側弯)、扁平椎、手足の長い骨の端(骨幹端)の変形などが現れます[1][7]。原因遺伝子は骨の成長を担う軟骨細胞に多く存在するイオンチャネルで、その働きの異常が骨の伸びを妨げます。現在は症状に合わせた整形外科的なケアが中心ですが、原因そのものに働きかける薬の研究が動物実験の段階で進んでいます[10]。
🧬 SMDKの基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. Kozlowski型脊椎骨端骨幹端異形成症(SMDK)とは
Kozlowski型脊椎骨端骨幹端異形成症(以下SMDK)は、背骨(脊椎)と、手足の長い骨の端の部分(骨幹端)に成長の異常が集中する、稀な遺伝性の骨系統疾患です。1967年にKozlowskiらによって臨床的に定義され、脊椎と骨幹端に病変が集まる「脊椎骨端骨幹端異形成症(spondylometaphyseal dysplasias)」というグループの中でも、古くから知られた代表的な病気の一つです[7]。「骨系統疾患」とは、骨や軟骨そのものの作られ方に生まれつきの特徴がある病気の総称で、SMDKはその一つに位置づけられます。
SMDKのお子さんは、出生時の身長・体重や体型はおおむね正常範囲のことが多く、生まれてすぐには気づかれないこともあります。ところが多くは生後1〜4歳ごろから胴体の成長の遅れが目立ちはじめ、背骨の変形や独特の歩き方から病気が疑われるようになります[7]。かつてはX線写真のパターンを読み解いて診断していましたが、2009年にKrakowらが、SMDKの根本的な原因がTRPV4遺伝子のヘテロ接合性変異(2本ある遺伝子の片方だけの変化)であることを突き止めました[1]。この発見により、遺伝子検査を組み合わせた確実な診断ができるようになりました。
💡 用語解説:ヘテロ接合性変異と常染色体顕性(優性)遺伝
人は同じ遺伝子を父由来・母由来で2本ずつ持っています。そのうち片方だけに変化がある状態を「ヘテロ接合性」といいます。SMDKのように、片方の変化だけで症状が出るタイプの遺伝のしかたを「常染色体顕性(優性)遺伝」と呼びます。「顕性」は新しい言い方で、以前は「優性」と呼ばれていました(意味は同じです)。
SMDKは、TRPV4という一つの遺伝子が引き起こす病気の中の一つに過ぎません。TRPV4の変化は、比較的症状の軽い短体幹症(ブラキオルミア)から、より重い変容性骨異形成症(メタトロピック骨異形成症)まで、連続した幅広い骨の病気を生み出します[2]。さらに驚くべきことに、同じTRPV4の別の変化は、骨ではなく手足の末梢神経をおかすシャルコー・マリー・トゥース病2C型(CMT2C)のような神経の病気も起こします[3]。一つの遺伝子から、これほど多彩な病気が生まれることは、医学的にも大変珍しく、多くの研究者の関心を集めています。
🩺 院長コラム【「一つの遺伝子=一つの病気」ではない】
遺伝子の世界では、同じ遺伝子でも、変化が起きた「場所」や、その変化がタンパク質の働きに与える影響によって、異なる病気につながることがあります。TRPV4はその典型で、骨系統疾患と神経筋疾患の間には一定の遺伝子型―表現型相関が知られています。ただし、変異の位置だけで骨の病気と神経の病気を単純に分けられるわけではなく、両方の特徴を示す例もあります。同じ設計図でも、どの部分がどのように変化したかで結果が変わる、と考えるとイメージしやすいかもしれません。だからこそ、症状だけでなく遺伝子のどこにどのような変化があるのかを丁寧に読み解くことが、正確な理解につながります。
2. SMDKの症状 ─ 年齢とともに進む体幹の変化
SMDKの症状は、生まれてすぐよりも、成長にともなって少しずつはっきりしてくるのが特徴です。とくに背骨と胴体(体幹)の変化が中心になります。
体幹を中心とした低身長
SMDKでは、手足よりも胴体(体幹)が短くなるタイプの低身長が主体になります。生後数ヶ月から幼児期にかけて体幹の成長の遅れが目立ちはじめ、背骨の変形が進むにつれて、思春期を通じて胴体の短さがさらに際立っていきます[1]。
進行性の脊柱変形(側弯・後弯)
SMDKの最も目立つ特徴は背骨の異常です。成長にともなって、背骨が横に曲がる側弯症(そくわんしょう)や、後ろに丸くなる後弯症(こうわんしょう)が、ほぼすべての方に現れ、進行していきます[1]。歩くときに体を左右に揺らす「動揺性歩行(どうようせいほこう)」がみられることもあり、これは股関節や太ももの骨の変形が関係しています[7]。
大きな関節の変形
股関節や膝などの大きな関節にも変形が起こりやすく、太ももの骨の付け根が内側に曲がる「内反股(ないはんこ)」などがみられます。これらは歩き方の特徴の原因になるだけでなく、成長とともに関節への負担につながることがあります[7]。
⚠️ 首の骨の不安定性に注意
SMDKでは、首の骨(第2頸椎)の「歯突起(しとっき)」という突起の発育が不十分なことがあり、これが首の骨のぐらつき(環軸椎不安定性)につながることがあります[7]。首を強く曲げたり反らしたりする動きは、脊髄への負担になりうるため、主治医と相談しながら注意して過ごすことが大切です。手足の力の入りにくさやしびれなどの気になる症状があるときは、早めに専門医に相談してください。
3. X線・画像でわかる特徴的な所見
SMDKの診断では、X線(レントゲン)をはじめとする画像所見が重要な手がかりになります。とくに背骨と骨幹端に、この病気らしい特徴が現れます。
背骨(脊椎)の所見
背骨のX線では、椎体(ついたい=背骨の一つひとつのブロック)の高さが低く平たくなる扁平椎(へんぺいつい)がみられます。横から見ると椎体の前側がくちばしのように突き出る変形をともなうこともあります。また、椎体が平たくなるのに対して、椎弓根(ついきゅうこん)という部分が相対的に大きく目立つ「overfaced pedicles(オーバーフェイスト・ペディクル)」という所見も、SMDKに特徴的です[1]。
骨幹端の所見
手足の長い骨では、骨の中央部分(骨幹)は比較的保たれる一方で、骨の端に近い骨幹端(こつかんたん)に変形が集中します。とくに太ももの骨の付け根に不整な変化が現れやすいことが知られています[1]。手首や足首の骨では、軟骨が骨に変わる「骨化」が遅れることもあります[7]。
💡 用語解説:骨端・骨幹端・骨幹の違い
長い骨は、両端の「骨端(こったん)」、その少し内側の「骨幹端(こつかんたん)」、真ん中の「骨幹(こつかん)」に分けられます。成長期には、骨端と骨幹端の境目にある「成長板(せいちょうばん)」という軟骨が骨を長く伸ばします。SMDKでは、この成長板に近い骨幹端の部分に変化が集中するのが特徴です。
MRIでみえる軟骨の異常
X線ではとらえきれない軟骨の変化についても研究が進んでいます。R594H変異をもつSMDKのお子さんのMRI検査では、椎体の骨化の中心を包む「硝子軟骨(しょうしなんこつ)」の層が異常に厚くなっていることが直接確認されました[6]。さらに、椎間板や椎体の中に、胎児期の背骨のもとになる「脊索(せきさく)」の名残(脊索遺残)が認められ、これが椎体の形や構造の異常に関係している可能性が示されています[6]。これは、変化したTRPV4が軟骨細胞のはたらきを妨げているという細胞レベルの説明を、画像として裏づけるものといえます。
4. 原因遺伝子TRPV4とはどんな遺伝子か
SMDKの原因であるTRPV4遺伝子は、細胞の膜にある「イオンチャネル」というタンパク質の設計図です。イオンチャネルは、細胞膜にあいた小さな門のようなもので、必要に応じて開いたり閉じたりして、カルシウムなどのイオンを細胞の中に通します。TRPV4は、細胞の外側の環境の変化を感じ取ってこの門を開閉する「センサー」の役割を持ち、機械的な力(組織の引き伸ばしや水流)や、水分濃度の変化、温度などをまとめて感知する多機能なチャネルです[7]。
💡 用語解説:ミスセンス変異とは
遺伝子はタンパク質を作るための設計図で、アミノ酸という部品の並び順を指定しています。ミスセンス変異とは、この設計図の一文字が書き換わって、指定されるアミノ酸が別のものに置き換わってしまう変化のことです。たとえばSMDKで多い「R594H」は、594番目のアミノ酸がアルギニン(R)からヒスチジン(H)に変わった、という意味です。SMDKを起こすTRPV4の変化は、多くがこのミスセンス変異です[1]。
TRPV4のタンパク質は、細胞膜を6回貫通する構造を持ち、同じものが4つ集まって一つの門(イオンの通り道)を作ります。細胞の内側にはN末端とC末端という部分があり、N末端にはアンキリンリピートドメイン(ARD)という、チャネルの開閉を細かく調節する領域があります[13]。TRPV4では、神経筋疾患と骨系統疾患の間に一定の遺伝子型―表現型相関が知られており、神経型の変化はARDを含む細胞内領域に多く、骨型の変化は膜貫通領域やその周辺を含む複数の領域にみられます[3][13]。ただし、変異の位置だけで骨型と神経型を完全に分けられるわけではなく、両方の特徴を示す病的バリアントや患者さんも報告されています[3][14]。このように、変化の位置だけでなく、その変化がTRPV4の機能にどう影響するかが、同じ遺伝子から異なる病気が生まれる理由の一つと考えられています。
軟骨細胞のメカノセンサーとしての役割
TRPV4は、骨をつくる軟骨細胞(なんこつさいぼう)に特に多く存在します[4]。成長期の骨は、成長板の軟骨細胞が増えて、大きくなり(肥大化)、やがて骨に置き換わる「軟骨内骨化」という過程を通じて長く伸びていきます。軟骨細胞は体重や運動による物理的な力を絶えず受けており、TRPV4はその力を感じ取る主要なセンサー(メカノセンサー)として働きます。感じ取った力は、TRPV4を通じて細胞内のカルシウムの信号に変換され、軟骨細胞の増殖や成熟を適切に調節しています[4]。この調節がうまくいかなくなることが、SMDKの骨の異常につながります。
5. なぜ骨の成長が止まるのか ─ 病態メカニズム
長いあいだ、SMDKをはじめとするTRPV4の骨の病気は、チャネルが開きやすくなって働きすぎる「機能獲得型(Gain-of-Function、GOF)」の変化が原因と考えられてきました[1]。近年の研究では、この「働きすぎ」がどのようにして骨の成長を妨げるのか、その仕組みが少しずつ明らかになっています。
カルシウムの流入とフォリスタチンの増加
R594Hなどの典型的な変化は、細胞の中へカルシウムを過剰に流入させます。この過剰なカルシウムが、軟骨細胞のなかでフォリスタチン(Follistatin)というタンパク質の産生を異常に増やすことが、研究で示されています[4]。フォリスタチンは、骨形成に欠かせないBMP(骨形成タンパク質)という信号を打ち消す働きを持っています。過剰に作られたフォリスタチンがBMPにくっついてその働きを止めてしまうため、軟骨細胞が正常に肥大化して骨に置き換わる過程が妨げられ、骨が長く伸びなくなる、と考えられています[4]。
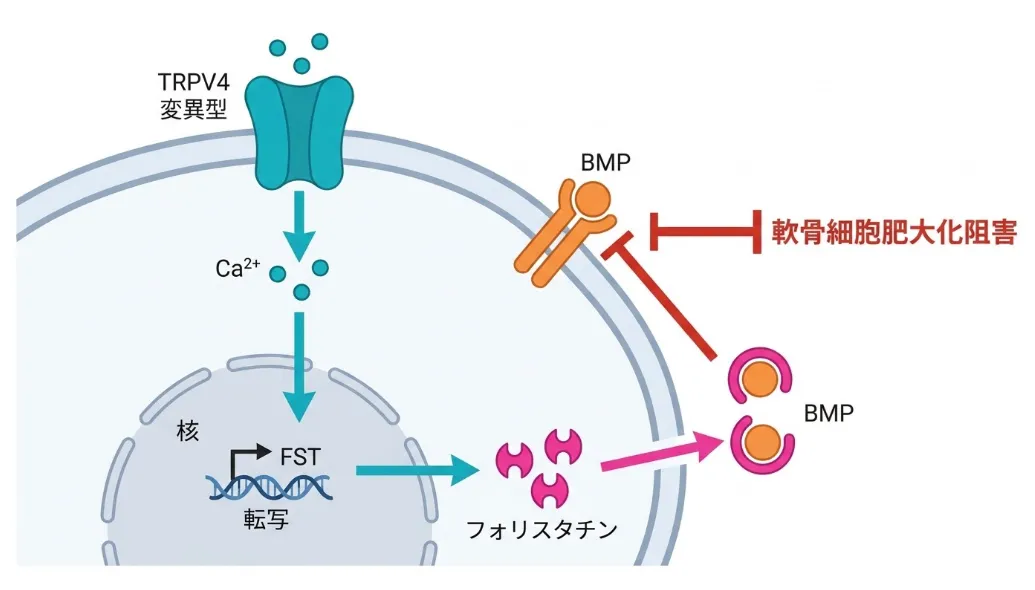
▲ 変異型TRPV4から流入したカルシウム(Ca2+)が核でFST遺伝子の転写を促し、産生されたフォリスタチンがBMPに結合してその信号を打ち消すことで、軟骨細胞の肥大化が妨げられます[4]。
この仕組みは、人工多能性幹細胞(iPS細胞)を使った研究でもさらに裏づけられています。SMDKなどを起こすTRPV4の変化を導入したヒトiPS細胞由来の軟骨細胞では、本来ならBMPの刺激で活性化されるはずの肥大化に関わる遺伝子群(COL10A1やRUNX2など)の働きが強く抑えられていました[5]。つまり、変化した軟骨細胞はBMPの信号に反応しにくくなっており、これが正常な骨の成長を妨げる一因と考えられています[5]。
💡 用語解説:軟骨内骨化とBMP
手足の長い骨は、まず軟骨の型ができ、それが徐々に骨に置き換わって伸びていきます。これを軟骨内骨化といいます。この過程では、軟骨細胞が大きく成熟する「肥大化」という段階が欠かせません。BMP(骨形成タンパク質)は、この肥大化と骨づくりを進めるアクセルのような信号です。SMDKでは、このアクセルがフォリスタチンによって踏めなくなる、とイメージすると分かりやすいかもしれません。
「働きすぎ」だけではない ─ 機能喪失型という新しい見方
長らくGOF(働きすぎ)がTRPV4の骨の病気の唯一の仕組みと考えられてきましたが、2025年に報告された研究が、まったく新しい可能性を示しました[9]。臨床的・画像的にSMDKと診断された患者さんから、これまで報告のなかった新しいミスセンス変異であるW785S(p.Trp785Ser)が見つかりました。細胞を使った機能実験で調べたところ、この変化はチャネルの働きを高めるのではなく、逆に明らかに低下させる「機能喪失型(Loss-of-Function、LOF)」の性質を持つことが確認されたのです[9]。
つまり、TRPV4の働きが過剰になることだけでなく、逆に弱くなることもまた、正常な骨の成長を妨げてSMDKにつながりうる、ということです。この発見は、一部の症例で骨格の異常が比較的軽くとどまる理由を説明する新しい手がかりとして注目されています。ただし、これは現時点では一つの症例報告に基づく新しい知見であり、どのくらいの割合の患者さんがこのタイプにあたるのかなど、今後の研究で明らかにされていく段階です[9]。
6. TRPV4関連疾患のスペクトラム ─ 軽症から重症まで
TRPV4の変化が起こす病気は、大きく「骨系統疾患」と「神経筋疾患」の2つのグループに分かれます。SMDKは骨系統疾患のグループに含まれ、その中では軽症と重症の中間くらいに位置づけられます[2]。骨系統疾患のグループは、症状の軽いものから重いものへと連続した幅(スペクトラム)を作っています。
(軽症)
(本記事)
マロトー型
(重症)
骨系統疾患のグループには、軽い順に、家族性指趾関節症・短指症、短体幹症(ブラキオルミア)、SMDK、そしてMaroteaux型SEMD・変容性骨異形成症(メタトロピック骨異形成症)などが含まれます[2]。SMDKで最も多いホットスポット変異はエクソン11のR594Hで、報告された症例の多くがこの変化を持っています[8]。一方、より重い変容性骨異形成症では、エクソン15のP799L(p.Pro799Leu)という別のホットスポット変異が繰り返し報告されており、変化が起きる場所によって病気の重さが変わることがうかがえます[2]。SMDKと同じR594H変異でも、同じ家系のなかで一人はSMDK寄り、もう一人はより重いタイプ寄り、というように症状の幅が出ることも報告されています[8]。
もう一方の神経筋疾患のグループには、シャルコー・マリー・トゥース病2C型(CMT2C)、肩甲腓骨筋萎縮症、先天性遠位型脊髄性筋萎縮症などが含まれます[3]。これらは手足の末梢神経がおかされる病気で、声帯の麻痺による呼吸時の異音などをともなうことがあります。骨のグループと神経のグループは基本的には別々ですが、まれに両方の特徴を併せ持つ患者さんも報告されており、骨格と神経の両面から評価することの大切さが指摘されています[14]。
🩺 院長コラム【「同じ変異でも重さが違う」ということ】
同じR594H変異を持っていても、あるお子さんは比較的軽く、別のお子さんはやや重い、ということが起こりえます。遺伝の世界ではこれを「表現型の多様性」と呼びます。同じ設計図の変化でも、その人が持つ他の遺伝子の背景や、成長の環境などによって、現れ方に幅が出ます。ですから、遺伝子検査で変異の名前が分かっても、それだけで将来を正確に予測できるわけではありません。一人ひとりの経過を丁寧にみていくことが、やはり大切になります。
7. SMDKはどう遺伝するのか ─ 再発率と遺伝カウンセリング
SMDKは常染色体顕性(優性)遺伝の病気です。そのため、親がこの病気の原因となるTRPV4の変化を持っている場合、子どもがその変化を受け継ぐ確率は50%です[3]。ただし、TRPV4の病気全体でみると、変化の伝わり方には特徴があります。ごく重症のタイプは、生まれる前や小児期に命に関わることがあるため、そうした重症例は親から受け継いだものではなく、その子だけに新しく起きた変化(新生突然変異、de novo変異)であることが多いとされています[3]。一方で、SMDKのような比較的軽い〜中間のタイプでは、親から遺伝する家族例も多く報告されています[3]。
💡 用語解説:新生突然変異(de novo変異)
新生突然変異(de novo変異)とは、両親のどちらも持っていないのに、子どもに新しく生じた遺伝子の変化のことです。「de novo(デノボ)」はラテン語で「新たに」という意味です。両親に同じ病気がなくても、精子や卵子ができる過程などで新しく変化が起こることがあり、その場合は家族歴がなくても子どもに病気が現れます。
遺伝の相談で大切なのは、SMDKでは同じ変化を持っていても、発症の時期や症状の重さが家系のなかでも異なりうる、という点です。TRPV4関連骨系統疾患では浸透率(変化を持つ人が実際に症状を出す割合)は高いと考えられていますが、表現型の幅は大きく、同じ病的バリアントを持つ人どうしでも症状の程度が異なることがあります[3]。そのため、遺伝子検査で変化が見つかっても、将来の経過を一律に予測することは難しく、一人ひとりの状況をふまえた慎重な見立てが求められます。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点を一緒に整理していきます。検査を受けるかどうかを含め、決めるのはご本人・ご家族であり、私たちは中立の立場で判断材料をお示しする役割を担います。なお当院は成人を対象とする診療を行っており、お子さんの整形外科的な治療そのものは、小児の専門施設と連携して進めていくことになります。
8. 診断と鑑別 ─ 似た病気との見分け方
SMDKの確定診断は、特徴的な症状、X線などの画像所見、そして遺伝子検査を組み合わせて行います[7]。背骨と骨幹端に異常を来す他の骨系統疾患との見分け(鑑別)が重要になります。
🔍 SMDKと鑑別が必要な主な疾患
| 疾患名 | SMDKとの見分けのポイント |
|---|---|
| 軟骨無形成症(FGFR3) | 手足の付け根に近い部分の短縮が主体で、頭蓋の特徴もみられる。SMDKのような骨幹端の著しい変化は目立たない |
| 先天性脊椎骨端異形成症(SEDC・COL2A1) | 骨端(骨の端)の形成不全が主体で、骨幹端の変化は目立ちにくい |
| SMDコーナーフラクチャー型(FN1ほか) | 臨床像は似るが、X線で骨幹端の縁に「隅角骨折」に似た特有の欠損像を呈する |
| ムコ多糖症(Morquio症候群など) | 扁平椎などの背骨の所見は似るが、角膜混濁・難聴・肝脾腫など全身の蓄積症状をともなう点で区別される |
| シュミット型骨幹端軟骨異形成症(COL10A1) | 骨幹端の変化が主体だが、背骨の扁平椎はSMDKほど目立たない |
※上記は主な鑑別疾患の一部です。最終的な診断は、画像所見と遺伝子検査を統合して行われます。
遺伝子検査と出生前診断の進歩
近年は、超音波検査で胎児の手足の短縮が指摘された場合などに、全エクソーム検査(WES)のような網羅的な遺伝子検査を組み合わせる手法が広がっています。核型検査や染色体マイクロアレイで原因が分からなかった胎児の骨格異常に対しても、エクソーム解析を追加することで一定の割合で新たな分子診断が得られることが、系統的レビュー・メタ解析で示されています[15]。SMDKを含む骨系統疾患でも、TRPV4の病的バリアントを確認できれば診断をより確実にし、遺伝カウンセリングにつなげることができます。
9. 治療の現状と、次世代の治療研究
現在の治療 ─ 症状に合わせたケアが中心
現在のところ、SMDKの原因そのものを治す根本的な治療法はまだなく、標準的な治療は、生じる症状に対するケアと整形外科的な管理が中心です[3]。進行する側弯症や後弯症に対しては、初期には装具療法が検討され、進行が著しく肺の機能への影響が心配される場合には、背骨を固定する手術が必要になることもあります。歯突起の形成不全による首の不安定性がみられる場合は、首に過度の負担をかける動きを避け、脊髄への圧迫の兆候が現れたときには速やかに専門的な対応が検討されます[3]。
低身長に対する成長ホルモン(GH)療法については、SMDKに対する有効性は確立していません。SMDKは成長ホルモンの不足そのものではなく、TRPV4の機能異常によって成長板の軟骨細胞や軟骨内骨化が障害される骨系統疾患であるため、治療の適応や期待できる効果については個別に慎重な評価が必要です。
TRPV4を標的とする薬の研究(前臨床段階)
対症療法にとどまっていたSMDKの治療環境は、原因の解明にもとづくTRPV4を抑える薬(阻害薬)の研究によって、新しい局面を迎えつつあります。2026年に報告された研究では、SMDKで最も多いR594H変異を軟骨細胞に持たせたノックインマウスが作られました[10]。このマウスは、低身長、大きな関節の腫大、脊柱の変形など、ヒトのTRPV4の骨の病気によく似た特徴を示しました[10]。
このマウスに、TRPV4を選んで抑える経口の低分子薬GSK2798745を投与したところ、X線でみた骨格の異常が明らかに改善し、成長板の組織の乱れも回復したことが報告されました[10]。注目すべきは、この薬がもともと心不全にともなう肺のむくみ(肺水腫)の治療をめざして開発された化合物であり、すでにヒトを対象とした初期臨床試験で安全性・忍容性が評価されている点です[11][12]。人体での忍容性が確認された薬を別の病気に転用する「ドラッグ・リポジショニング」は、長期の投与が前提となる骨系統疾患にとって有利な選択肢になりえます。
⚠️ 大切な注意点
ここで紹介したTRPV4阻害薬の研究は、あくまでマウスを使った前臨床の段階であり、SMDKの患者さんに対する治療薬として承認されたものではありません[10]。ヒトでの有効性や安全性はこれから検証されていく必要があります。将来の可能性を示す重要な研究成果ではありますが、現時点で受けられる治療ではない点にご注意ください。治療に関する判断は、必ず主治医とご相談ください。
まとめ ─ 原因の解明から治療研究の時代へ
Kozlowski型脊椎骨端骨幹端異形成症(SMDK)は、TRPV4という一つの遺伝子の変化によって、背骨と骨幹端を中心に骨の成長に特徴が現れる、稀な骨系統疾患です。R594Hをはじめとする機能獲得型の変化が細胞内のカルシウムを増やし、フォリスタチンを介してBMPの信号を妨げることで軟骨内骨化が止まる、という仕組みは、骨の発生生物学において重要な知見です[4]。さらに2025年には、逆にチャネルの働きが弱くなる機能喪失型の変化もSMDKを起こしうることが報告され、TRPV4の調節が骨の健やかな成長にとって、いかに絶妙なバランスの上に成り立っているかが見えてきました[9]。
臨床の面では、進行する脊柱や大きな関節の変形、とくに首の不安定性への注意と、先を見越したケアが引き続き大切です。そして最も期待されるのが、TRPV4を標的とする薬の研究です。2026年に報告された前臨床モデルでの骨格所見の改善は、これまで対症療法にとどまっていたSMDKに対して、病気の進行そのものに働きかけうる治療の可能性を示唆しています[10]。まだ研究段階ではありますが、原因の解明から治療の開発へと、SMDKをめぐる研究は着実に前へ進んでいます。
よくある質問(FAQ)
Q1. Kozlowski型脊椎骨端骨幹端異形成症(SMDK)とは何ですか?
SMDKは、TRPV4という遺伝子の変化によって起こる、常染色体顕性(優性)遺伝の稀な骨系統疾患です。生まれたときはほぼ正常に見えますが、幼児期から胴体を中心とした低身長、進行する脊柱の側弯・後弯、扁平椎、手足の骨の端(骨幹端)の変形などが現れます。1967年にKozlowskiらによって疾患概念が提唱され、2009年に原因遺伝子がTRPV4であることが明らかになりました。
Q2. SMDKはどのように遺伝しますか?子どもに伝わる確率は?
SMDKは常染色体顕性(優性)遺伝で、親がこの病気の原因となるTRPV4の変化を持っている場合、子どもがその変化を受け継ぐ確率は50%です。一方で、両親のどちらも持っていない新しい変化(新生突然変異)によって、家族歴なく発症する場合もあります。同じ変化でも家系のなかで症状の重さや発症時期に幅が出ることがあるため、遺伝カウンセリングでの丁寧な見立てが大切です。
Q3. SMDKで最も多い遺伝子変異は何ですか?
SMDKで最も多いのは、TRPV4遺伝子のエクソン11にあるR594H(p.Arg594His)というミスセンス変異です。これは「ホットスポット変異」と呼ばれ、報告されたSMDK症例の多くがこの変化を持っています。より重い変容性骨異形成症では、エクソン15のP799L(p.Pro799Leu)という別のホットスポット変異が知られています。
Q4. SMDKに治療法はありますか?
現在のところ、原因そのものを治す根本的な治療法はまだなく、進行する脊柱変形への装具療法や手術、首の不安定性への注意など、症状に合わせたケアが中心です。低身長に対する成長ホルモン療法の有効性は確立していません。近年、TRPV4を抑える薬でマウスの骨格異常が改善したという前臨床研究が報告されていますが、これはまだ動物実験の段階で、患者さんへの治療薬として承認されたものではありません。
Q5. なぜ同じTRPV4の変化で、骨の病気と神経の病気が起こるのですか?
TRPV4では、病的バリアントの位置や、その変化がチャネル機能に与える影響によって、現れる病気が異なると考えられています。神経筋疾患ではアンキリンリピートドメインを含む細胞内領域の変化が多く、骨系統疾患では膜貫通領域やその周辺を含む複数の領域の変化が知られています。ただし、変異の位置だけで骨型と神経型を完全に分けられるわけではなく、両方の特徴を示す例も報告されています。
🏥 遺伝子や染色体に関わる検査のご相談
骨系統疾患や遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Mutations in the gene encoding the calcium-permeable ion channel TRPV4 produce spondylometaphyseal dysplasia, Kozlowski type and metatropic dysplasia. Am J Hum Genet. 2009. [PubMed 19232556]
- [2] TRPV4-associated skeletal dysplasias. Am J Med Genet C Semin Med Genet. 2012. [PubMed 22791502]
- [3] Autosomal Dominant TRPV4 Disorders. GeneReviews® [Internet]. [NBK201366]
- [4] Unraveling the mechanism by which TRPV4 mutations cause skeletal dysplasias. Rare Dis. 2014;2(1):e962971. [PMC4755236]
- [5] Skeletal dysplasia-causing TRPV4 mutations suppress the hypertrophic differentiation of human iPSC-derived chondrocytes. eLife. 2023;12:e71154. [eLife 71154]
- [6] SMD Kozlowski type caused by p.Arg594His substitution in TRPV4 reveals abnormal ossification and notochordal remnants in discs and vertebrae. Eur J Med Genet. 2017. [PubMed 28687525]
- [7] Spondylometaphyseal dysplasia, Kozlowski type; SMDK. OMIM. [OMIM 184252]
- [8] Novel and recurrent TRPV4 mutations and their association with distinct phenotypes within the TRPV4 dysplasia family. J Med Genet. 2010. [PubMed 20577006]
- [9] A novel TRPV4 variant in spondylometaphyseal dysplasia, kozlowski type reveals a previously unreported loss-of-function mechanism. Orphanet J Rare Dis. 2025. [PMC12613735]
- [10] Small molecule inhibition rescues the skeletal dysplasia phenotype of Trpv4 mutant mice. JCI Insight. 2026. [JCI Insight 182439]
- [11] Discovery of GSK2798745: A Clinical Candidate for Inhibition of Transient Receptor Potential Vanilloid 4 (TRPV4). ACS Med Chem Lett. 2019. [ACS Med Chem Lett]
- [12] Clinical Pharmacokinetics, Safety, and Tolerability of a Novel, First-in-Class TRPV4 Ion Channel Inhibitor, GSK2798745, in Healthy and Heart Failure Subjects. Am J Cardiovasc Drugs. 2019. [PubMed 30637626]
- [13] Structural and Biochemical Consequences of Disease-Causing Mutations in the Ankyrin Repeat Domain of the Human TRPV4 Channel. Biochemistry. 2012. [ACS Biochemistry]
- [14] TRPV4-pathy manifesting both skeletal dysplasia and peripheral neuropathy: a report of three patients. Am J Med Genet A. 2012. [Wiley AJMG]
- [15] Incremental yield of prenatal exome sequencing in fetuses with skeletal system abnormalities: A systematic review and meta-analysis. Acta Obstet Gynecol Scand. 2025. [PubMed 39611236]






