

目次

📍 クイックナビゲーション
歩き始めた我が子の足がO脚で、左右に揺れるように歩く——そんな心配から受診し、「くる病かもしれない」と言われてビタミンD剤を長く飲んでも一向に良くならない。その背景に、COL10A1という遺伝子の小さな変化で起こる「シュミット型骨幹端軟骨異形成症(MCDS)」が隠れていることがあります。骨の成長板にある肥大軟骨細胞の機能と軟骨内骨化が障害されるまれな病気で、知能は正常で、原則として骨格外症状はなく、生命予後への明らかな影響は報告されていないのが大きな特徴です。この記事では、原因の分子メカニズムから、くる病との見分け方、生まれる前にNIPTで何がわかるのか、整形外科治療と研究段階のカルバマゼピンまでを、臨床遺伝専門医が医学的根拠に基づいて解説します。
🦴Q. シュミット型骨幹端軟骨異形成症(MCDS)とは?
6番染色体にあるCOL10A1遺伝子の変化で、骨が伸びる場所「成長板」の石灰化がうまくいかず、幼児期からO脚・低身長・左右に揺れる歩き方(動揺性歩行)が現れる、まれな常染色体顕性(優性)遺伝の骨系統疾患です。もっとも大切なのは、知能は正常で、原則として骨格外症状はなく、生命予後への明らかな影響は報告されていないことです。
🩺Q. くる病とどう違うのですか?
症状はそっくりですが、原因がまったく違います。ビタミンD欠乏性くる病では、典型的にリン低下やALP上昇がみられ、カルシウムは正常〜低値を示します。MCDSは成長板の局所のタンパク質異常なので、これらの骨代謝関連検査は通常正常です。血液検査とX線所見を組み合わせることが鑑別の重要な手がかりです。
🌸Q. NIPTで調べられますか?
染色体の数を調べる従来のNIPTではわかりませんが、単一遺伝子を調べる当院のダイヤモンドプランにはCOL10A1が対象遺伝子として含まれています。ただしMCDSとしての具体的な報告範囲は検査時点の仕様確認が必要です。NIPTはスクリーニング検査のため、陽性の場合は羊水検査・絨毛検査などによる確認が必要です。
1. シュミット型骨幹端軟骨異形成症とは:まず全体像をつかむ
シュミット型骨幹端軟骨異形成症(Metaphyseal Chondrodysplasia, Schmid type:略してMCDSまたはSMCD)は、骨が伸びる仕組みの一部に生まれつきの不具合があり、低身長・四肢の短縮・強いO脚・左右に揺れる歩き方を主な特徴とする、まれな骨の病気です[1]。「骨幹端(こつかんたん)」とは長い骨の端に近い、骨が伸びていく部分のこと。ここに隣接する成長板(軟骨の板)で石灰化(骨に固まる過程)がうまくいかないために、さまざまな変形が起こります。1949年にSchmidが独立した疾患概念として初めて報告し、世界的にも報告例が限られる希少な疾患ですが、後で述べるように骨幹端軟骨異形成症のなかでは最も頻度が高く、最も軽症な部類に入ります。
💡 用語解説:成長板(せいちょうばん)と骨幹端
手や足の長い骨は、両端近くにある成長板という軟骨の層で少しずつ伸びていきます。成長板でつくられた軟骨は、やがてカルシウムが沈着して硬い骨(骨幹端)へと置き換わります。この「軟骨内骨化(なんこつないこっか)」という一連の流れのうち、石灰化の段階だけがうまくいかないのがMCDSです。だから骨幹端だけが太く不規則になり、関節そのものや骨の中央部(骨幹)は比較的保たれます。
頻度はこれまで一般人口で10万人に1人未満、あるいは100万人あたり3〜6人程度と推定されてきました[2]。ただし最新の研究では、この数字は実際よりかなり少なく見積もられている可能性が指摘されています。理由はシンプルで、軽症の人が見逃されていたり、ビタミンD欠乏性くる病など別の病気と誤診されたりしているケースが多いと考えられるためです[5]。表現型の多様性(variable expressivity)が大きいことも、見逃しの一因と考えられています。特定の人種・民族・地域に偏らず、世界中のあらゆる集団でみられ、散発例と家族例の双方が報告されています。
ご家族にまず知っていただきたい、いちばん大切なこと
MCDSでは、骨格以外の合併症や知能・寿命への影響があるかどうかが重要な確認点になります。文献上、MCDSでは原則として骨格外症状はなく、知能は正常で、生命予後への明らかな影響は報告されていません[4]。X型コラーゲンは主として成長板の肥大軟骨細胞で発現し、病変が骨端成長板の軟骨細胞分化過程にのみ影響するため、MCDSの主要な病変は骨格に限局します。ほかの多くの骨系統疾患でみられる知的能力障害・頭蓋顔面奇形・免疫不全・主要臓器の異常を伴わないのが特徴です。ただし、まれに報告される骨格外所見は偶発的な併存症の可能性も含めて個別に評価する必要があります。
2. 原因遺伝子COL10A1とX型コラーゲン
MCDSの根本原因は、第6染色体長腕(6q21-q22.3)に位置するCOL10A1遺伝子のヘテロ接合性の変異です[3]。この遺伝子は「X型コラーゲン」というタンパク質のα1鎖の設計図です。X型コラーゲンは、3本の同一なα1鎖が集まってできるホモ三量体で、成長板のなかでも特に「肥大軟骨細胞(ひだいなんこつさいぼう)」と呼ばれる成熟した軟骨細胞だけが作る短鎖の非線維性コラーゲンです。肥大軟骨細胞のまわりの細胞外マトリックスに分泌され、マトリックスの石灰化・血管の侵入・硬い骨組織への置換を制御する「足場」の役割を担っています[4]。
💡 用語解説:ヘテロ接合性の変異
人は同じ遺伝子を父由来・母由来の2本もっています。そのうち片方だけに変異がある状態を「ヘテロ接合性」と呼びます。MCDSは片方の変異だけで症状が出る常染色体顕性(優性)遺伝の病気です。なお、ごくまれにCOL10A1の両アレルに病的バリアントをもつ例が報告されており、より重い表現型を示すことがあります。
これまでにCOL10A1には数十種類の病的変異が報告されており、その大部分はタンパク質のC末端側にある「NC1ドメイン」と呼ばれる領域に集中しています[6]。NC1ドメインはX型コラーゲンの3本の鎖が正しく折りたたまれ、三量体を作るために不可欠な部分で、ここにミスセンス変異・ナンセンス変異・フレームシフト変異が起こると、α1鎖の正常な三量体化が妨げられ、構造的に異常な(折りたたみに失敗した)X型コラーゲンができてしまいます[12]。興味深いことに「変異が片方にあるのに、なぜ片方の正常な遺伝子だけでは足りないのか」という問いは長く議論されてきました。古典的に提唱された「単純なハプロ不全(量が半分になるだけ)」では説明できないことが分かり、現在は次章で述べる小胞体(しょうほうたい)ストレスという考え方が中心になっています[4]。
💡 用語解説:NC1ドメインと三量体
NC1ドメインは、X型コラーゲンのC末端にある非コラーゲン性領域です。X型コラーゲンは3本のα1(X)鎖が集まった三量体として働きます。NC1ドメインはこの三量体形成に重要で、病的バリアントによって正しい組み立てが妨げられると、異常なコラーゲンが細胞内に残り、小胞体ストレスにつながります[12]。
3. 病態メカニズムと症状:小胞体ストレスから見える体の変化まで
MCDSの病気の本質は、単なるX型コラーゲンの「不足」ではなく、「異常なX型コラーゲンが細胞の外に出られず、細胞のなかに溜まってしまう」ことによる細胞への毒性(機能獲得型の障害)にあります[4]。変異したX型コラーゲンは、タンパク質を折りたたんで品質管理する細胞内の工場「小胞体」のなかで正しい形になれず、分泌されずに小胞体内にどんどん蓄積していきます。下の図は、COL10A1変異から発症までの分子カスケードの全体像を示したものです。
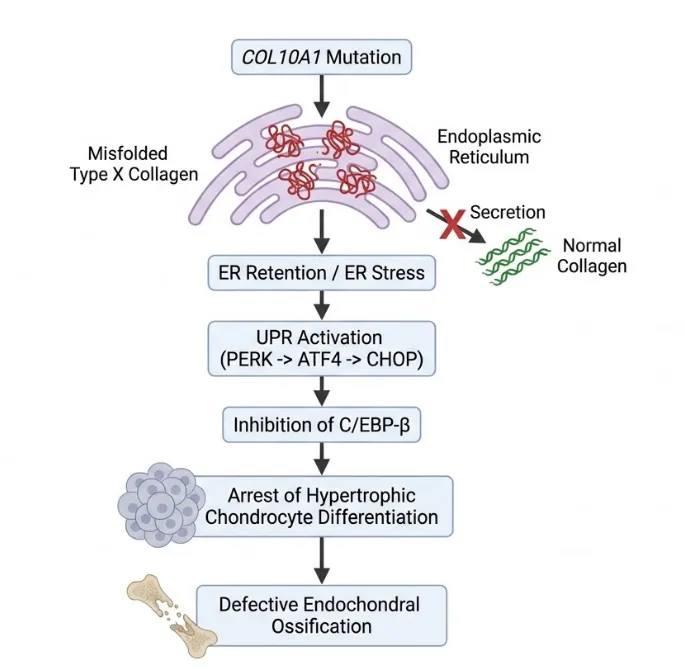
図:COL10A1変異からMCDS発症に至る分子カスケード。変異により折りたたみ不全のX型コラーゲンが小胞体(ER)内に蓄積・滞留して分泌されず、小胞体ストレスを引き起こす。これにUPR(PERK→ATF4→CHOP経路)が活性化し、CHOPがC/EBP-βを阻害することで肥大軟骨細胞の分化が停止し、最終的に軟骨内骨化が障害される。
💡 用語解説:小胞体ストレスとUPR(異常タンパク質応答)
小胞体は、できたてのタンパク質を正しい形に折りたたむ「品質管理の工場」です。折りたたみに失敗したタンパク質が溜まり、工場の処理能力を超えた状態を小胞体ストレス(ERストレス)と呼びます。細胞はこれに対処するため、UPR(Unfolded Protein Response:異常タンパク質応答)という防御反応を発動します。ところがMCDSでは異常なコラーゲンが作られ続けるため、このUPRが慢性的に過剰に働き続け、軟骨細胞の正常な成熟(分化)とプログラムされた細胞死の流れが狂ってしまいます[9]。小胞体ストレスの詳しい解説はこちら/UPR(異常タンパク質応答)の詳しい解説はこちら。
もう少し詳しくみると、UPRでは小胞体膜にあるストレスセンサー(PERK・IRE1・ATF6)が活性化します。とくにPERK経路が重要で、PERKがeIF2αをリン酸化して全体のタンパク質合成を抑える一方、転写因子ATF4とその下流のCHOP(C/EBP homologous protein)を選択的に増やします[9]。増えたCHOPは、肥大軟骨細胞の分化に不可欠な司令塔C/EBP-βの働きを強く抑え込み、その下流のGADD45-βや骨形成に必須の転写因子RUNX2の発現も連鎖的に低下します。この一連の流れの結果、肥大軟骨細胞は正常な石灰化へ進めずに分化の途中で止まり、異常に溜まってしまいます。これが成長板が異常に厚くなり、骨幹端が無秩序に広がり、最終的に骨の伸びが鈍ることの、細胞レベルでの正体です[4]。X線で見える「骨幹端の不規則な拡大と杯状変形」は、この細胞レベルの異常を映し出したものといえます。
下の図は、この病態のなかで後述する治療薬カルバマゼピンが何を狙っているのかを示したものです。
図2:COL10A1の変異で作られた異常なX型コラーゲン(赤)が小胞体に溜まり、小胞体ストレスとUPRを引き起こす(左)。治療薬カルバマゼピンは、オートファジーとプロテアソームという「細胞のゴミ処理経路」を活性化し、異常タンパクの除去を助けてストレスを和らげると考えられている(右)。
症状は「歩き始め」から姿を変えていく
MCDSの大きな特徴は、症状が時間とともに姿を変えていく点です。生まれたときの身長・体重・頭囲はふつう正常範囲で、顔つきにも異常はありません。そのため新生児期に見た目だけでこの病気を疑うのはほぼ不可能です[4]。変化のきっかけは、歩き始めて自分の体重が脚にかかること(荷重)です。歩行を始める生後2年目以降に成長板の弱さが変形として表面化し、3〜5歳ごろには両親や小児科医が脚の湾曲に気づくようになります[5]。主な症状は次の通りです。
- ➤進行する低身長:体幹に比べて手足が短い「四肢短縮型」を示します。成人の最終身長は個人差がとても大きく、軽度の低身長にとどまる人や正常範囲に重なる人も少なくありません。
- ➤下肢の変形:外側に曲がるO脚(内反膝)が最も多く(60〜80%以上)、太ももの付け根の角度が小さくなる内反股(ないはんこ)も高い頻度(50〜80%)でみられます。
- ➤動揺性歩行(アヒル歩き):内反股と下肢全体の変形により中殿筋の働きが落ち、体を左右に揺らして歩く特徴的な歩き方(80%以上)になります。
- ➤関節痛と二次的な問題:膝・股関節の負担から慢性的な痛みが出ることがあり、運動量の低下が肥満につながる悪循環にも注意が必要です。
💡 用語解説:内反股(ないはんこ)
内反股とは、大腿骨の「首」にあたる大腿骨頸部と骨幹部がつくる角度(頸体角)が通常より小さくなった状態です。MCDSでは頸体角が120度未満に減少することがあります。股関節周囲の力学的負担が増え、動揺性歩行や下肢変形の一因になり、MCDSでは重要な整形外科的所見の一つです。
💡 ここが大切:骨以外には症状が出ません
MCDSを複雑な遺伝性症候群と区別するうえで決定的に重要なのは、原則として骨格外症状がみられないことです。X型コラーゲンは主として成長板の肥大軟骨細胞で発現し、MCDSの主要な病変は骨格に限局します。したがって、疾患に典型的な心奇形・免疫異常・特徴的顔貌などはなく、知能は正常です。歩行開始の遅れがみられることもありますが、これは整形外科的・構造的な問題によるもので、神経学的な発達や知能は完全に正常です[4]。

4. くる病との決定的な違いと、鑑別すべき病気
🔍 関連記事:軟骨無形成症(FGFR3)/軟骨低形成症
レントゲン(X線)はMCDSの診断と経過観察に欠かせません。最大の特徴は、変化が骨幹端と成長板に限られ、関節(骨端)や骨の中央部(骨幹)は比較的保たれることです[4]。とくに膝周囲(大腿骨遠位・脛骨近位)では、骨幹端のびまん性の広がり(flaring)・ギザギザした不規則性(fraying)・杯(さかずき)状のへこみ(cupping)がほぼ全例でみられ、成長板の領域が異常に厚く広く見えます。股関節では重度の内反股と、乳幼児期には大腿骨頭の骨端核の腫大が特徴的です[5]。手の骨にも杯状変形が出ますが、これらは加齢とともに自然に目立たなくなっていく傾向があります[7]。
MCDS診療における最大の落とし穴は、ビタミンD欠乏性くる病との鑑別です。発症年齢・O脚・動揺性歩行・X線上の骨幹端の不規則性が重なるため、くる病と誤診され、無効なビタミンD・カルシウム製剤が投与されることがあります[5]。
💡 用語解説:くる病とは(そしてMCDSとどう違うか)
くる病は、ビタミンDやリンの不足によって骨の石灰化(カルシウムの沈着)が障害される代謝性の骨の病気です。MCDSと症状はそっくりですが、原因がまったく違います。ビタミンD欠乏性くる病では一般にリン低値やALP上昇がみられ、カルシウムは正常または低値となることがあるのに対し、MCDSではカルシウム・リン・ビタミンD・ALP・PTHなどの骨代謝関連検査はすべて通常正常です。この「血液検査が正常かどうか」が、両者を分ける最大の手がかりです[5]。
骨幹端軟骨異形成症には他のタイプもあり、MCDSはその中で最も頻度が高く比較的軽症です。より重いタイプとの区別も大切なので、下表に整理しました。
5. 遺伝子型と重症度:変異の種類で経過が変わる
🔍 関連記事:ミスセンス変異とは/ナンセンス変異とは/NMD(mRNAの品質管理)
近年、128例(過去報告124例+新規4例)を解析した大規模研究により、COL10A1の変異の「種類」と「場所」が、発症時期や重症度と関係していることが明らかになりました[7]。代表的な傾向は次の2つです。
- ➤場所による違い:NC1ドメインの変異は発症が早く(発症年齢の中央値12か月)、それ以外の領域(ヘリックスドメインなど)の変異は遅い(中央値72か月)傾向がありました。
- ➤種類による違い:ミスセンス変異(1アミノ酸が入れ替わる)の人は、初診時の身長Zスコアがより低く(重く)、橈骨・尺骨遠位端の骨幹端の不規則性もより顕著な傾向がありました。ナンセンス変異などの切断型(タンパクが途中で切れる)の人は初期は比較的軽い傾向でした。
変異の種類と初診時の身長Zスコア(128例の解析)
数字が低い(マイナスが大きい)ほど低身長が強い=重症
ミスセンス変異
(初期から重い傾向)
切断型(ナンセンス等)
(初期は軽い傾向)
初診時の身長Zスコアは、ミスセンス群が平均-3.62、切断型群が平均-1.99で統計的に有意な差(p=0.013)。ただし切断型は年齢とともに低身長が進行する傾向があり、「初期は軽くても後で追いつかれる」点に注意が必要です[7]。
💡 用語解説:なぜ「種類」で違いが出るの?
ナンセンス変異などで途中に終止コドンが生じたCOL10A1 mRNAの一部は、細胞のRNA品質管理機構NMD(ナンセンス変異依存mRNA分解)によって分解され、毒性をもつ切断型タンパクの産生が抑えられて、ハプロ不全のみを呈し比較的軽症になることがあります。一方ミスセンス変異や、NMDの監視を逃れて翻訳される切断型では、異常タンパクが作られ続けて強い小胞体ストレスを引き起こし、正常な鎖の組み立ても邪魔する優性阻害効果(ドミナントネガティブ)が働きやすいと考えられています。ただし実際には切断型でも小胞体ストレスは起こり得るため、この説明はあくまで「傾向」を理解するための枠組みです[7]。
6. 確定診断・NIPT・検査へのアプローチ
🔍 関連記事:遺伝カウンセリングとは/臨床遺伝専門医とは
MCDSの確定診断は、詳しい症状の評価・家族歴・X線所見に加えて、最終的には遺伝子検査(COL10A1の解析)で行います。血液などからDNAを取り出してCOL10A1の配列を調べ、臨床像・画像所見と整合する病的バリアントが確認されれば、MCDSの分子診断を確定できます。まずは血液検査でくる病を除外し、股関節を含むX線で内反股などを確認することが、診断への近道です。
生まれる前に調べる:NIPTでわかること・わからないこと
「上の子がMCDSだった」「配偶者がMCDS」という場合には、次の妊娠における遺伝学的リスクの評価が重要になります。ここで大切なのは、染色体の数を調べる従来のNIPT(ダウン症などが対象)では、COL10A1のような一つの遺伝子の変化は検出できないということです。MCDSは染色体の数は正常のまま、COL10A1という単一遺伝子だけに変化が起こる単一遺伝子疾患だからです。
💡 用語解説:単一遺伝子NIPTとダイヤモンドプラン
当院のダイヤモンドプランは、常染色体トリソミー・性染色体・微細欠失に加えて、単一遺伝子疾患(56遺伝子)まで対象を広げたNIPTで、COL10A1を対象遺伝子に含みます。ただし、COL10A1が検査対象に含まれることと、すべてのMCDS関連バリアントが一律に報告対象になることは同義ではありません。既知の家族性バリアントがある場合を含め、MCDSとしての報告可否は検査時点の解析・報告仕様を確認する必要があります。NIPTはあくまで「可能性を調べる」スクリーニング検査であり、確定診断ではありません。陽性の場合は、羊水検査・絨毛検査による確認が必要です。
なお、当院はワイドゲノム法のような「広く浅く読む」手法は用いていません。ワイドゲノム法は胎盤モザイクの影響などで偽陽性が出やすく、必要な領域の感度も十分でないことがあるためです。私たちは本当に必要なものをターゲット法で精度よく調べることを重視しています。「陽性かどうか」を早く知ること以上に、「その結果が信頼できるか」を大切にしたいと考えているからです。
また、父親の年齢が上がると、精子で新たに生じる変異(de novo変異)が全体として増えることが知られています。ただしMCDSについて父親年齢に応じた発症リスクが定量化されているわけではありません。当院には父親由来の新生突然変異を対象とする56遺伝子de novo NIPTもありますが、この対象遺伝子にCOL10A1が含まれるかは検査時点の仕様確認が必要です。どの検査が必要か、そもそも受けるかどうかも含めて、まずは遺伝カウンセリングで整理します。
(父親由来の遺伝子変異が子へ伝わるイメージ)
確定診断がもたらす臨床的な意味
確定診断は単なる「病名のラベル」ではありません。MCDSと分かれば、効かないビタミンD治療を延々と続ける時間を終わらせられます。そして、成長に伴って進む変形(とくに内反股)を先回りして見張り、適切な整形外科のタイミングを逃さないという、先制的(プロアクティブ)な医療計画を立てられます。原因を明らかにすることは、不要な治療を避け、今後の経過観察や治療方針を選択するための基礎になります。
7. 治療の現状とこれから:整形外科とカルバマゼピン
現在に至るまで、MCDSの確立した治療は進行する骨格変形に対する整形外科的な矯正です[4]。小児科医・整形外科医・理学療法士・作業療法士・疼痛管理・遺伝診療科による多職種連携が推奨されます。目標は部分的な修復ではなく、全身のアライメント(骨の並び)を整え、痛みを減らし、長期的な関節機能を守る包括的なマネジメントです。無症候性の単なる内反変形には積極的な手術は行わず、慎重な経過観察が基本です。代表的な術式には次のようなものがあります。
- ➤大腿骨近位外反骨切り術:重度の内反股(頸体角が120度未満に悪化する場合など)や、可動域制限・著明なTrendelenburgТ歩行・重度の疼痛を伴う場合に適応となります。X線でHilgenreiner epiphyseal angle(HEA)が60度を超える、大腿骨頸部下縁に三角形の骨片がみられる場合は手術の強い適応です。成長板にかかる異常な剪断力を圧縮力へ変換し、力学的に安定化させます。
- ➤膝周囲の骨切り術:重度のO脚を再構築するため、大腿骨や脛骨を矯正します。
- ➤成長誘導術(8-plateなど):残っている成長の力を利用し、徐々に変形を矯正する低侵襲な手法です。骨の成長が続く限り変形が再発しやすいため、再発のコントロールが重要です。可能であればHEAが60度を超えるなど絶対的な適応が生じるまで待機するか、骨成長終了後の骨切り術を計画するなど、長期的な視野が求められます。
💡 生活の工夫と肥満予防も大切
低身長や関節への負担を考え、踏み台・足乗せ台の活用、机やスイッチの高さ調整など、日常生活の環境調整が役立ちます。とくに肥満の予防は重要で、過体重は内反膝・内反股への力学的ストレスを増やし、変形と痛みを悪化させます。水泳や自転車などの関節に優しい低衝撃の運動を続け、適正体重を保つことが勧められます[4]。
成長ホルモン療法は原則無効
骨系統疾患による低身長に成長ホルモン(rhGH)療法が試みられることがありますが、MCDSの低身長に対してGH療法は原則として無効で、最終身長を有意に改善するというエビデンスはありません[4]。MCDSの成長障害はホルモンの不足や受容体の異常ではなく、成長板のX型コラーゲンの構造的欠陥と小胞体ストレスによる細胞レベルの分化停止が本態だからです。ただし、まれにGH分泌不全症やセリアック病、潜在性甲状腺機能低下症が偶然に併発することがあり、成長曲線が極端に逸脱する場合には、こうした併存疾患を除外するための内分泌学的スクリーニングが臨床上役立ちます[7]。
病気のおおもとに介入する薬:カルバマゼピン
MCDSでは対症療法が中心ですが、病態の一部である小胞体ストレスに直接介入するという研究が進められています。その候補の一つが、てんかんなどの治療薬として長く使われてきた既存薬カルバマゼピン(CBZ)です。CBZには、本来のナトリウムチャネル阻害作用に加えて、細胞のゴミ処理経路(オートファジー・プロテアソーム分解)を活発にして、溜まった異常タンパクの除去を促す多面的な作用があることが分かってきました[9]。異常タンパクが排除されると小胞体ストレスが和らぎ、PERK/CHOP経路の過剰なシグナルが弱まって、止まっていた肥大軟骨細胞の分化が再開すると考えられています。この「既存薬を別の病気に転用する」手法をドラッグ・リポジショニングと呼びます。
マウスモデルを用いた前臨床研究では、MCDSの原因となるナンセンス変異(Y632X)やミスセンス変異(N617K)を再現したマウスにCBZを投与したところ、成長板の小胞体ストレスマーカー(BiP・ATF4・CHOPなど)が野生型に近いレベルまで低下し、肥厚していた肥大軟骨細胞層の構造が正常化に向かい、骨の成長が有意に増加しました[8][9]。こうした前臨床研究を背景に、カルバマゼピンをMCDS治療へ転用する国際的な臨床研究プロジェクトが進められました[10]。
MCDS-Therapy臨床試験の結果:公式報告で確認できること
EUのHorizon 2020で実施された国際共同研究「MCDS-Therapy」では、小児MCDS患者を対象にカルバマゼピンの安全性・忍容性と有効性が検討されました。COVID-19流行の影響でプロトコルが変更され、最終的には6か月の観察期間と12か月の治療期間を含む設計で実施されました[10][11]。
欧州委員会CORDISの最終報告では、CBZ治療はMCDSの小児で疼痛の減少と関連し、成長の加速や下肢変形の進行抑制と関連する可能性が示されたとされています。ただし、これらの成長・骨格への効果を確認するには、より多くの患者をより長期間治療した追加検討が必要と明記されています[10]。したがって、現時点で身長増加や変形抑制の有効性が確立したと評価することはできません。
一方、小児MCDS患者でのCBZの安全性・忍容性について、CORDISの最終報告では、MCDSのない小児に使用した場合と同程度に安全で忍容性が良好であったとされています[10]。ただし、希少疾患で対象者数が限られること、長期投与時の骨代謝への影響を含めて、継続的な評価が必要です。
⚠️ 注意:長期使用と骨の安全性のジレンマ
見落とせない論点として、カルバマゼピンを含む酵素誘導性抗てんかん薬の長期使用は、ビタミンD代謝への影響などを介して骨密度低下や骨折リスク上昇と関連することが知られています。骨の病気の治療薬が、長期的には骨に不利に働きうるという皮肉な側面があり、MCDSでの長期安全性はまだ評価の途上です[7]。「安全性は完全に確立した」と言い切れる段階ではない、という冷静な理解が大切です。
COL10A1変異から小胞体ストレスに至る病態が明らかになったことで、病態そのものを標的とする治療が現実味を帯び、MCDSの治療は精密医療(Precision Medicine)へと向かいつつあります。今後は、治療開始時期、投与期間、疼痛・成長・下肢変形への効果、長期安全性を評価する研究と、遺伝子型に基づく層別化医療の実現が期待されます。
8. よくある誤解
誤解①「O脚=くる病だ」
O脚の原因はさまざまで、生理的なものも多くあります。MCDSのように血液検査が正常なのに変形が進む場合は、くる病とは別の病気を考える必要があります。
誤解②「知能や他の臓器も心配だ」
MCDSは骨以外には症状が出ません。知能は正常で、疾患に典型的な心臓・免疫などの骨格外合併症はありません。主要な病変は成長板です。
誤解③「カルバマゼピンで身長が伸びる」
マウスでは強い効果が出ましたが、人の試験では成長加速の可能性が示唆されたものの、有効性は確立していません。現時点では研究段階の治療です。
誤解④「生まれる前には何も調べられない」
従来のNIPTでは調べられませんが、当院のダイヤモンドプランにはCOL10A1が対象遺伝子として含まれます。ただしMCDSとしての報告範囲は検査時点の仕様確認が必要で、NIPTは確定診断ではなく、陽性時は羊水・絨毛検査での確認が必要です。
9. 臨床遺伝専門医からのメッセージ
MCDSは、COL10A1の病的バリアントによりX型コラーゲンの機能が障害され、成長板の肥大軟骨細胞と軟骨内骨化に異常をきたす病気です。くる病とそっくりで誤診されやすい一方、骨代謝関連の血液検査は通常正常・知能は正常・原則として骨格外症状はないという、はっきりとした輪郭をもっています。正確に診断することで、くる病などとの鑑別や整形外科的管理につなげることができます。
遺伝カウンセリングでは、50%という再発リスクだけでなく、疾患の自然歴、表現型の幅、検査の選択肢と限界を含めて最新のエビデンスを整理してお伝えします。たとえば、ご家族内でMCDSの原因となるCOL10A1の病的バリアントがすでに特定されていて、ご自身がその家族性バリアントをもっていないことが確認できれば、そのバリアントをお子さんへ受け継ぐリスクは除外できます。逆に変異をもっていたとしても、それは変形の進行を先回りで見張り、整形外科の最適なタイミングを逃さないための情報になります。原因不明の骨の変形や遺伝学的リスクの評価が必要な場合には、正確な診断に基づいて検査・経過観察・治療の選択肢を整理し、必要な支援を行います。
🏥 骨系統疾患・遺伝子診断のご相談
シュミット型骨幹端軟骨異形成症をはじめとする骨系統疾患・遺伝性疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] National Organization for Rare Disorders (NORD). Metaphyseal Chondrodysplasia, Schmid Type. [NORD]
- [2] Orphanet. Metaphyseal chondrodysplasia, Schmid type (ORPHA:174). [Orphanet]
- [3] OMIM #156500. Metaphyseal Chondrodysplasia, Schmid Type; MCDS. Johns Hopkins University. [OMIM 156500]
- [4] Richmond CM, Savarirayan R. Schmid Metaphyseal Chondrodysplasia. GeneReviews. University of Washington. [GeneReviews NBK547823]
- [5] Al Kaissi A, Ghachem MB, Nabil NM, et al. Schmid’s Type of Metaphyseal Chondrodysplasia: Diagnosis and Management. Orthop Surg. 2018;10(3):241-246. doi:10.1111/os.12382. [PMC6594483]
- [6] Mäkitie O, Susic M, Ward L, Barclay C, Glorieux FH, Cole WG. Schmid type of metaphyseal chondrodysplasia and COL10A1 mutations—findings in 10 patients. Am J Med Genet A. 2005;137A(3):241-248. doi:10.1002/ajmg.a.30855. [PubMed 16088909]
- [7] Meng L, Hu J, Sun L, et al. Clinical, Molecular Characteristics, and Genotype–Phenotype Relationships of Metaphyseal Chondrodysplasia Type Schmid. Calcif Tissue Int. 2026;117:5. doi:10.1007/s00223-025-01457-8. [PMC12743679]
- [8] Forouhan M, Sonntag S, Boot-Handford RP. Carbamazepine reduces disease severity in a mouse model of metaphyseal chondrodysplasia type Schmid caused by a premature stop codon (Y632X) in the Col10a1 gene. Hum Mol Genet. 2018;27(22):3840-3853. doi:10.1093/hmg/ddy253. [PMC6216233]
- [9] Mullan LA, Mularczyk EJ, Kung LH, et al. Increased intracellular proteolysis reduces disease severity in an ER stress-associated dwarfism. J Clin Invest. 2017;127(10):3861-3865. doi:10.1172/JCI93094. [JCI 93094]
- [10] MCDS-Therapy: Repurposing of carbamazepine for treatment of skeletal dysplasia (H2020 Project ID 754825). CORDIS, European Commission. [CORDIS]
- [11] MCDS-Therapy Trial (ISRCTN37815869). Carbamazepine for metaphyseal chondrodysplasia type Schmid in children. ISRCTN Registry. [ISRCTN37815869]
- [12] Bateman JF, Freddi S, McNeil R, et al. Identification of four novel COL10A1 missense mutations in Schmid metaphyseal chondrodysplasia: further evidence that collagen X NC1 mutations impair trimer assembly. Hum Mutat. 2004;23(4):396. doi:10.1002/humu.9222. [PubMed]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






