

目次
- 1 1. Roifman症候群とは ─ 4つの特徴が組み合わさる、まれな多系統疾患
- 2 2. 4つの主な症状 ─ 全体像をつかむ
- 3 3. 免疫の弱さ ─ 予後を左右するいちばん大切なポイント
- 4 4. 骨と成長の特徴 ─ 脊椎骨端異形成症と低身長
- 5 5. 目と顔つき、そして発達
- 6 6. 原因 ─ 「タンパク質を作らない遺伝子」RNU4ATACの変化
- 7 7. ひとつながりの病気の仲間(スペクトラム)と、繊毛との関わり
- 8 8. 診断の進め方 ─ なぜ「全ゲノム検査」が鍵になるのか
- 9 9. 治療とケア ─ 感染を防ぎ、生活を支える
- 10 10. 遺伝の伝わり方と、ご家族への説明
- 11 よくある質問(FAQ)
- 12 参考文献

📍 クイックナビゲーション
Roifman症候群(ロイフマン症候群)は、くり返す感染症(免疫の弱さ)、低身長と背骨・関節の変化、だんだん進む網膜の病気、そして特徴的な顔つきが組み合わさって起こる、とてもまれな生まれつきの病気です。原因は、タンパク質の設計図ではない小さなRNAの遺伝子「RNU4ATAC」の変化にあります。この記事では、どんな症状が出るのか、どうやって診断するのか、どんな治療やケアがあるのか、そして遺伝の伝わり方までを、遺伝専門医の視点からやさしく解説します。
Q. Roifman症候群とはどんな病気ですか?まず結論だけ知りたいです
A. Roifman症候群は、免疫の弱さ・低身長と骨の変化・進行する網膜の病気・特徴的な顔つきを組み合わせて起こす、まれな遺伝性の多系統疾患です。原因は、細胞のなかで「マイナースプライソソーム」という部品の一員として働く小さなRNAの遺伝子RNU4ATACに、両方のコピーで変化が起きることです。両親からひとつずつ受け継ぐ常染色体潜性(劣性)遺伝の形をとります。命にかかわる感染症を防ぐことが予後を大きく左右するため、免疫の管理がとても大切な病気です。
- ➤4つの中核症状 → 免疫不全(抗体がうまく作れない)・脊椎骨端異形成症(背骨と関節の変化)・網膜ジストロフィー・特徴的な顔つき
- ➤原因遺伝子 → 非翻訳RNAの遺伝子RNU4ATAC。両方のコピーに変化があると発症する
- ➤診断の鍵 → 通常のエクソーム検査では見逃されやすく、全ゲノム検査(WGS)が有効なことがある
- ➤治療の中心 → 免疫グロブリン補充療法による感染予防と、多職種による支持的なケア
- ➤遺伝形式 → 常染色体潜性(劣性)遺伝。次のお子さんに同じ組み合わせが起こる確率は1回の妊娠あたり25%
🧬 Roifman症候群の基本情報
各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。
1. Roifman症候群とは ─ 4つの特徴が組み合わさる、まれな多系統疾患
Roifman症候群は、生まれつきの多系統疾患です。多系統というのは、体のひとつの臓器だけでなく、免疫・骨格・目・脳など、いくつもの系統に同時に影響が及ぶという意味です。この病気は、小児免疫学者のChaim Roifman博士らが、抗体がうまく作れない免疫不全に、背骨と関節の変化・網膜の病気・成長の遅れ・特徴的な顔つきが加わった、それまで知られていない症状の組み合わせとして1999年に報告し、新しい病気の概念として位置づけられました[1]。発見のきっかけは、血のつながりのない複数の家系で、よく似た症状を示すお子さんが見つかったことでした。互いに関係のない家系で同じ特徴が現れるという事実は、まだ見つかっていないひとつの遺伝子の変化が、複数の臓器の発生に共通して関わっていることを強く示していました。
Roifman症候群の中心となる症状は、大きく4つにまとめられます。ひとつ目は液性免疫不全、つまり細菌やウイルスに対する「抗体」をうまく作れないために感染症をくり返すこと。ふたつ目は脊椎骨端異形成症(せきついこったんいけいせいしょう)と呼ばれる背骨と手足の関節の変化で、これが低身長の主な原因になります。3つ目は網膜ジストロフィーという、目の奥の網膜がだんだん傷んでいく病気。そして4つ目が、長い人中(鼻と上唇のあいだ)や薄い上唇などに代表される特徴的な顔つきです。症状の重さには患者さんごとに幅がありますが、この4つの柱は一貫して観察されます[2]。
📘 用語解説:多系統疾患
「多系統疾患」とは、ひとつの原因が、体の複数のしくみ(系統)に同時に影響を及ぼす病気のことです。Roifman症候群では、たったひとつの遺伝子の変化が、免疫・骨・目・脳という一見バラバラの場所に共通して効いてきます。これは、その遺伝子が体のいろいろな細胞で共通して使われる「基礎部品」を作っているためだと考えられています。
この病気の原因遺伝子は、報告からしばらくのあいだ分かっていませんでした。転機となったのは、次世代シーケンサーという新しい解析技術と、遺伝子の「読まれない領域」まで丹念に調べる全ゲノム解析でした。2015年、患者さんの全ゲノムを調べた研究によって、原因がRNU4ATACという遺伝子の変化であることが突きとめられました[2]。この遺伝子はタンパク質の設計図ではなく、細胞のなかで小さなRNAとして働く特殊な遺伝子です。その意味については、後半の「原因」のセクションでくわしく説明します。
Roifman症候群は非常にまれで、これまで世界で報告されている患者さんの数は限られています[6]。まれであるがゆえに、医療現場でもすぐには思い浮かばないことがあり、診断までに何年もかかった例が報告されています。だからこそ、「くり返す感染症」と「低身長・骨の変化」が同じお子さんに見られたときに、この病気を思い出せるかどうかが、早期診断の分かれ道になります。

2. 4つの主な症状 ─ 全体像をつかむ
Roifman症候群の症状は多岐にわたりますが、まずは中核となる4つの柱を大きくつかんでおくと、全体像が見えやすくなります。次のセクションからは、それぞれをもう少しくわしく見ていきます。
① 免疫の弱さ(液性免疫不全)
細菌やウイルスに対する「抗体」をうまく作れず、副鼻腔炎・中耳炎・肺炎などをくり返します。ワクチンを打っても十分な抗体ができにくいのが特徴です。命にかかわる重い感染症を防ぐことが、この病気の管理でもっとも重要な部分です。
② 低身長と骨の変化
おなかの中にいるときから成長がゆっくりで、生まれたあとも著しい低身長が続きます。背骨や股関節の関節部分に特有の変化(脊椎骨端異形成症)が見られ、これが低身長の主な原因になります。
③ 進行する網膜の病気
目の奥にある網膜がだんだん傷んでいく「網膜ジストロフィー」が見られます。暗いところで見えにくい(夜盲)ことから始まり、視力や視野が少しずつ影響を受けていきます。定期的な眼科の管理が大切です。
④ 特徴的な顔つき・発達
長い人中、薄い上唇、上を向いた細い鼻など、特徴的な顔つきが診断の手がかりになります。多くのお子さんに発達の遅れや知的な発達への影響、筋肉の張りの弱さ(筋緊張低下)が見られます。
これらに加えて、心臓の構造の異常(心室中隔欠損症など)、皮膚の乾燥した湿疹、髪の毛や眉が薄いこと、男の子では停留精巣(精巣が陰嚢まで下りていない状態)などが見られることもあります[4]。症状の出方や重さには個人差が大きいことも、この病気の特徴です。次のセクションから、4つの柱をそれぞれ掘り下げていきます。
3. 免疫の弱さ ─ 予後を左右するいちばん大切なポイント
Roifman症候群を語るうえで、免疫の弱さは診断の定義に関わるほど重要な要素です[2]。ここでいう免疫の弱さは、主に「抗体」がうまく作れないタイプの弱さです。抗体は、体に入ってきた細菌やウイルスに目印をつけて排除するための、免疫のいわば「飛び道具」です。この飛び道具がうまく作れないと、副鼻腔炎や中耳炎、肺炎といった呼吸器の感染症をくり返すようになります。重い例では、水痘(みずぼうそう)や帯状疱疹、インフルエンザ菌による敗血症・髄膜炎など、命にかかわる感染症を起こすこともあります[2]。
📘 用語解説:液性免疫と抗体
免疫には大きく2つの働きがあります。ひとつは「B細胞」が作る抗体を使って敵に目印をつける液性免疫、もうひとつは「T細胞」が感染した細胞を直接やっつける細胞性免疫です。Roifman症候群では、まず液性免疫(抗体側)の弱さが目立ちます。ワクチンは「抗体をあらかじめ作らせておく」しくみなので、抗体が作りにくいこの病気では、ワクチンの効きも弱くなりがちです。
免疫の検査をすると、血液中の抗体(ガンマグロブリン)が全体的に低いこと、抗体を作るB細胞が少ないことが確認されます[2]。とくに重要なのは、破傷風・肺炎球菌・インフルエンザ桿菌(Hib)といったワクチンに対して、十分な抗体を作る反応が著しく弱いことです。これはくり返す感染症の直接の原因になります。実際の患者さんの報告でも、これらのワクチンに対する抗体が防御に必要なレベルまで上がらない、あるいは上がってもすぐ下がってしまう様子が記録されています[6]。
初期の報告では、T細胞(細胞性免疫の主役)の数と働きは正常とされていました。しかし、その後くわしく調べた研究によって、実際にはT細胞の数が減っていたり、刺激に対する反応が弱まっていたりする例もあることが分かってきました[2]。つまり、抗体側の弱さが中心ではあるものの、細胞性免疫も含めたより広い範囲の免疫の弱さ(複合免疫不全に近い側面)を持つことがあるのです。この点は、感染症を防ぐ手立てを考えるうえで大切な情報になります。
さらに、この病気の免疫の問題は「弱さ」だけにとどまりません。免疫のブレーキがうまくかからず、自分の体を攻撃してしまう免疫調節異常が起こることもあります。患者さんによっては、血小板が減る特発性血小板減少性紫斑病(ITP)、甲状腺の働きが低下する甲状腺機能低下症、若年性の関節炎、クローン病に似た腸の炎症などの自己免疫的な病気を合併することが報告されています[7]。これは、原因となる分子のしくみが、B細胞が正しく育つことや、自分自身を攻撃しないようにする「免疫の自己寛容」の維持にまで関わっていることを示しています。
4. 骨と成長の特徴 ─ 脊椎骨端異形成症と低身長
成長のゆっくりさは、Roifman症候群のもっとも目立つ特徴のひとつです。おなかの中にいるときからの発育の遅れ(子宮内発育遅延)から始まり、生まれたあとも著しい低身長が続きます[2]。この低身長の背景にあるのが、脊椎骨端異形成症(SED)と呼ばれる骨格の変化です。
📘 用語解説:脊椎骨端異形成症(SED)
背骨(脊椎)と、手足の長い骨の端っこにある成長の要所(骨端)が、うまく形づくられない骨系統疾患のグループです。骨は関節に近い「骨端」の部分で伸びていくため、ここに変化があると身長が伸びにくく、関節の形にも影響が出ます。SEDにはいくつもの原因遺伝子があり、Roifman症候群はそのなかで免疫不全を合併するタイプにあたります。
レントゲンで骨を調べると、股関節では、太ももの骨の頭(大腿骨頭)が平たく小さくなっていたり、骨盤側の受け皿(寛骨臼)が水平に近くなっていたりする変化が広く見られます[2]。背骨では、腰の反りが失われたり、背骨が横に曲がったり(側弯)、椎体(背骨のひとつひとつのブロック)の形が不規則になったりします。椎体の形は、洋なし型や弾丸型と表現されることがあり、まれに前方の中央がくちばしのように尖る変化(beaking)が見られることもあります[6]。
手足の先では、指が短い短指症、先細りの指、小指が内側に曲がる斜指症(しゃしし)が高い頻度で見られます。足では、距骨・踵骨や指の先の骨で、骨になる時期が遅れる(骨化遅延)ことも特徴です[2]。実際の患者さんの報告でも、幅広の中足骨、小さな骨端、洋なし型・弾丸型の椎体、距骨や踵骨の骨化が見られないことなどが記録されています[6]。
⚠️ 診断の落とし穴:ムコ多糖症とのまぎらわしさ
背骨の前方が尖る「くちばし状」の変化は、本来ムコ多糖症という別の病気でよく見られる所見です。そのため、実際に低身長・くり返す呼吸器感染・発達の遅れをあわせ持つお子さんが、当初ムコ多糖症を疑われた例が報告されています[6]。尿の検査などでムコ多糖症が否定され、最終的に遺伝子検査でRoifman症候群と診断されました。似た所見を示す病気を丁寧に鑑別していくことが、正しい診断への近道になります。
これらの骨格の変化は、骨や軟骨を作る細胞が育つ過程で、特定の遺伝子のグループが正しく働く必要があることを示しています。Roifman症候群では、その「正しく働く」しくみの一部がうまく回らないために、骨格の発生に影響が出ると考えられています。くわしいメカニズムは、後半の「原因」のセクションで説明します。
5. 目と顔つき、そして発達
目に関しては、網膜ジストロフィーが特徴的です。網膜は、目の奥にあってカメラのフィルムのように光を受け取る大切な膜で、その細胞がだんだん傷んでいくのが網膜ジストロフィーです[2]。Roifman症候群では、光を感じる細胞のうち、暗いところで働く「杆体(かんたい)」と、色や細かいものを見る「錐体(すいたい)」の両方が影響を受けるタイプが見られます。そのため、まず暗いところで見えにくくなる夜盲から始まり、その後、視力の低下や見える範囲の狭まりが少しずつ進んでいきます。
📘 用語解説:網膜ジストロフィー
「ジストロフィー」とは、組織がだんだん変性していく状態を指します。網膜ジストロフィーは、目の奥の網膜にある光を感じる細胞が、時間とともに少しずつ働きを失っていく病気の総称です。進み方には個人差があり、定期的に眼科で網膜の状態を確認していくことが、生活の工夫や支援を考えるうえで役立ちます。網膜ジストロフィー全般については遺伝性網膜ジストロフィの解説もあわせてご覧ください。
眼底(目の奥)を調べると、網膜の色素の変化、網膜の血管が細くなること、黄斑(見るための中心部分)のむくみなどが観察されます[2]。黄斑のむくみに対しては、点眼薬で改善が得られたという報告もあります[2]。目の症状はゆっくり進むことが多いため、定期的な眼科検診で変化を早めに捉えることが大切です。
顔つきの特徴も、診断の大切な手がかりになります。境界的な小頭症(頭が小さめ)を背景に、上を向いた細い鼻、平らな鼻すじ、目が離れている(眼距開離)、長い人中(鼻と上唇のあいだの溝)、薄い上唇、低い位置についた耳などが組み合わさって、特有の顔の印象を作ります[2]。原因遺伝子を突きとめた研究でも、すべての患者さんに共通する顔の特徴として、はっきりと長い人中と薄い上唇が挙げられています[2]。軽い場合には、長い人中と薄い上唇だけが目立つこともあります。
発達については、ほとんどのお子さんに、運動や言葉の発達の遅れと、知的な発達への影響、筋肉の張りが弱い状態(筋緊張低下)が見られます[4]。頭の大きさは、境界的なものからはっきりした小頭症まで幅がありますが、頭の小ささの程度と発達への影響の大きさは、必ずしも一致しないことが知られています。頭部のMRIでは、脳室が広がっていたり、脳の白質が減っていたり、左右の脳をつなぐ脳梁が薄い・一部欠けているといった構造の変化が見られることがあります[2]。こうした変化があるからこそ、早い時期からの療育(言語療法や作業療法など)による支援が役立ちます。
なお、ここに挙げた所見がすべてのお子さんに揃って現れるわけではありません。症状の組み合わせや重さには大きな個人差があり、同じ遺伝子の変化を持つきょうだいのあいだでも違いが見られることが報告されています[4]。「この所見がないからRoifman症候群ではない」と決めつけず、全体像で捉えることが大切です。
6. 原因 ─ 「タンパク質を作らない遺伝子」RNU4ATACの変化
Roifman症候群の原因は、2番染色体長腕(2q14.2)にあるRNU4ATACという遺伝子の変化です[4]。この遺伝子には、ふつうの遺伝子とは大きく違う特徴があります。多くの遺伝子はタンパク質の設計図ですが、RNU4ATACはタンパク質を作らず、U4atac snRNAという約130塩基の小さなRNAそのものとして働きます。こうした遺伝子を「非翻訳RNA遺伝子」と呼びます。遺伝子そのもののくわしい解説は、RNU4ATAC遺伝子のページにゆずり、ここでは病気の理解に必要な範囲でやさしく説明します。
📘 用語解説:スプライシングとスプライソソーム
遺伝子から読み取られた最初のRNAには、タンパク質の情報になる部分(エクソン)のあいだに、不要な部分(イントロン)がはさまっています。この不要な部分を切り取ってつなぎ合わせる編集作業がスプライシングで、それを行う分子の装置がスプライソソームです。細胞にはこの装置が2種類あります。ほとんどのイントロンを処理する「メジャースプライソソーム」と、ごく一部の特別なイントロンだけを処理する「マイナースプライソソーム」です。
RNU4ATACが作るU4atac snRNAは、このうちマイナースプライソソームという装置の必須部品のひとつです[2]。マイナースプライソソームが担当するイントロン(マイナーイントロン)は、ヒトのゲノム全体で見るとごく一部の遺伝子にしかありません。しかしそのなかには、細胞の分裂、核の中への物質の出し入れ、免疫の働き、そして骨や目や脳の発生に関わる、とても重要な遺伝子が含まれています[2]。つまり、部品はひとつでも、それが担当する仕事の中身が体づくりの要所に集中しているのです。
RNU4ATACに変化が起きてU4atac snRNAの働きが弱まると、マイナースプライソソームによる編集がうまく完了しなくなります。その結果、本来切り取られるはずのイントロンが残ってしまう「イントロン保持」という現象が起こります[3]。編集ミスのあるRNAの多くは、細胞の品質管理のしくみによって分解されますが、一部は残って機能しないタンパク質のもとになる可能性があります。この編集の乱れが、免疫・骨格・目・脳など、マイナーイントロンを持つ遺伝子に強く依存している組織で、とくに症状として現れると考えられています[2]。
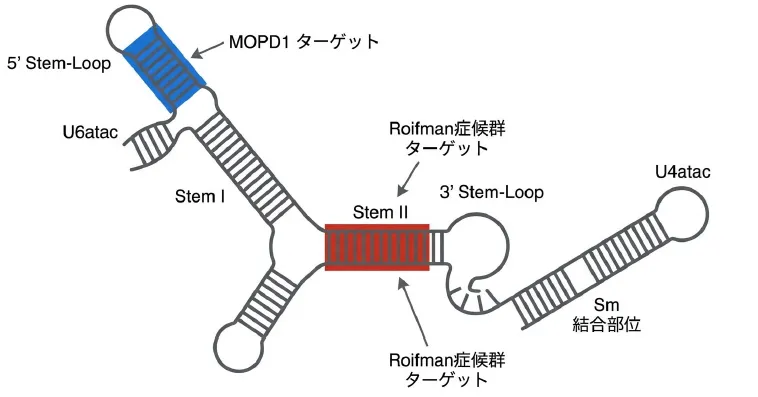
Roifman症候群の遺伝学でとくに興味深いのは、変化がRNAのどの部分に起きるかによって、病気の重さがはっきり変わることです。U4atac snRNAには、いくつかの重要な構造の領域があります。研究では、典型的なRoifman症候群として報告された症例で、少なくとも片方のコピーに「Stem II(ステムツー)」という領域の変化を持つ例が重要な遺伝子型―表現型相関として示されています[3]。もう片方のコピーは別の領域に変化を持つ組み合わせ(複合ヘテロ接合)が多く、Stem IIの変化を両方のコピーに持つ(ホモ接合)典型例も報告されています[3]。ただし、RNU4ATAC関連疾患は連続したスペクトラムであり、変化の位置だけで個々の患者さんの重症度や将来像を一律に予測できるわけではありません[4]。
📘 用語解説:複合ヘテロ接合とホモ接合
遺伝子は父由来・母由来の2つのコピーがあります。両方のコピーに同じ変化があるのがホモ接合、2つのコピーに別々の変化があるのが複合ヘテロ接合です。Roifman症候群のように両方のコピーに変化が必要な病気(常染色体潜性遺伝)では、このどちらの形でも発症しえます。
7. ひとつながりの病気の仲間(スペクトラム)と、繊毛との関わり
同じRNU4ATACの変化が原因でも、変化の場所や種類によって、症状の重さがまるで違う病気になります。そのため現在では、RNU4ATACの両方のコピーの変化で起こる病気は、ひとつながりの連続した病気の仲間(RNU4atac関連疾患スペクトラム)としてまとめて理解されています[4]。このスペクトラムは、重さに応じて歴史的に3つの病名に分けられてきました。くわしくはRNU4atac関連疾患スペクトラムのページもあわせてご覧ください。
最も重いMOPD1では、変化がほぼ例外なく「5′ステムループ」という別の領域に集中しており、Stem IIには変化が見られません[2]。この5′ステムループの変化は、マイナースプライソソームの重要なタンパク質との結合を強く妨げ、装置の働きを壊滅的に低下させるため、より重い症状につながると考えられています。一方、Roifman症候群やLowry-Wood症候群ではStem IIの変化との関連が繰り返し報告されています[3]。変化がU4atac snRNAのどの構造領域にあるかは、最重症のMOPD1とより軽い側の表現型を考えるうえで重要な手がかりですが、個々の患者さんの予後を変化の位置だけで決めることはできません[4]。
近年の研究では、この病気のしくみに新しい視点が加わりました。RNU4ATACの変化が、細胞の表面にある小さなアンテナ「一次繊毛(せんもう)」の働きにも影響することが分かってきたのです[5]。一次繊毛は、細胞が外からの合図を受け取り、発生に必要な情報をやりとりするための大切な器官です。
📘 用語解説:一次繊毛と繊毛病
一次繊毛は、多くの細胞が1本だけ持つアンテナのような突起で、体づくりの合図を受け取る役目を持ちます。この繊毛の形成や働きに問題が生じて起こる病気のグループを繊毛病(シリオパチー)と呼びます。骨格や網膜、脳の発生に関わることが多いのが特徴です。
患者さん由来の細胞や、ゼブラフィッシュ(実験に使われる魚)のモデルを用いた解析から、マイナーイントロンを持つ遺伝子の多くが、繊毛の形成や働きに関わっていることが実証されました[5]。編集の乱れによって、繊毛にとって必要な分子が正しい場所に届かなくなると、繊毛の組み立てがうまくいかなくなります。この発見は、Roifman症候群に見られる骨格の変化や網膜の病気、脳の発生の問題の多くが、編集の乱れを出発点とした「二次的な繊毛の問題」として説明できる可能性を示しています[5]。実際、Stem IIの変化を持ちながら、典型的な繊毛病であるジュベール症候群の特徴もあわせ持つ患者さんが報告されており、この病気を繊毛の視点からも捉える見方が広がっています。
8. 診断の進め方 ─ なぜ「全ゲノム検査」が鍵になるのか
Roifman症候群の診断は、くり返す感染症や低身長といった臨床的な気づきから始まります[4]。そこから、免疫の検査や画像の検査を経て、最終的に遺伝学的な検査で確定へと進みます。順を追って見ていきましょう。
まず免疫の評価では、血液中の抗体(IgG・IgA・IgM)の量を測り、B細胞などのリンパ球の内訳を調べます。とくに大切なのが、破傷風・肺炎球菌・インフルエンザ桿菌(Hib)などのワクチンに対して、十分な抗体を作れているかを確認することです[6]。あわせて、骨のレントゲンで脊椎骨端異形成症や特徴的な椎体の変化を確認し、神経の症状があれば頭部MRIで脳梁の薄さなどを評価します[2]。
⚠️ 最大の落とし穴:通常のエクソーム検査では見逃されやすい
確定診断には、RNU4ATACの両方のコピーに病的な変化があることを確認する必要があります[4]。ところが、ここに大きな注意点があります。RNU4ATACはタンパク質を作らない非翻訳RNAの遺伝子です。エクソーム検査(WES)は主にタンパク質をコードする領域を対象とするため、検査のキャプチャ設計や解析パイプラインによってはRNU4ATACが十分に評価されず、病的変化を見逃すことがあります[8]。一方、RNU4ATACを解析対象に含む設計であれば、WESや遺伝子パネルで診断に至る例もあります[6]。
そのため、Roifman症候群が強く疑われるのに標準的なエクソーム検査で異常が見つからなかった場合は、まず使用した検査でRNU4ATACが十分に解析されていたかを確認し、必要に応じて全ゲノム検査(WGS)やRNU4ATACを対象に含む解析を検討することが重要です[4]。実際、原因遺伝子を突きとめた最初の研究も全ゲノム解析によるものでした[2]。
📘 用語解説:エクソーム検査(WES)と全ゲノム検査(WGS)
エクソーム検査(WES)は、遺伝情報のうちタンパク質の設計図になる部分(全体の約1〜2%)だけを効率よく調べる方法です。一方全ゲノム検査(WGS)は、タンパク質を作らない領域も含めて、ほぼすべてを調べます。RNU4ATACのような非翻訳RNA遺伝子は、WESの設計によっては十分にカバーされないことがあります。WGSは非コード領域も含めて広く解析できる利点がありますが、WESや遺伝子パネルでもRNU4ATACが解析対象として適切に設計されていれば検出可能です。
この「見逃されやすさ」は、Roifman症候群がまれに見えることの一因かもしれません。似た病気の報告でも、通常のエクソーム検査では見つからず、全ゲノム検査でようやくRNU4ATACの変化が明らかになった例が知られています。くり返す感染症と骨格の変化を持つお子さんで原因がはっきりしないとき、検査の方法まで踏み込んで考えることが、診断への道を開きます。
9. 治療とケア ─ 感染を防ぎ、生活を支える
現時点では、Roifman症候群の根本にある編集の乱れを直す根治的な治療法はまだありません[4]。治療の中心は、生活の質を高め、できることを最大限に伸ばし、命にかかわる合併症を防ぐことを目的とした、多職種による支持的なケアです。なかでも、免疫の管理は生命予後を左右するもっとも大切な部分です。
感染症を防ぐための免疫の管理
この病気で命にかかわる主な原因は、抗体をうまく作れないことによる重い呼吸器・全身の感染症です[2]。そのため、抗体不足を補う免疫グロブリン補充療法が、感染予防の柱になります。免疫グロブリンとは、健康な人の血液から精製した抗体の成分で、これを定期的に補うことで、感染に対する守りを底上げします[4]。
📘 用語解説:免疫グロブリン補充療法(IVIG・SCIG)
補い方には主に2つあります。点滴で数週間に1回まとめて入れる静注(IVIG)と、皮下に少量ずつ多くは週1回入れる皮下注(SCIG)です。皮下注は血液中の抗体レベルを安定して保ちやすく、全身の副反応が比較的少なく、自宅で行える点が評価されています。どちらが向いているかは、お子さんの状態やご家族の生活に合わせて相談して決めます。
実際のRoifman症候群のきょうだいの報告では、皮下注の免疫グロブリン補充を導入したことで感染症の頻度と入院回数が大きく減り、生活の質が著しく改善したことが記録されています[6]。自宅でご家族が投与できることが、通院の負担を減らし、家族全体の生活を支えることにもつながったと報告されています[6]。
免疫グロブリン補充だけでは感染をすべて防ぎきれない場合や、細胞性免疫の低下が目立つ場合には、特定の感染症を防ぐための抗菌薬を併用することがあります[4]。また、免疫が弱い状態では、麻疹・風疹・水痘などの生ワクチンは全身感染を起こす危険があるため、免疫の評価がきちんと済むまでは接種を避けます[4]。ワクチンの可否は必ず主治医と相談してください。
骨・目・発達へのケア
骨格の変化に伴う関節の変形や動きの制限に対しては、整形外科医や理学療法士による定期的な評価と支援が行われます[4]。目については、網膜ジストロフィーによる見えにくさや夜盲に対して定期的な眼科検診が欠かせず、黄斑のむくみには点眼薬による対症療法が検討されます[4]。発達の遅れに対しては、早い時期からの療育(言語療法・作業療法など)が、その子の力を伸ばすうえで役立ちます。
こうした複数の専門分野が連携して支えることで、患者さんの生命予後と生活の質を大きく改善できる可能性があります[4]。今後の研究により、マイナーイントロンの編集の乱れを標的とした新しい治療の開発も期待されています。当院で対応している検査メニューとしては、包括的原発性免疫不全症NGSパネルや、低身長に関わる遺伝子を調べる原発性低身長症NGSパネルなどがあります。ただし、RNU4ATACは非翻訳RNA遺伝子であるため、検査を選択する際にはRNU4ATACが実際の解析対象に含まれ、十分なカバレッジで評価される設計かを確認することが重要です。検査の選び方は個別にご相談ください。
10. 遺伝の伝わり方と、ご家族への説明
🔍 関連ページ:遺伝カウンセリング・遺伝診療/臨床遺伝専門医とは/常染色体潜性(劣性)遺伝
Roifman症候群は、常染色体潜性(劣性)遺伝の形をとります[4]。これは、両親がそれぞれ変化を1つずつ持つ無症状の保因者で、子どもが両親から1つずつ、あわせて2つの変化を受け継いだときにはじめて症状が現れる、という伝わり方です。両親自身には症状がないことがほとんどです。
両親がともに保因者の場合、ひとりのお子さんについて、影響が出る組み合わせを受け継ぐ確率は1回の妊娠あたり25%、保因者になる確率が50%、どちらの変化も受け継がない確率が25%と計算されます[4]。この確率は妊娠のたびにリセットされるもので、「一度発症した子がいるから次は大丈夫」という性質のものではありません。
ご家族のなかで原因となる変化が特定できている場合、血縁者の保因者診断や、次の妊娠に向けた出生前の検査、体外受精を前提に胚の段階で調べる着床前の検査といった選択肢を考えることができます[4]。妊娠してから調べる方法としては絨毛検査・羊水検査があり、妊娠前からの選択肢としては着床前遺伝学的検査(PGT-M)があります。ただしPGT-Mは実施施設や適応の審査に条件があり、どのご家族でも選べるわけではありません。時間に余裕をもって相談されることをおすすめします。妊娠前の保因者検査という選択肢もあります。
💡 大切にしたいこと:決めるのはご本人・ご家族
これらの検査を受けるかどうかを含め、どうするかを決めるのはご本人・ご家族です。遺伝カウンセリングでは、検査で何が分かり何が分からないのか、結果がご家族にとってどんな意味を持つのか、そして結果を受けてどんな選択肢があるのかを、中立の立場で整理します。当院では臨床遺伝専門医がこの役割を担い、判断を急がせることなく、じっくり考える時間を大切にしています。
似た病気との見分け(鑑別診断)
低身長・小頭症・骨格の変化・免疫の弱さといった特徴は、ほかのいくつかの病気とも重なります。正しい診断のためには、これらを丁寧に見分けることが大切です。たとえばSchimke免疫骨異形成症は、成長の遅れ・小頭症・脊椎骨端異形成症・T細胞の減少という点でRoifman症候群と重なりますが、極端に短い体幹や進行性の腎臓の病気(ネフローゼ症候群・腎不全)が決め手となって区別されます[4]。実際の患者さんの報告でも、この病気が鑑別に挙がり、腎障害などが見られないことから否定され、最終的に遺伝子検査でRoifman症候群と確定した例があります[6]。このほか、Meier-Gorlin症候群、Saul-Wilson症候群、IMAGe症候群、軟骨毛髪低形成症なども、それぞれ特有の所見によって見分けられます[4]。
よくある質問(FAQ)
参考文献
- [1] Antibody deficiency, growth retardation, spondyloepiphyseal dysplasia and retinal dystrophy: a novel syndrome. Clin Genet. 1999. [PubMed: 10189087]
- [2] Compound heterozygous mutations in the noncoding RNU4ATAC cause Roifman Syndrome by disrupting minor intron splicing. Nat Commun. 2015. [PMC4667643]
- [3] A homozygous mutation in the stem II domain of RNU4ATAC causes typical Roifman syndrome. NPJ Genom Med. 2017. [PMC5677950]
- [4] RNU4atac-opathy. GeneReviews®. 2023. [Bookshelf: NBK589232]
- [5] Deficiency of the minor spliceosome component U4atac snRNA secondarily results in ciliary defects in human and zebrafish. Proc Natl Acad Sci U S A. 2023. [PMC9992838]
- [6] Roifman syndrome: a description of further immunological and radiological features. BMJ Case Rep. 2022. [PMC9024203]
- [7] Phenotypic spectrum of RNU4ATAC-related spliceosomopathies: four novel cases and integrated reevaluation of previously reported patients. Orphanet J Rare Dis. 2026. [PMC13063612]
- [8] Clinical interpretation of variants identified in RNU4ATAC, a non-coding spliceosomal gene. PLoS One. 2020. [PMC7337319]
※本記事は一般的な情報提供を目的としたものであり、個別の診断や治療方針を示すものではありません。気になる症状がある場合や検査をご検討の場合は、医療機関にご相談ください。






