

目次

📍 クイックナビゲーション
ローリー・ウッド症候群(Lowry-Wood症候群、LWS)は、生まれつき背がとても低く、頭が小さく(小頭症)、手足の関節のもとになる骨端(こったん)に形の異常がある、たいへんまれな遺伝性の骨の病気です。長いあいだ原因が分かりませんでしたが、近年、RNU4ATACという「タンパク質をつくらないタイプの遺伝子」の変化が原因であることが突き止められました。この記事では、ローリー・ウッド症候群の症状や原因遺伝子、よく似た病気との違い、診断の進め方や日々の管理までを、遺伝専門医の視点でやさしく解説します。
Q. ローリー・ウッド症候群とは、どんな病気ですか?まず結論だけ知りたいです
A. 低身長・小頭症・多発性骨端異形成(手足の関節のもとになる骨端の形の異常)を主な特徴とする、常染色体潜性(劣性)遺伝のたいへんまれな骨系統疾患です。原因はRNU4ATAC遺伝子という、タンパク質をつくらないタイプの遺伝子の両方のコピーに変化があることです。同じ遺伝子の変化で起こる、より重い病気(MOPD I型)や免疫不全の目立つ病気(Roifman症候群)と一続きのグループを形づくっており、そのなかでLWSは比較的経過のおだやかな側に位置づけられます。成人期まで成長できることも十分に可能です。
- ➤主な特徴 → 低身長・小頭症・多発性骨端異形成(MED)の3つ。背骨(椎体)の形は正常に保たれる
- ➤原因 → RNU4ATAC遺伝子の両アレル変異。マイナースプライソソームという小さな装置の働きが下がる
- ➤よく合併するもの → 網膜ジストロフィー(網膜色素変性症など)、軽度〜中等度の知的発達症、検査でだけわかる軽い免疫の異常
- ➤最新の見方 → 一次繊毛(細胞のアンテナ)の不調を介して起こる「二次性繊毛病」として説明されつつある
- ➤診断のカギ → RNU4ATACが解析対象に含まれているかを確認し、必要に応じて遺伝子パネル・単一遺伝子解析・全ゲノム解析(WGS)を検討
🧬 ローリー・ウッド症候群の基本情報
各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。
1. ローリー・ウッド症候群とは
ローリー・ウッド症候群は、1975年にLowryとWoodによって初めて報告された、たいへんまれな遺伝性の骨系統疾患です。最初の報告では、小頭症・知的障害・眼振(目のふるえ)、そして低身長や独特の骨の形の異常が組み合わさった病気として記載されました。長いあいだ医学文献での報告例はごくわずかで、原因も分かっていませんでした[1]。
その後、2003年に比較的症状の軽い患者さんが報告され、LWSの骨の病変が背骨(脊椎)を含まない「多発性骨端異形成(MED)」であることが、診断上の大切な手がかりとして確立されました[1]。骨端(こったん)とは、手足の長い骨の両端にある、関節をつくるふくらみの部分です。ここが正しく育たないことが、この病気の骨の特徴の中心にあります。
大きな転機は、次世代シーケンシングという網羅的な遺伝子解析技術の進歩でした。2018年、Farachらの研究によって、LWSの患者さんにRNU4ATAC遺伝子の両アレル(両方のコピー)に変化があることが示され、この病気の原因が初めて明らかになりました[1]。同じ年に別のグループ(Shelihanら)も追加の患者さんで同じ関連を確かめ、遺伝子の変化の位置と症状の重さに関係があることを報告しています[2]。
💡 用語解説:骨系統疾患と多発性骨端異形成(MED)
骨系統疾患とは、骨や軟骨の育ち方そのものに関わる遺伝性の病気のグループを指します。多発性骨端異形成(MED)は、そのなかでも「手足の関節のもとになる骨端」があちこちで正しく育たないタイプをいいます。背骨の椎体(ついたい)の形が保たれるのが特徴で、これが背骨にも異常が及ぶ他のタイプとの見分けどころになります。
2. 「RNU4ATAC関連疾患」という広がり
RNU4ATAC遺伝子は、LWSより前から、別の二つの病気の原因としても知られていました。2011年に小頭性骨異形成性原発性小人症I型(MOPD I型、別名Taybi-Linder症候群)の原因遺伝子として、2015年にはRoifman症候群の原因として同定されています[9]。LWSがこの遺伝子で説明できると分かったことで、これら3つは一続きの表現型スペクトラム、すなわちRNU4ATAC関連疾患としてとらえ直されました[4]。
同じ遺伝子でも、変化のしかたによって症状の重さや、どの臓器に強く症状が出るかは大きく異なります。もっとも重い側にあるのがMOPD I型で、極端な発育の遅れ、重い脳の構造異常、背骨まで及ぶ骨の異形成(SEMD)を示し、生後まもなく亡くなることが多い病気です。Roifman症候群では、背骨を含む骨端異形成(SED)に加えて、生命を脅かすほどの重い免疫不全や網膜の病変が目立ちます。一方、LWSでは脊椎病変を伴わない多発性骨端異形成(MED)が典型的で、成人期に達する例もあります。ただし、LWSとRoifman症候群を単純な重症度の上下だけで分けることはできず、臓器ごとの症状が重なり合う連続した表現型スペクトラムとして理解することが重要です[4]。
下の図は、3つの病気を骨・神経・免疫・成長の面から並べたものです。同じ原因遺伝子から、これだけ幅のある病気が生まれる点が、この疾患群を理解するうえでの出発点になります。
RNU4ATAC関連疾患の重症度スペクトラム
MOPD I型(Taybi-Linder)
重症度:最重症
骨:背骨まで及ぶ骨端骨幹端異形成(SEMD)
神経:重い脳奇形
免疫:重度
成長:極度の低身長・早期致死が多い
Roifman症候群
表現型:免疫不全が目立つ
骨:背骨を含む骨端異形成(SED)
神経:軽度〜さまざま
免疫:重度(顕著な免疫不全)
成長:目立つ低身長
ローリー・ウッド症候群
表現型:脊椎を含まないMEDが典型
骨:背骨を含まない多発性骨端異形成(MED)
神経:軽度〜中等度
免疫:不顕性(検査でだけわかる)ことが多い
成長:目立つ低身長・成人期に達しうる
MOPD I型は重症端に位置し、LWSとRoifman症候群は骨・免疫・神経など臓器ごとの所見を組み合わせて見分けます。表現型が重なり合う例もあります[4]。
3. 骨と関節の特徴 ─ 診断のいちばんの手がかり
LWSの骨における最大の特徴は、背骨(脊椎)の病変をともなわない多発性骨端異形成(MED)です。これは診断を決めるうえで決定的な見分けどころになります。Roifman症候群が背骨を含む骨端異形成(SED)を、MOPD I型が背骨と骨幹端まで及ぶ異形成(SEMD)を示すのに対し、LWSでは椎体の形が正常に保たれるのです[4]。
患者さんは一般に、子宮内発育遅延(お腹の中にいるときからの発育の遅れ)に続いて、著しい低身長を示します。Farachらの詳しい臨床報告では、生涯にわたって身長・体重・頭囲がいずれも大きく下回り続けることが記録されています[1]。X線検査では、大腿骨頭(太ももの骨の付け根の球状部分)や膝まわりの骨端の低形成・断片化、浅い寛骨臼(骨盤側の受け皿)、両側の大腿骨頭の脱臼などが見られます[1]。
このほか、股関節の変形(内反股・外反股)、肘や膝の関節拘縮(関節が伸びにくい・曲がりにくい)、一部の患者さんでの脊柱側弯症などが高い頻度で認められます[1]。指の形の特徴として、指が短い短指症や、第5指(小指)が短く内側に曲がる所見も知られています[1]。これらの骨端の病変は、幼いころからの歩きにくさや関節の痛み、そして年齢を重ねてからの早い変形性関節症につながっていきます。
4. 脳と発達の特徴 ─ 小頭症と発達のゆっくりさ
生まれたときから目立つ小頭症は、LWSのほぼすべての患者さんに共通する特徴です。頭囲が標準より大きく下回った状態が続き、脳そのものの育ちがゆっくりであることを反映しています[1]。発達の面では、歩き始めや言葉の出はじめの遅れが見られ、軽度から中等度の知的発達症を合併します。ただし、MOPD I型のような深く重い知的障害には至らないことが多いとされています[6]。
脳のMRIについても、MOPD I型で見られる滑脳症(脳のしわが乏しい状態)や完全な脳梁欠損といった重い構造異常は、LWSではまれです[6]。クモ膜嚢胞や脳梁の軽い低形成など、比較的軽い所見にとどまることが多く、MRIで明らかな異常が見つからないことも少なくありません[1]。この脳への影響の軽さも、LWSがスペクトラムのおだやかな側にある理由の一つです。
5. 目と顔つきの特徴
目の合併症は、見え方の予後に直接かかわる大切なポイントです。最初の報告のころから先天性眼振(生まれつきの目のふるえ)が特徴とされてきましたが、その後の詳しい評価によって、網膜色素変性症を含む網膜ジストロフィーを合併することが分かってきました[1]。これは、夜盲(暗いところで見えにくい)や視野が周辺から欠けていくといった、じわじわ進む見え方の障害をもたらします。このほか、近視や斜視、先天性白内障が見られることもあります[1]。
顔つきの特徴としては、傾斜した前額部(おでこ)、幅広く突き出た鼻柱、厚めの口唇などが知られ、これらはRNU4ATAC関連疾患に共通する顔の特徴の一部を形づくっています[1]。ただし顔つきの印象は個人差が大きく、それだけで診断が決まるものではありません。
💡 なぜ目の症状が起こるのか
網膜で光を受け取る視細胞は、じつは「特殊に変化した繊毛(せんもう)」という細胞のアンテナからできています。後の章で説明するように、LWSでは繊毛の働きが下がると考えられており、網膜色素変性症などの網膜ジストロフィーによる見え方の障害も、この繊毛の不調という同じ土台の上で説明できるようになってきました[3]。
6. 免疫の特徴 ─ 「不顕性」であることが多い
Roifman症候群が、生命を脅かすほどの重い免疫不全(抗体をつくる力の低下やリンパ球の減少)を特徴とするのに対し、LWSの免疫の状態は「不顕性(ふけんせい)」、つまり検査ではじめて分かる程度にとどまることが多いとされています[4]。Farachらの報告では、免疫グロブリン(IgGやIgM)の値の低下といった検査上の異常は見つかるものの、重い反復感染や日和見感染のような明確な症状を持たない例が多いことが示されています[1]。
この免疫面での軽さは、LWSの患者さんがMOPD I型や重いRoifman症候群よりも長く生きられ、成人期に達することが可能な理由の一つと考えられています。ただし「症状がない=調べなくてよい」ではありません。次章以降で触れるように、近年はRNU4ATAC関連疾患と自己免疫とのつながりも報告されており、診断時には免疫の状態をきちんと評価しておくことがすすめられます[8]。
7. 原因遺伝子と分子のしくみ
🔍 関連記事:ノンコーディングRNA/スプライソソーム/イントロン保持
LWSの原因は、第2染色体(2q14.2)にあるRNU4ATAC遺伝子の両アレル変異です[9]。この遺伝子は、多くの病気の原因遺伝子と違ってタンパク質をつくりません。RNU4ATACがつくるのは、U4atacと呼ばれる小さな非コードRNAで、これが後で述べる「マイナースプライソソーム」という装置の部品になります[9]。非コードRNAの変化がこれほど広く深い発達の障害を引き起こすことを示した点で、LWSは遺伝医学における重要な例になりました。
マイナースプライソソームという「少数派の職人」
私たちの遺伝子は、そのままではタンパク質の設計図になりません。スプライシングという工程で、不要な部分(イントロン)を切り取り、必要な部分(エクソン)をつなぎ合わせて、はじめて完成した設計図(mRNA)になります。この切り貼りを担う装置がスプライソソームです。じつはヒトには2種類あり、ゲノム上のほとんど(99%以上)のイントロンを処理する「メジャースプライソソーム」と、ごく少数(約700〜750個の遺伝子にある「U12型」と呼ばれる特別なイントロン)だけを処理する「マイナースプライソソーム」があります[6]。
RNU4ATACがつくるU4atacは、このマイナースプライソソームの中心部品です。U4atacはU6atacというパートナーと組み合わさり、さらにU5と結合して大きな複合体(tri-snRNP)をつくります。この複合体が、U12型イントロンの目印を正確に見つけて切り出す役割を担っています[9]。
%3C/text%3E%3Crect x='20' y='70' width='120' height='60' rx='10' fill='%23e8f4fd' stroke='%233498db' stroke-width='2'/%3E%3Ctext x='80' y='95' text-anchor='middle' font-size='13' fill='%232c3e50'%3ERNU4ATAC%3C/text%3E%3Ctext x='80' y='115' text-anchor='middle' font-size='12' fill='%23555'%3Evariant%3C/text%3E%3Cline x1='140' y1='100' x2='190' y2='100' stroke='%233498db' stroke-width='2'/%3E%3Cpolygon points='190,94 205,100 190,106' fill='%233498db'/%3E%3Crect x='205' y='70' width='125' height='60' rx='10' fill='%23fdeaea' stroke='%23e74c3c' stroke-width='2'/%3E%3Ctext x='267' y='95' text-anchor='middle' font-size='13' fill='%232c3e50'%3EU4atac snRNA%3C/text%3E%3Ctext x='267' y='115' text-anchor='middle' font-size='12' fill='%23555'%3Edefective%3C/text%3E%3Cline x1='330' y1='100' x2='380' y2='100' stroke='%233498db' stroke-width='2'/%3E%3Cpolygon points='380,94 395,100 380,106' fill='%233498db'/%3E%3Crect x='395' y='70' width='135' height='60' rx='10' fill='%23f0f7fc' stroke='%239b59b6' stroke-width='2'/%3E%3Ctext x='462' y='92' text-anchor='middle' font-size='12' fill='%232c3e50'%3Eminor spliceosome%3C/text%3E%3Ctext x='462' y='112' text-anchor='middle' font-size='12' fill='%23555'%3EU12 splicing down%3C/text%3E%3Cline x1='530' y1='100' x2='580' y2='100' stroke='%233498db' stroke-width='2'/%3E%3Cpolygon points='580,94 595,100 580,106' fill='%233498db'/%3E%3Crect x='595' y='70' width='90' height='60' rx='10' fill='%23eafaf1' stroke='%2327ae60' stroke-width='2'/%3E%3Ctext x='640' y='95' text-anchor='middle' font-size='12' fill='%232c3e50'%3Eintron%3C/text%3E%3Ctext x='640' y='113' text-anchor='middle' font-size='12' fill='%232c3e50'%3Eretention%3C/text%3E%3Ctext x='350' y='170' text-anchor='middle' font-size='13' fill='%23e74c3c'%3E= multi-organ symptoms (bone / brain / eye)%3C/text%3E%3C/svg%3E)
変化が起きると何が滞るのか ─ イントロン保持
RNU4ATACに変化が生じると、つくられたU4atacの形(立体構造)が不安定になり、U6atacと組み合わさったり、必要なタンパク質と結びついたりする力が弱まります。その結果、マイナースプライソソームがうまく組み立てられず、U12型イントロンの切り出しの効率が大きく下がります[6]。
直接の結果として、本来なら取り除かれるはずのU12型イントロンが完成品のmRNAに残ってしまうイントロン保持や、異常なスプライシングが細胞の中で広く起こります[6]。興味深いことに、TALS(MOPD I型)患者さんの細胞を用いた解析では、標的となる遺伝子の全体的な発現量そのものは意外にも大きくは変わらず、「正しく切り貼りされた設計図」が特異的に減ってしまうことが問題になると示されました[6]。たった一つの非コードRNAの変化が、ゲノム全体に散らばる数百の標的遺伝子の働きを同時に乱すために、多くの臓器にまたがる複雑な症候群が生まれるのです。
8. なぜ重症度に幅が出るのか ─ 変化の「場所」がカギ
同じRNU4ATACの変化が、なぜ生後まもなく亡くなる最重症のMOPD I型から、成人期まで生きられる比較的おだやかなLWSまで、幅広い病気を生むのでしょうか。その答えは、変化が起きる「U4atacのどの部分か」という位置に関係していることが分かってきました[2]。
U4atacという小さなRNAは、いくつかの機能的な部分に分かれています。とくに大切なのが「5’ステムループ」と「ステムII」という二つの領域です。5’ステムループは複合体づくりに決定的に重要で、進化のなかで強く保たれてきた(=変化に対する余裕がほとんどない)部分です。両方のコピーともこの領域に重い変化があると、マイナースプライソソームの働きが壊滅的に下がり、致死的なMOPD I型になります[2]。
一方、LWSやRoifman症候群の患者さんは、多くが複合ヘテロ接合として見つかります。これは、片方のコピーには重い変化(5’ステムループの変化)を持ちながら、もう片方のコピーには「ステムII」など別の場所に変化を持つ、という組み合わせです[2]。ステムIIへの変化は働きを部分的に弱めるにとどまるため、一定のスプライシング活性が細胞に残ります。この「残された働き」こそが、病気を致死的なMOPD I型から、生きられるLWSやRoifman症候群へと和らげる決め手だと考えられています[2]。
実際にFarachらの報告でも、LWSの患者さんは5’ステムループの変化とステムII寄りの変化を1つずつ持つ複合ヘテロ接合であることが確認されており、「働きを部分的に弱める変化の組み合わせがLWSの症状を決める」という考え方を裏づけています[1]。なお、近年ではこの3つの病気の枠にきれいに収まらず、症状が互いに重なり合う患者さんも報告されており、RNU4ATAC関連疾患を「連続したスペクトラム」としてとらえる見方が強まっています[7]。
9. 新しい見方 ─ 「二次性繊毛病」として
近年のRNU4ATAC研究でもっとも大きな発見の一つが、LWSを含むこの病気群が、「一次繊毛(いちじせんもう)」の不調を介して起こっているという考え方です[3]。一次繊毛は、ほぼすべての細胞の表面にある一本のアンテナのような小さな器官で、外からの化学的・機械的な信号を感じ取り、胚の発生における骨づくり・神経の形成・網膜の発生などを精密に調整しています。この繊毛の遺伝子に異常があって起こる病気は繊毛病(Ciliopathies)と呼ばれます。
マイナースプライシングと繊毛遺伝子の意外なつながり
ゲノム全体を調べると、U12型イントロンを持つ遺伝子のなかに、繊毛の組み立てや働きに直接かかわる遺伝子が多く含まれていることが分かりました。そのなかには、繊毛病の代表格であるジュベール症候群の原因として知られる遺伝子も複数ふくまれていました[3]。LWSの細胞でU4atacの働きが下がると、これら繊毛づくりに欠かせない遺伝子でU12型イントロンが特異的に残ってしまい、正常な繊毛関連タンパク質がつくれなくなります。その結果、細胞のレベルで一次繊毛の形成やシグナル伝達に不具合が生じるのです[3]。
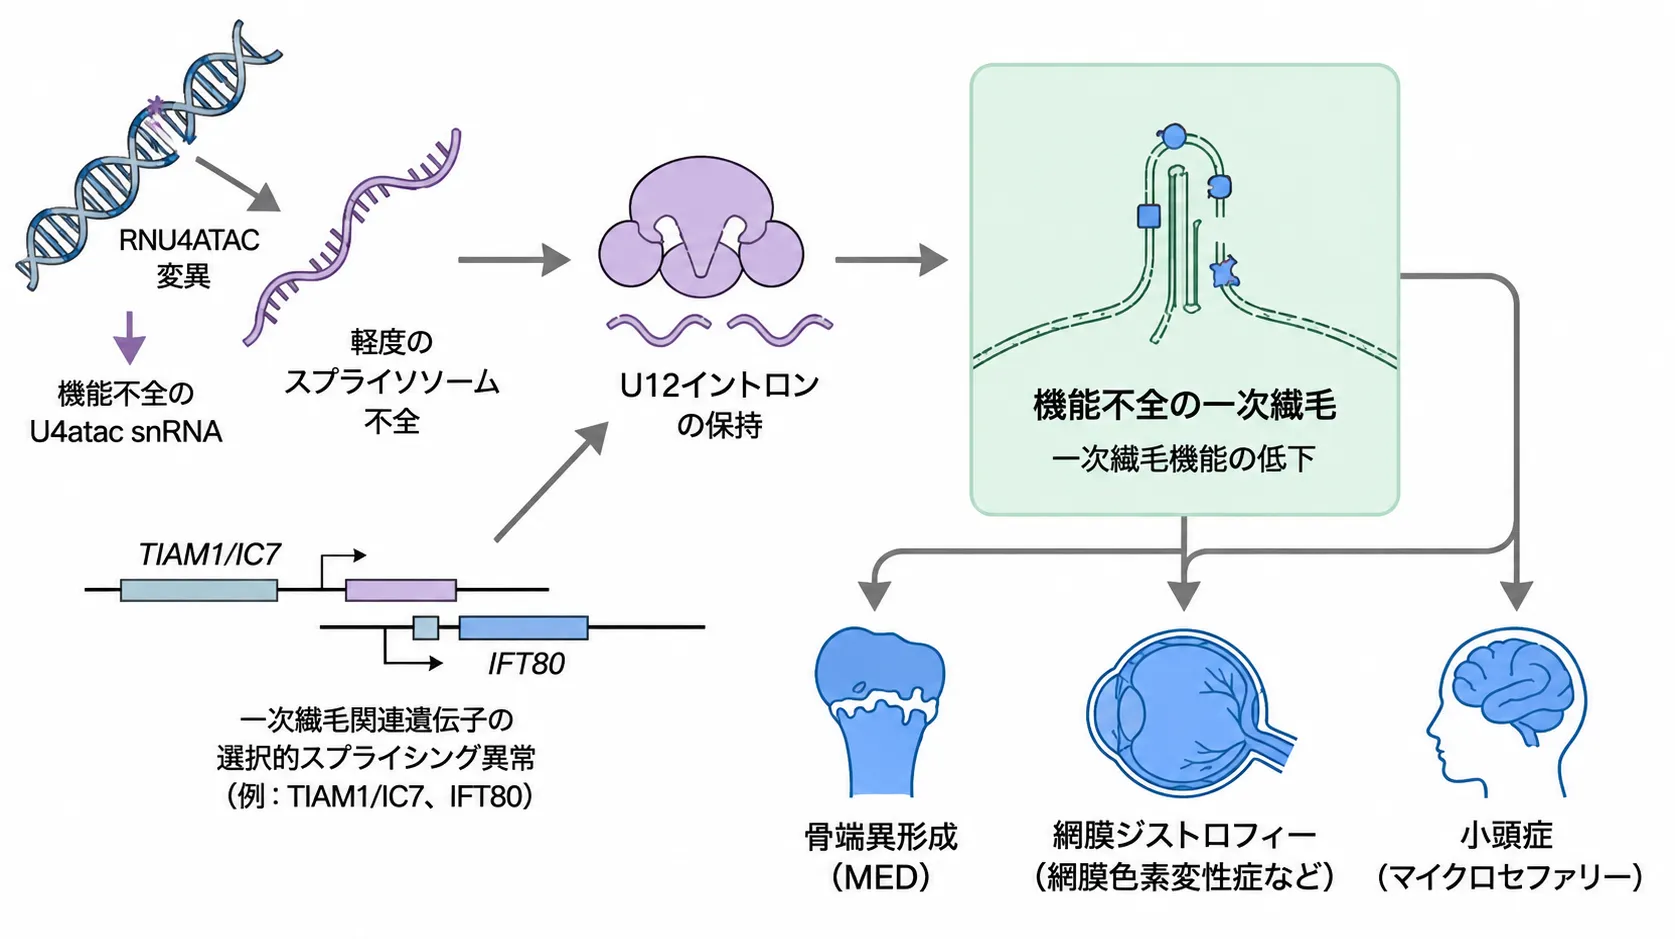
図:RNU4ATACの病的変異によってU4atac snRNAの機能が低下すると、マイナースプライソソームによるU12型イントロンの除去が障害されます。一次繊毛の形成や機能に関わる遺伝子でもイントロン保持などのスプライシング異常が生じ、その結果として一次繊毛の形成・機能が損なわれます。この「スプライシング異常を上流とする二次性の繊毛機能障害」が、LWSでみられる多発性骨端異形成(MED)、網膜ジストロフィー、小頭症など、複数の臓器にまたがる症状を結びつける病態機序の一つと考えられています。
動物モデルでの裏づけ
このしくみは、ゼブラフィッシュ(小型の魚)を使った研究で強く裏づけられました。u4atacを欠かせた魚は、繊毛病に特徴的な異常と一次繊毛の構造の欠陥を示します。この異常は、ヒトの正常なU4atacを注入すると回復できましたが、LWSやジュベール症候群に関連する変化を持つU4atacでは回復できませんでした[3]。この一連の発見は、LWSやRoifman症候群が単なる「骨の病気」「免疫の病気」ではなく、本質的にはスプライシングの異常を上流とする「二次性繊毛病」であることを示しました[3]。実際、RNU4ATACに特定の変化を持つ患者さんが、ジュベール症候群を決定づける脳MRI所見(モラートゥース・サイン)を示した例も報告されています[3]。
💡 表現型はさらに広がっている
RNU4ATAC関連疾患の広がりは今も続いています。2026年に報告された研究では、RNU6ATACの両アレル変異が乳児期から小児期に発症する自己免疫性糖尿病を伴う新たな疾患原因として示され、RNU4ATAC関連疾患についても早期発症糖尿病が表現型スペクトラムに加わることが報告されました。免疫を担うB細胞の発達障害がその背景にあると報告されています[8]。タンパク質をつくらない遺伝子の変化が単一遺伝子性の自己免疫性糖尿病につながりうるという新しい知見であり、LWSでは免疫異常が不顕性であることが多いとはいえ、内分泌・自己免疫の面にも注意して経過をみる意義を示しています。
10. 診断と管理 ─ 遺伝診療の視点から
🔍 関連記事:全ゲノムシークエンス/全エクソーム検査/遺伝カウンセリング
よく似た病気との見分け
LWSはまれで、症状が他の病気と重なるため、確定診断には高い専門性が必要です。とくに、重い小頭症をともなう低身長の患者さんでは、いくつかの病気との慎重な見分けが欠かせません。診断の第一歩として、手足のX線でMEDが確認されたら、次に背骨のX線所見を確認することが重要な鑑別の手がかりになります。背骨の形が正常に保たれていればLWSに合う所見ですが、背骨にも異形成がある場合にはRoifman症候群やMOPD I型を含むRNU4ATAC関連疾患の他の表現型も考慮します[1]。
確定診断 ─ 非コード領域を「読む」検査
確定診断には、分子遺伝学的検査が欠かせません。RNU4ATACはタンパク質をつくらない非コードRNA遺伝子であり、全エクソーム解析(WES)では、使用するキャプチャ設計や解析パイプラインによってRNU4ATACが十分に評価されない場合があります。一方、RNU4ATACを解析対象に含むエクソーム解析で病的バリアントが同定された報告もあるため、「非コード遺伝子なのでWESでは検出できない」と一律に考えることはできません[2][5]。原因不明の場合は、既存データでRNU4ATACが十分にカバー・解析されていたかを確認し、必要に応じてRNU4ATACを含む遺伝子パネルや単一遺伝子解析、非コード領域まで広く読む全ゲノム解析(WGS)などを検討します。原因の分からない症状でお困りの場合には、原因不明の症状の診断のための遺伝子検査(WES/WGS)も選択肢になります。
日々の管理 ─ 多職種で支える
現時点では、LWSの根本的な治療法はありません。管理の基本は、各臓器の合併症を予防し、生活の質を保つための多職種によるケアです。骨端異形成による歩きにくさや関節の痛み、早い変形性関節症には、小児整形外科での定期的なフォローと、リハビリテーションによる筋力の維持・関節の動きの確保が役立ちます[6]。成長ホルモン治療が試みられることもありますが、骨端異形成に対する長期的な効果は限られており、判断は慎重に行われます[6]。
免疫の面では、症状が目立たなくても検査で軽い異常が見つかることがあるため、診断時の免疫学的なスクリーニングがすすめられます。とくに生ワクチンの接種前には、リンパ球の機能や免疫グロブリンの値を確認しておくことが望まれます[6]。目については、網膜ジストロフィーが進行しうるため、眼科での定期的な網膜のチェックと、見え方に応じたロービジョンケアが生活の質を保つうえで重要です[1]。
遺伝カウンセリングと家族への説明
LWSは常染色体潜性(劣性)遺伝の病気です。両親がともに変化を1つずつ持つ保因者である場合、次のお子さんが同じ病気になる確率は、妊娠ごとに理論上25%とされます。片方だけを持つ保因者はふつう症状が出ません。こうした再発の見通しや、きょうだいが保因者かどうかといった点は、ご家族にとって大切な関心事です。当院では、検査の前後で臨床遺伝専門医が遺伝カウンセリングを行い、検査で何が分かり何が分からないのか、結果がご本人やご家族にとってどんな意味を持つのかを、中立の立場で一緒に整理します。将来のご家族の計画に関わる妊娠前の保因者検査についても、ご相談いただけます。
LWSの経過は合併症の重さに大きく左右されますが、生後まもなくの致死率が高いMOPD I型とは対照的に、小児期を越えて成人期に達することが十分に可能です[1]。進行する見え方の障害や関節の変形、潜在的な免疫の問題は生涯にわたって影響しうるため、医療者どうしの連携と、ご本人・ご家族を支える体制づくりが大切になります。二次性繊毛病というしくみの解明は、将来的にRNAスプライシングの異常や繊毛の働きを標的とする新しい治療の理論的な土台にもなると期待されています[3]。
よくある質問(FAQ)
🏥 骨系統疾患・希少疾患の遺伝子診断のご相談
低身長・小頭症・多発性骨端異形成など、原因の分からない症状についての
遺伝子検査(全ゲノム解析・エクソーム再解析)と遺伝カウンセリングは
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] The expanding phenotype of RNU4ATAC pathogenic variants to Lowry Wood syndrome. Am J Med Genet A. 2018. [PMC6774248]
- [2] Lowry-Wood syndrome: further evidence of association with RNU4ATAC, and correlation between genotype and phenotype. Hum Genet. 2018. [PubMed 30368667]
- [3] Deficiency of the minor spliceosome component U4atac snRNA secondarily results in ciliary defects in human and zebrafish. Proc Natl Acad Sci U S A. 2023. [PubMed 36802443]
- [4] RNU4atac-opathy. GeneReviews®. 2023. [NCBI Bookshelf NBK589232]
- [5] Clinical interpretation of variants identified in RNU4ATAC, a non-coding spliceosomal gene. PLoS One. 2020. [PMC7337319]
- [6] New insights into minor splicing—a transcriptomic analysis of cells derived from TALS patients. RNA. 2019. [PubMed 31175170]
- [7] Delineating the phenotype of RNU4ATAC-related spliceosomopathy. Am J Med Genet A. 2023. [PubMed 36622817]
- [8] Bi-allelic variants in the non-protein-coding minor spliceosome components RNU6ATAC and RNU4ATAC cause syndromic monogenic autoimmune diabetes. Am J Hum Genet. 2026. [PMC13087456]
- [9] RNA, U4ATAC SMALL NUCLEAR; RNU4ATAC. OMIM. [OMIM 601428]






