

目次
📍 クイックナビゲーション
RNU4atac異常症(RNU4atac-opathies)は、細胞のなかで遺伝子の情報を正しく編集する「マイナースプライソソーム」という小さな装置の部品が、生まれつきうまく働かないために起こる、とてもまれな遺伝性の病気の総称です。原因は、タンパク質を作らない特殊な遺伝子『RNU4ATAC』の変化にあります。同じ遺伝子の変化から、生まれて数年以内に命に関わる重い型から、大人まで生きられて主に免疫や目の症状が問題になる型まで、驚くほど幅広い症状が生まれます。この記事では、なぜ一つの遺伝子からこれほど違う病気が起こるのか、その仕組みと症状、そして診断・治療・ご家族への影響までを、遺伝専門医の視点でやさしく解説します。
Q. RNU4atac異常症とはどんな病気ですか?まず結論だけ知りたいです
A. RNU4atac異常症は、遺伝子の編集を担う「マイナースプライソソーム」の部品U4atacが働かなくなることで、成長・脳・骨・免疫・目など全身に症状が出る、常染色体潜性(劣性)遺伝のまれな病気です。原因遺伝子『RNU4ATAC』の変化がU4atacという分子のどこに起きるかによって重症度の傾向が大きく変わり、最重症のMOPD I(タイビ・リンダー症候群)から、免疫不全や網膜症を主とし成人期まで生存するRoifman症候群・Lowry-Wood症候群まで、連続した幅広い病態を作ります。ただし、変異位置だけで個々の経過を完全に予測できるわけではありません。タンパク質を作らない特殊な遺伝子のため、通常のエクソーム検査では見逃されやすく、確定には全ゲノム検査などが必要になることがあります。
- ➤正体 → タンパク質を作らない遺伝子『RNU4ATAC』の両アレル変異で起こる、マイナースプライソソームの機能不全
- ➤共通する中核症状 → 重い成長障害(低身長)、小頭症、骨の異形成、認知機能の障害
- ➤重症度を左右するカギ → 5’ステムループ限局変異は最重症型と強く関連するが、例外もある
- ➤広がる姿 → 繊毛病(ジュベール症候群様)や早期発症の自己免疫性糖尿病まで、境界が広がり続けている
- ➤診断の落とし穴 → 非コード遺伝子のため一般的なエクソーム検査で見逃されやすく、全ゲノム検査が有力
🧬 RNU4atac異常症の基本情報
各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。
1. RNU4atac異常症とは ─ 一つの遺伝子から生まれる広い病気の家族
RNU4atac異常症(RNU4atac-opathies)は、RNU4ATAC遺伝子という、タンパク質を作らない特殊な遺伝子の両方のコピーに変化があるときに起こる、常染色体潜性(劣性)遺伝の病気の総称です[1]。名前は聞き慣れないかもしれませんが、その中には歴史的に別々の病気として記載されてきた、よく知られた3つの症候群が含まれています。
1つ目は、極端な発育の遅れと脳の形の異常をともなう最も重い型で、小頭骨異形成性原発性小人症1型(MOPD I)、別名タイビ・リンダー症候群です。2つ目は、小頭症・骨端の異形成・網膜のジストロフィー・免疫不全の4つを特徴とするRoifman症候群、3つ目は、Roifman症候群と重なりつつ関節の拘縮や特有の骨格の異常が前に出るLowry-Wood症候群です[1]。
かつては別個の病気と考えられていましたが、2011年にMOPD Iの原因としてRNU4ATACが見つかり[3]、その後2015年にRoifman症候群[4]、2018年にLowry-Wood症候群[5]も同じ遺伝子の変化によることが証明され、これらが一続きの広い病気のスペクトラムを作っていることが明らかになりました。今日ではこれらをまとめて「RNU4atac異常症」と呼びます[1]。
すべての患者さんに共通する中核の症状は、子宮のなかからすでに始まる重い成長障害(低身長)、小頭症、骨の異形成、そして認知機能の障害です[1]。しかし症状の重さや合併症の内容は、後で詳しく述べるとおり、遺伝子の変化が分子のどこに起きたかに強く左右されます。生後まもなく命に関わる型から、成人期まで生きられて主に免疫不全をともなう型まで、その姿はとても多様です[2]。
💡 用語解説:「◯◯異常症(-opathy)」という呼び方
医学では、一つの遺伝子や分子の異常から生まれる複数の病気をまとめて「◯◯異常症(-opathy)」と呼ぶことがあります。RNU4atac異常症も、症状の名前が違っても大もとの原因が同じであることを踏まえて、連続した1つの病気の集まりとしてとらえる考え方です。診断名が「MOPD I」でも「Roifman症候群」でも、根っこは共通していると理解すると、全体像がつかみやすくなります。
2. 原因の仕組み ─ もう一つのスプライシング装置
この病気を理解するには、細胞のなかで遺伝子の情報がどう読み取られるかを少しだけ知る必要があります。遺伝子(DNA)からいったんコピーされた設計図(前駆体mRNA)には、そのままでは使えない「イントロン」という部分がはさまっています。この不要な部分を切り取り、必要な部分(エキソン)をつなぎ合わせる編集作業をスプライシングといい、それを担う装置がスプライソソームです。
じつはスプライソソームには2種類あります。ほとんどのイントロン(全体の約99.5%)を処理する「メジャースプライソソーム」と、ごく一部(0.5%未満)の特殊なイントロンだけを担当する「マイナースプライソソーム」です[2]。マイナースプライソソームが担当する特殊なイントロン(U12型イントロン)は、ヒトのゲノムでおよそ750の遺伝子の中に散らばっています[2]。
重要なのは、このマイナーイントロンを持つ遺伝子(MIGs)が、DNAの複製、細胞分裂の制御、細胞の骨組み作り、発生に関わるシグナル伝達など、生命の維持と体づくりに欠かせない働きに強く偏っている点です[2]。そのため、胎児期に急速に分裂を繰り返す神経や軟骨のもとになる細胞は、マイナースプライソソームの不調にとりわけ弱く、小頭症や骨の異形成といった症状につながります。
U4atacという「留め具」の役割
RNU4ATAC遺伝子から作られるU4atacは、わずか130塩基ほどの長さの小さなRNA分子で、それ自体が化学反応を起こすわけではありません。相方であるU6atacというRNAと塩基対を組んで組み立ての足場を作り、装置が完成したところで自分は外れて、U6atacが働ける状態へと引き渡す「留め具」や「介添え役」のような役割を担っています[2]。
U4atacの分子には、機能ごとにいくつかの決まった領域があります。ヘアピンのように折り返した「5’ステムループ」には、装置作りに欠かせない15.5K(NHP2L1)とPRPF31というタンパク質が結合します。U4atacとU6atacが組み合う「ステムII」には別のタンパク質群が関わり、分子の安定と核への運搬にはSmタンパク質が結合する部位が働きます[2][6]。どの領域に変化が起きるかが、後で述べる重症度の違いを生む決定的なポイントになります。
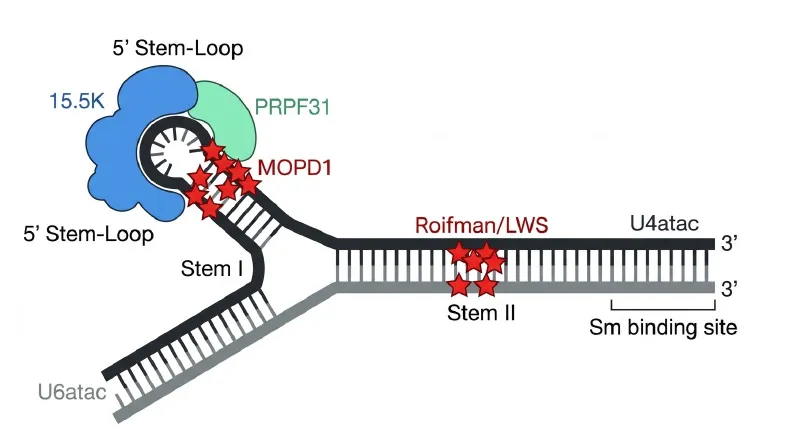
上図は、U4atacとU6atacが形成するRNA複合体の二次構造と、RNU4ATACの病的バリアントが集積する領域を模式的に示しています。U4atacの5′ステムループには15.5KとPRPF31が結合し、この領域にはMOPD Iに関連する変異が多く示されています。一方、U4atacとU6atacが塩基対を形成するStem IIにはRoifman症候群およびLowry-Wood症候群(LWS)に関連する変異が示されており、変異位置と表現型の関連を理解するうえで重要です。ただし、近年はこの遺伝子型・表現型相関に完全には当てはまらない症例も報告されているため、変異位置だけで個々の重症度や経過を断定することはできません[2][14]。
RNU4ATACに病的な変化が起きてU4atacがうまく働かなくなると、装置の組み立て(特に三量体tri-snRNPの形成)が妨げられ、U12型イントロンが正しく切り取られなくなります。その結果、成熟したmRNAの中にイントロンが残ってしまう「イントロン保持」が起こります[7]。このようなイントロン保持や異常なスプライシングによって、正常な転写産物やタンパク質の産生が損なわれます[7]。ただし、すべてのMIGsでmRNA量が一様に低下するわけではなく、影響の程度には遺伝子や組織による違いがあります。こうしてMIGsが担う多くの経路が一斉に乱れ、全身の多彩な症状が形づくられていきます。
🔧 U4atacがうまく働かないと、何が起きるか
🧬
RNU4ATACの
両アレル変異
⚙️
装置の組み立て
が妨げられる
✂️
イントロンが
切れず残る
🩺
全身の多くの
遺伝子経路が乱れる
3. 変異の「位置」が重症度を分ける ─ 最大の診断のカギ
RNU4atac異常症の最も大きな特徴であり、診断のうえでも重要な手がかりになるのが、変異がU4atacのどの領域に起きるかによって、重症度と症状の傾向が大きく異なるという点です。これを遺伝子型と表現型の相関(ジェノタイプ・フェノタイプ相関)と呼びます[2]。近年の構造研究でも、この分子の中で変異が集まりやすい領域と、それぞれが引き起こす障害の性質が整理されつつあります[6]。
5’ステムループに限られる変異 → 最重症のMOPD I
2つの変異が両方とも5’ステムループの中に限られている場合、最も重いMOPD Iの表現型と強く関連します[2]。この領域は、装置作りに必須のタンパク質15.5KとPRPF31が結合する場所です。ここに変異があると結合が大きく損なわれ、装置の組み立てが根本から破綻するため、症状が極めて重くなります[2][6]。実際、大規模な症例のまとめ(後述の98例の解析)では、5’ステムループにのみ変異を持つ群で脳の構造異常や頭蓋顔面の異常が支配的で、早期に命に関わることが多いと報告されています[2]。一方で近年は、この位置と重症度の相関に完全には当てはまらないジュベール症候群様の症例も報告されており、変異位置だけで個々の経過を断定することはできません[14]。
5’ステムループを外れる変異 → 免疫・網膜が主役に(RS/LWS)
一方、少なくとも一方の変異が5’ステムループ以外の領域(特にステムII)にある場合、生存期間は大きく延び、成人期に達する患者さんも多く報告されています[2]。ステムIIなどの変異では装置の機能が完全には失われず、部分的に保たれる(機能低下型)状態になると考えられています[6]。この群では成長障害や骨格の異常は比較的軽い一方で、持続する免疫不全や自己免疫、全身の炎症、進行性の網膜のジストロフィーが長期的な問題として前面に出てきます[2]。これがRoifman症候群やLowry-Wood症候群にあたります。
🧭 変異の位置で分かれる2つの方向
🔴 5’ステムループに限局
→ MOPD I(最重症)
脳の構造異常・頭蓋顔面の異形成が支配的。乳幼児期の早期に命に関わることが多い。
🔵 5’ステムループを外れる
→ Roifman症候群/Lowry-Wood症候群
成長・骨格は比較的軽め。免疫不全・自己免疫・網膜症が長期の課題。成人期まで生存する例も多い。
2026年に報告された、これまでの症例をまとめ直した大規模な解析(新規4例+既報を統合した計98例)でも、この相関がはっきり確認されました[2]。5’ステムループに変異が限られる群と、それ以外の変異を含む群を比べると、症状の出方が次のように大きく異なっていました。以下の数値は、この98例のまとめにおける2群の比較です[2]。
このように、脳の発達障害で早期に命に関わる型になるか、それとも長く生きられて免疫や網膜の病気が主役になる型になるかには、分子構造のどこに変化があるかが強く関係します。ただし、この遺伝子型・表現型相関には例外があり、変異位置だけで個々の経過を断定することはできません。ただし、5’ステムループに変異がある型で免疫不全や網膜症の報告が少ないのは、早くに亡くなることが多く、後から現れる症状が観察される前に経過してしまうためではないか、とも考えられています[2]。

院長コラム:同じ遺伝子でも「どこが変わるか」で運命が分かれる
遺伝性疾患では、「どの遺伝子が原因か」だけでなく「その遺伝子のどこがどう変わったか」が、症状の重さを左右することがしばしばあります。RNU4atac異常症は、その典型といえる病気です。ご家族にとっては、同じ診断名でも経過が大きく違いうることを、あらかじめ知っておくことが心の準備につながります。検査で見つかった変化が分子のどこにあるのかは、これからの見通しを一緒に考えるうえで大切な情報になります。私たちが検査結果をお伝えするときも、こうした点をていねいに共有することを心がけています。
4. 3つの代表疾患 ─ それぞれの特徴
今では一続きのスペクトラムと理解されていますが、歴史的に記載されてきた3つの代表疾患には、それぞれ特徴があります。順に見ていきましょう。
4-1. MOPD I(タイビ・リンダー症候群)
スペクトラムの中で最も重い型で、胎児期からの極端な発育の遅れが特徴です。詳しくはMOPD I(タイビ・リンダー症候群)の個別ページで解説していますが、ここでも概要を述べます。生まれたときからすでに重い低体重と強い小頭症がみられ、生後の成長も極めて遅く、身長は平均から大きく下回る状態に進むことがあります[1]。頭部・顔の形にも特徴的なパターンがあり、後頭部の突出や傾いた前頭部、目立つ目と鼻、小さなあごなどがみられます。
最も経過を左右するのは中枢神経系の異常で、脳のしわが十分に作られない滑脳症、脳梁の一部または完全な欠損、小脳の低形成などが高い頻度でみられます[1]。さらに、MOPD Iに特徴的な合併症として、小児期早期に脳梗塞(脳卒中)を繰り返すことが知られています。これは血管の形の異常によるものではなく、エネルギー代謝の枯渇に関連すると考えられており、重い感染症とならんで、この型の早期死亡の主な原因になっています[1]。
4-2. Roifman症候群(RS)
1999年にRoifmanらによって報告されたこの症候群は、軽度〜境界域の小頭症、脊椎骨端の異形成、免疫不全、網膜のジストロフィーを特徴とします[4]。MOPD Iと比べると知的能力の障害や小頭症は軽度〜中等度にとどまり、脳の構造の異常もまれなため、成人期まで生きられる患者さんが多いのが特徴です[2]。
臨床的に最も目立つのは、液性免疫(抗体を作る力)と細胞性免疫の両方に及ぶ重い障害です。抗体(免疫グロブリン)が低下し、特定の病原体への抗体を十分に作れないため、気道の感染や重い感染を繰り返します[4]。この免疫不全は、Roifman症候群の患者さんの生命予後や生活の質を左右する、最も重要な要素です。免疫の障害の背景には、B細胞が成熟する途中の段階で分化が止まってしまう仕組みがあることも報告されています[15]。
4-3. Lowry-Wood症候群(LWS)
Roifman症候群と症状が強く重なりますが、骨の異常がやや異なり、骨端の異形成を主体として、多発性の関節拘縮や短指症などの骨格の特徴が前に出ます[5]。あわせて、小頭症、知的発達の遅れ、生まれつきの眼振(目のふるえ)、網膜色素変性症をともないます[5]。免疫の検査でIgGやIgMの低下がみられても、はっきりした反復感染などの免疫不全の症状をともなわないケースもあり、この病気の幅の広さを示しています[5]。骨格の症状が主体である点で、より広い遺伝性網膜ジストロフィや骨系統疾患との関連も意識されます。
5. 広がり続ける表現型 ─ 繊毛病と自己免疫性糖尿病
全ゲノム解析やトランスクリプトーム解析が進むにつれ、古典的な3疾患の枠に収まらない姿が次々と見つかっています。RNU4atac異常症の「地図」は、今も広がり続けています。
ジュベール症候群様の繊毛病としての一面
一部の患者さんの脳MRIで、ジュベール症候群の決め手となる「大臼歯サイン(molar tooth sign)」が確認されています[14]。ジュベール症候群は、細胞の表面にある一次繊毛の異常で起こる代表的な繊毛病です。じつは、マイナーイントロンを持つ遺伝子群の中に、この繊毛の形成や機能に関わる遺伝子が多数含まれています[8]。
実際、U4atacの機能不全が、スプライシングの異常を介して二次的に繊毛の機能障害を引き起こすことが、患者さん由来の細胞やゼブラフィッシュのモデルで示され、この病気が「繊毛病」の性質を併せ持つことが確立されました[8]。ジュベール症候群として調べても原因が見つからなかった患者さんの一部に、RNU4ATACの変異が隠れていたという報告もあります[14]。
早期発症の自己免疫性糖尿病
さらに近年、RNU4ATACや、マイナースプライソソームの仲間であるRNU6ATACの変化が、生後まもなく〜幼児期に発症する非常に早期の自己免疫性の糖尿病と関連することが新たに報告されました[9]。この研究では、早期発症の糖尿病を持つ子どもたちの中にこれらの遺伝子の変化が見つかり、免疫の調節異常やB細胞の発達の障害をともなうことが示されました[9]。マイナースプライソソームが、単なる細胞の維持装置ではなく、ヒトの免疫の調節にも深く関わっていることを裏づける発見です。
💡 用語解説:繊毛病(ciliopathy)
一次繊毛は、多くの細胞が1本だけ持つアンテナのような突起で、体づくりの合図を受け取る大切な役割をしています。この繊毛の形や働きの異常で起こる病気をまとめて繊毛病といい、脳・目・腎臓・骨など複数の臓器に症状が出るのが特徴です。RNU4atac異常症は、直接繊毛の遺伝子が壊れるのではなく、スプライシングの乱れを通じて間接的に繊毛の働きに影響する点が興味深いところです。
6. 全身に及ぶ症状と合併症
RNU4atac異常症は、体づくりに関わる多くの経路に影響するため、全身のさまざまな臓器に症状が出る多臓器疾患です。主な臓器ごとに整理します。
免疫系 ─ 予後を左右する最重要因子
Roifman症候群やLowry-Wood症候群で経過を左右する最も重要な要素です。患者さんは乳児期から、副鼻腔炎、肺炎、日和見感染を繰り返します[1]。抗体を作るB細胞の数が大きく減り、成熟の途中で分化が止まるため、重い抗体の低下(低ガンマグロブリン血症)が起こります[15]。近年の解析では、T細胞に持続的な全身の炎症を反映した活性化と疲弊(exhaustion)の状態がみられること、ウイルス感染への弱さにつながりうるNK細胞のかたよりがあることも報告されています[2]。免疫の観点から気になる方は、原発性免疫不全症のパネル検査が関連する分野です。
さらに、この病気がI型インターフェロン異常症の一面を持つことも分かってきました。一部の患者さんでは、寒さと関係なく手足に痛みをともなう凍瘡(しもやけ)様の皮疹が出て、血液中でインターフェロンに反応する遺伝子の働きが高まっていることが確認されており、自然免疫の過剰な反応が病態に関わると考えられています[10]。
骨格系
重症度にかかわらず、すべての患者さんに最低限の所見として骨端の異形成が認められます[1]。重くなると脊椎や骨幹端の変化も加わります。X線では、四肢や体幹の不均衡な低身長、短指症、不整な椎体、股関節の脱臼、全般的な骨量の減少などがみられます[1]。
目(眼科的所見)
多くの患者さんで網膜のジストロフィー(主に錐体杆体ジストロフィー)が合併します[1]。臨床的には網膜色素変性症に似た所見を呈します。特筆すべきは、一般的な網膜色素変性症と比べて非常に早期(生後数年〜10代)に発症し、夜盲・視野の狭まり・中心の視力低下が急速に進むことです[11]。眼底の詳しい画像解析で、黄斑部に異常な蛍光のリングがみられ、その広がりが重症度の新たな指標として注目されています[11]。
腎臓・心臓・その他
最新の成人例を含む研究では、これまで見過ごされがちだった腎臓の合併症が注目されています。強いタンパク尿や慢性腎臓病、血管炎に似た病態に進む例が確認され、腎生検で特徴的な変化がみられました[2]。心臓では中隔欠損などの報告があり、Roifman症候群で心不全を発症した例もあります[1]。このほか、乾燥肌やアトピー様の湿疹、乏しい頭髪、内分泌の異常(甲状腺の自己免疫など)も報告されています[2]。
7. 診断 ─ なぜ「見逃されやすい」のか
RNU4atac異常症の確定診断は、特徴的な症状(小頭症・骨格の異常・免疫不全など)の組み合わせと、遺伝子検査によるRNU4ATACの両アレルの病的変化の同定によって行われます[1]。ここで、この病気ならではの重要な落とし穴があります。
⚠️ 一般的なエクソーム検査では見つからないことがある
RNU4ATACは、タンパク質を作らない非コード遺伝子です。そのため、タンパク質を作る領域を主に対象とする標準的な全エクソーム検査(WES)や一般的な遺伝子パネル検査では、キャプチャ設計や解析パイプラインによってRNU4ATACが十分に評価されず、原因が見逃されることがあります[12]。
実際に、胎児期に脳の異常や発育の遅れを認めた例で、出生前のエクソーム検査では異常が見つからず、その後の全ゲノム検査(WGS)によって初めてRNU4ATACの変異が同定されたケースが報告されています[13]。また、免疫不全・腎疾患・骨の異形成をあわせ持つ成人例でも、エクソーム検査では原因が分からず、全ゲノム検査で初めて診断がついた例があります[2]。したがって、この病気が疑われる場合は、非コードの領域まで含めて調べられる全ゲノム検査などが有力な選択肢になります[2]。エクソーム解析と全ゲノム解析の違いも、あわせてご参照ください。
なお、RNU4ATACは1つの短い非コードエクソンからなるため、変異が機能にどう影響するかを予測する一般的なアルゴリズムが使いにくく、見つかった変化の意味づけ(病的かどうかの判断)にも専門的な検討が必要になります[12]。原因のはっきりしない症状でお困りの場合は、原因不明の症状の診断のための遺伝子検査(WES/WGS)という選択肢もあります。
鑑別診断 ─ 似た病気との見分け
小頭症をともなう原発性小人症や、ほかの骨系統疾患との慎重な見分けが必要です。主な鑑別のポイントを整理します。
8. 治療と管理 ─ 現時点でできること
現時点で、RNU4atac異常症の根本的な治療法(遺伝子治療など)はまだ確立されていません。管理の中心は、多くの専門科が連携して行う対症療法と、合併症を早く見つけるための厳格なサーベイランス(定期的な観察)です[1]。
免疫不全への対応
生存期間が長いRoifman症候群やLowry-Wood症候群では、免疫不全が生命予後と生活の質を決める最重要因子です。抗体の低下や産生不全が確認された場合は、免疫グロブリンを補う補充療法(IVIGまたはSCIG)を導入します。適切な補充により、繰り返す気道感染や重い肺炎・脳炎の頻度と重さが大きく改善します[1]。感染予防のための抗菌薬を併用することもあります。注意点として、T細胞の機能を含む詳しい免疫の評価が終わるまでは、生ワクチンの接種は重い全身感染を起こすリスクがあるため避けるべきとされています[1]。
神経・骨格・眼科の多角的な見守り
特にMOPD Iの小児では、けいれん・運動機能の低下・意識の変化など神経症状の兆候がみられたら、すぐに脳MRIで脳梗塞の有無を確認します[1]。MOPD Iの脳梗塞はエネルギー代謝の枯渇が関与すると考えられているため、手術や全身麻酔といった強い身体的ストレスがきっかけになりうる点に注意が必要で、周術期にはストレスを最小限にする管理が大切とされています[1]。骨格については、側弯・関節拘縮・股関節脱臼の進行を定期的なX線で見守り、必要に応じて装具療法や理学療法を行います[1]。網膜のジストロフィーは進行性のため、定期的な視力・視野の検査とロービジョンケアで生活の質を保つことが目標になります[1]。
今後の治療開発
RNAスプライシングを標的とした次世代の治療研究が進んでいます。ただしこの病気は、脊髄性筋萎縮症のように特定の標的遺伝子のスプライシングを直すのとは異なり、装置そのもの(U4atac)が壊れている点で技術的なハードルが高いのが現実です[2]。正常なU4atacを補う遺伝子補充や、下流の繊毛シグナルなどを薬で調整するアプローチが基礎研究で検討されており、iPS細胞由来の脳オルガノイドやゼブラフィッシュのモデルを使った研究が進められています[8]。根本治療が確立するまでの間、症状の進行を遅らせる補助的な戦略として期待されています。
9. 遺伝の仕組みと、ご家族への影響
RNU4atac異常症は常染色体潜性(劣性)遺伝の病気です。遺伝子は父由来・母由来の2つのコピー(アレル)を持ちますが、この病気は両方のコピーに変化がそろってはじめて発症します。片方だけに変化を持つ人(保因者)は、ふつう症状が出ません[1]。
💡 用語解説:両アレル変異と複合ヘテロ接合
両方のコピーに同じ変化がそろう場合(ホモ接合)だけでなく、働く場所の異なる2種類の変化を1つずつ持つ複合ヘテロ接合でも発症します。RNU4atac異常症では、片方が5’ステムループ、もう片方がステムIIといった複合ヘテロ接合の組み合わせが、症状の型を左右する重要な要素になります。保因者についても、あわせてご参照ください。
両親がともに保因者の場合、お子さん一人ひとりについて、この病気になる確率は4分の1(25%)です。すでにお子さんがこの病気と診断されたご家族にとって、次のお子さんの再発リスクや、ごきょうだいが保因者かどうかは、大きな関心事になります。こうした点は、遺伝カウンセリングで一緒に整理していくことができます。
妊娠を考える際の選択肢としては、パートナーの保因状況を調べる妊娠前遺伝子検査(保因者検査)や、体外受精と組み合わせて胚の段階で調べる着床前診断(PGT)などがあります。ただし、RNU4ATACは非コード遺伝子で検査上の注意点があるため、実施にあたっては専門的な検討が欠かせません。検査を受けるかどうかを含め、決めるのはご本人・ご夫婦であり、私たちは中立の立場で判断材料を整理する役割を担います。
院長コラム:診断がつくことの意味
原因が分からないまま長く経過してきたご家族にとって、診断がつくことは、それまでの経過を一つの筋道で理解できるようになる大きな一歩です。RNU4atac異常症のように、通常の検査で見つかりにくい病気ほど、適切な検査にたどり着けるかが分かれ道になります。診断は不安を生むこともありますが、同時に、合併症を先回りして見守る計画を立てたり、ご家族の今後を考えたりするための土台にもなります。私は成人を診療する臨床遺伝専門医として、検査の前後で、その方にとって何が分かり何が分からないのかをていねいにお伝えすることを大切にしています。
10. よくある誤解
誤解①「3つの症候群は別々の病気」
MOPD I・Roifman症候群・Lowry-Wood症候群は、かつては別個の病気とされていましたが、今では同じRNU4ATACによる一続きのスペクトラムと理解されています。診断名が違っても、根っこの原因は共通しています。
誤解②「エクソーム検査で必ず分かる」
RNU4ATACはタンパク質を作らない非コード遺伝子のため、一般的なエクソーム検査では見逃されることがあります。疑われる場合は、非コード領域まで調べられる全ゲノム検査などが有力です。
誤解③「重症度は生まれてみないと分からない」
変異がU4atacのどの領域にあるかが、重症度をかなりの程度まで左右します。5’ステムループに限られる変異は最重症型と強く関連し、それ以外の領域を含む変異では比較的軽い表現型が多い、という相関が知られています。ただし、この相関に完全には当てはまらない症例も報告されています。
誤解④「成長と骨の病気だけ」
実際には全身の病気です。免疫不全・網膜症・腎疾患・自己免疫、さらには繊毛病や早期発症の糖尿病まで、関わる範囲は広がり続けています。
よくある質問(FAQ)
🏥 希少疾患の遺伝子診断のご相談
小頭症・低身長・原因不明の症状や、ご家族の遺伝的な背景についての
遺伝子検査と遺伝カウンセリングは
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] RNU4atac-opathy. GeneReviews® [Internet]. 2023. [NCBI Bookshelf NBK589232]
- [2] Phenotypic spectrum of RNU4ATAC-related spliceosomopathies: four novel cases and integrated reevaluation of previously reported patients. Orphanet J Rare Dis. 2026. [Orphanet J Rare Dis 2026;21:137]
- [3] Mutations in U4atac snRNA, a component of the minor spliceosome, in the developmental disorder MOPD I. Science. 2011. [PubMed 21474760]
- [4] Compound heterozygous mutations in the noncoding RNU4ATAC cause Roifman Syndrome by disrupting minor intron splicing. Nat Commun. 2015. [PubMed 26522830]
- [5] The expanding phenotype of RNU4ATAC pathogenic variants to Lowry Wood syndrome. Am J Med Genet A. 2018. [PubMed 29265708]
- [6] Connecting genotype and phenotype in minor spliceosome diseases. RNA. 2025. [PMC11874965]
- [7] New insights into minor splicing—a transcriptomic analysis of cells derived from TALS patients. RNA. 2019. [PMC6800510]
- [8] Deficiency of the minor spliceosome component U4atac snRNA secondarily results in ciliary defects in human and zebrafish. Proc Natl Acad Sci U S A. 2023. [PMC9992838]
- [9] Bi-allelic variants in the non-protein-coding minor spliceosome components RNU6ATAC and RNU4ATAC cause syndromic monogenic autoimmune diabetes. Am J Hum Genet. 2026. [PMC13087456]
- [10] Mutations in RNU4ATAC Are Associated With Chilblain-Like Lesions and Enhanced Type I Interferon Signalling. Eur J Immunol. 2025. [PMC12104551]
- [11] Deep phenotypic characterization of the retinal dystrophy in patients with RNU4ATAC-associated Roifman syndrome. Eye (Lond). 2023. [PMC10697969]
- [12] Clinical interpretation of variants identified in RNU4ATAC, a non-coding spliceosomal gene. PLoS One. 2020. [PMC7337319]
- [13] Hydrocephalus and Growth Retardation: A Fetal RNU4ATAC-opathy Missed by Whole-Exome Sequencing. Mol Syndromol. 2023. [PMC9843555]
- [14] Further evidence of RNU4ATAC variants causing Joubert syndrome with skeletal involvement. J Med Genet. 2025. [PubMed 40935604]
- [15] Abnormal differentiation of B cells and megakaryocytes in patients with Roifman syndrome. J Allergy Clin Immunol. 2018. [PubMed 29391254]






