

目次

📍 クイックナビゲーション
Camurati-Engelmann病2型(カムラチ・エンゲルマン病2型:CED2)は、1番染色体にあるTGFB2遺伝子の働きがうまく制御できなくなることで、手足の長い骨が異常に厚く硬くなり、激しい骨の痛み・筋力低下・アヒルのような歩き方を起こす、とてもまれな遺伝性の骨の病気です[1]。長らく「1型(TGFB1が原因)なのに変異が見つからない、原因不明のCED」とされてきましたが、2024年にTGFB2遺伝子が原因だと突き止められ、独立した病気として決着しました[1][2]。この記事では、病気のしくみから症状、よく似た1型との見分け方、生まれる前にNIPTで何がわかるのか、そして治療の現状までを、臨床遺伝専門医がやさしく解説します。
🦴Q. Camurati-Engelmann病2型(CED2)とは?
1番染色体にあるTGFB2遺伝子の変異で、TGF-β2という物質が過剰にはたらき、骨が異常に厚く硬くなる常染色体優性の骨系統疾患です。激しい骨の痛み、筋力低下、アヒル歩行、進行すると頭蓋骨の肥厚による難聴・視力障害などが手がかりになります。
🩺Q. 1型(CED1)とどう違うのですか?
症状はよく似ていますが、原因遺伝子が違います(1型はTGFB1、2型はTGFB2)。さらに2型では、背骨や骨盤に縦の線状の硬化(ストリエーション)が出る・骨端にも硬化が及ぶなど、X線所見に決定的な違いがあります。
🌸Q. NIPTで調べられますか?
染色体の数を調べる従来のNIPTではわかりませんが、単一遺伝子を調べる当院のインペリアルプランにはTGFB2が対象遺伝子として含まれています。ただしCED2としての具体的な報告範囲は検査時点の仕様確認が必要です。NIPTはスクリーニング検査のため、陽性の場合には羊水検査・絨毛検査などによる確認が必要です。
1. Camurati-Engelmann病2型とは:まず全体像をつかむ
Camurati-Engelmann病(Camurati-Engelmann disease:CED)は、手足の長い骨(大腿骨・脛骨・上腕骨など)や頭蓋骨が、左右対称に少しずつ厚く硬くなっていく、とてもまれな常染色体優性遺伝の骨系統疾患(骨の形づくりの病気)です[1]。1922年にCamurati、1929年にEngelmannがそれぞれ報告したことにちなんで名づけられ、医学的には「進行性骨幹異形成症(progressive diaphyseal dysplasia:PDD)」とも呼ばれてきました[1]。
患者さんは幼いころから思春期にかけて、下肢の激しい痛み・筋力の低下・「アヒル歩行」と呼ばれる特徴的な歩き方を示します[1]。病気が進むと頭蓋骨の底(頭蓋底)が厚くなり、脳から目・耳・顔へ向かう神経の通り道が物理的に狭められて、難聴・視力障害・顔面神経のまひといった重い神経の合併症が起こることもあります[6]。世界中でも報告例が限られる超希少疾患のひとつです。
「原因不明のCED」から「2型」へ——24年越しの決着
長いあいだ、CEDはひとつの病気だと考えられてきました。しかし2000年前後に、多くの患者さんで19番染色体(19q13.2)にあるTGFB1遺伝子の変異が原因だと特定され[7]、これが現在の「Camurati-Engelmann病1型(CED1、OMIM 131300)」として定義されました[4]。
ところが、臨床的には明らかにCEDなのに、TGFB1にはまったく変異が見つからない患者さんが一定数いることが、約24年前から指摘されていました[2]。これらは原因がわからないまま、OMIM(遺伝病のデータベース)で暫定的に「CED2(OMIM 606631)」と分類されていました[3]。この長年の謎に決着をつけたのが、次世代シーケンサーによる網羅的な遺伝子解析です。2024年、Wangらは、TGFB1変異をもたない複数のCED2患者で、1番染色体(1q41)にあるTGFB2遺伝子の変異を突き止めました[1]。続く2025年、Mummらもペルー人の家系でTGFB2の病的バリアントを確認し、CED2がTGFB2の異常による独立した病気であることが、分子レベルで確かめられたのです[2][3]。
この記事は疾患の全体像を解説するページです。原因となるTGFB2遺伝子そのものの詳しい分子生物学(TGF-βシグナルの仕組みや別の関連疾患など)はTGFB2遺伝子の解説ページで、1型の詳細はCamurati-Engelmann病1型のページで、それぞれより深く扱っています。あわせてお読みいただくと理解が立体的になります。
💡 用語解説:骨系統疾患(骨のかたちの病気)とは
骨や軟骨がつくられ、成長し、入れ替わっていく過程に生まれつき違いが生じ、骨の形・硬さ・長さ・強さなどに影響があらわれる病気の総称です。CED2はそのなかでも「骨が増えすぎて硬く厚くなる(過骨症・骨硬化)」タイプで、原因がたった一つの遺伝子(TGFB2)にしぼられている点が、診断や研究を進めやすくしています。骨系統疾患のNGSパネル検査では、こうした多数の骨の病気の原因遺伝子を一度に調べられます。
2. 原因遺伝子TGFB2と「拘束衣(Straitjacket)」のしくみ
TGFB2遺伝子は、TGF-β2という、細胞どうしのやりとりに使われる強力な「メッセージ物質(サイトカイン)」の設計図です[1]。TGF-β2は、細胞の増殖・分化や、組織の土台づくりなど、生命の根幹に関わる多くの働きを担い、骨では骨をつくる骨芽細胞を強く後押しして、骨の代謝を調整する中心的な役割をもっています。
ただし、TGF-β2がいつも「オン」のままだと、骨がつくられすぎて有害です。そこで体は、精巧な「ブレーキ」を用意しています。つくられたばかりのTGF-β2は、まず働きをもたない前段階のかたちで、LAP(潜在型関連ペプチド)という部分と、本体の成熟TGF-β2にわかれます[10]。切り離されたあとも、LAPは成熟TGF-β2を包み込んだ潜在型複合体を形成し、この状態では受容体シグナルを直接活性化できないよう制御されます[10]。つまりLAPは、TGF-β2を安全にしまっておく「保護カプセル」兼ブレーキなのです。
💡 用語解説:LAPと「拘束衣(Straitjacket)」
LAP(ラップ)は、TGF-β2の本体を包み込んで眠らせておく「包み」の部分です。そのLAPのなかでも、本体を物理的に強く縛りつけて眠らせておく重要な立体構造を、その働きの通り「拘束衣(Straitjacket/ストレートジャケット)」サブドメインと呼びます[1]。骨の修復などで本当に必要になったときだけ、この拘束衣がゆるみ、なかの成熟TGF-β2が放出されてスイッチが入る——という、とても厳格なオン・オフ制御がはたらいています。
CED2の変異は、まさにこの「拘束衣」をコードする場所に起こります。2024年にWangらがCED2患者の全エキソン解析で見つけた2種類のヘテロ接合変異は、どちらもLAPの拘束衣領域にありました[1]。具体的には、9塩基のインフレーム欠失(症例1)と、R36Gというミスセンス変異(症例2・3)で、3家系すべてで新たに生じた変異(de novo)であり、一般集団のデータベースには存在しませんでした[3]。さらに2025年、Mummらがペルー人の家系(父・息子・娘の3名が発症)で報告したc.108G>T(p.R36S)もLAP内にあり、このR36という位置は生物種を越えて高度に保存され、CED1の原因となるTGFB1の変異と同じ位置に相当することがわかりました[2]。
CED2では、変異でLAP(拘束衣)が本体を封じ込める力を失い、活性型のTGF-β2が体の要求と無関係に漏れ出し続けます。その結果、骨をつくる指令が止まらなくなり、骨が異常に厚く硬くなります。
立体構造のコンピュータ・シミュレーションでは、これらの変異がLAPの形を大きく変え、TGF-β2を眠らせておく力(不活性化能)を弱めることが示されました[1]。その結果、活性型のTGF-β2が細胞のまわりに過剰に漏れ出し、骨芽細胞の受容体を次々に刺激して、「骨をつくれ」というSMADシグナルを強く駆動し続けます[1]。実際、Wangらが患者由来のiPS細胞を使った実験では、このシグナルの異常な亢進によって、試験管内での骨形成が対照より著しく促進されることが確認されました[1]。
💡 ここが核心:「ブレーキの故障」が「アクセルの暴走」を生む
CED2の本質は、TGF-β2そのものが強くなったのではなく、LAP(ブレーキ)の機能喪失によって、結果的にTGF-β2シグナル(アクセル)の機能獲得(=異常な骨形成)が起こる、という点です[2]。同じTGFB2の変異でも、この向きが逆になると、まったく別の病気(ロイス・ディーツ症候群4型)になります(第4章で解説します)。
3. CED2の主な症状:絶え間ない痛みと全身の変化
TGF-β2シグナルの止まらない暴走は、患者さんの体に大きな負担をかけます。症状は基本的にCED1とよく似ていますが、その現れ方には大きな個人差があり、骨だけでなく全身のいくつもの部分に及びます[9]。
骨・筋肉の症状:激しい痛みと歩きにくさ
- ➤激しく予測できない骨の痛み:CED患者さんの最も切実な訴えです。四肢の慢性的で重い痛みで、「熱く刺すような痛み」「複数の骨に同時に広がる鈍痛」と表現されることがあります[1]。
- ➤症状の急な悪化(フレアアップ):活動・ストレス・寒さなどで骨痛が強まったり、間欠的に強い痛みが起こることがあります。CED2に限った詳細な増悪因子のデータはまだ少なく、感染・軽いけが・気圧変化との関係は確立していません。
- ➤アヒル歩行と筋力低下:骨盤まわりの筋力が落ち、体を左右に大きく揺らす「アヒル歩行(広基性歩行)」や、遊脚側の骨盤が沈むトレンデレンブルグ徴候が見られます[2]。
- ➤関節のこわばりと疲れやすさ:股・膝・手首などの関節が硬くなり、階段や立ち上がりが難しくなります。慢性痛による睡眠不足と強い疲労感を伴い、重症例では車椅子が必要になることもあります[2]。
実際、2025年にMummらが報告したペルー人家系では、全身の長い骨の過骨症による痛みが幼少期から始まり、男性でより重症で、父親は70歳で車椅子生活、きょうだいは股関節周囲の筋力低下とアヒル歩行を示したと記録されています[2][3]。
神経・全身の合併症
異常な骨形成は頭蓋骨、とくに頭蓋底にも及びます。頭蓋底には脳から目・耳・顔へ向かう神経が通る「孔」があり、そこが狭くなると神経が締めつけられて、視力低下・複視・難聴・耳鳴り・顔面神経のまひ・難治性の頭痛などが起こります[6]。これらは進行性で、放置すると失明や失聴に至る危険があるため、早期の発見と対応がとても大切です。そのほか、骨髄腔が狭くなることで貧血を、造血を補うために肝臓や脾臓が腫れる肝脾腫を合併することもあります[6]。

4. 1型(CED1)との違いと、鑑別すべき病気
CED1(TGFB1が原因)とCED2(TGFB2が原因)は臨床症状の多くを共有しますが、X線(レントゲン)所見に決定的な違いがあります。臨床医がCED2を強く疑うきっかけになったのが、この特徴的な画像です。2002年、Nishimuraらは、従来の骨幹部の肥厚に加えて、長い骨・脊椎・骨盤に「線条(ストリエーション)」を伴い、さらにCED1では通常おかされない「骨端(関節に近い部分)」にも硬化が及ぶ特異なタイプを詳しく報告し、これがのちにCED2の画像的な定義の土台となりました[5]。
※ CED1の詳しい解説はCamurati-Engelmann病1型のページをご覧ください。原因遺伝子の分子生物学はTGFB1遺伝子ページで扱っています。
同じTGFB2でも真逆——ロイス・ディーツ症候群4型(LDS4)との違い
驚くことに、CED2と同じTGFB2遺伝子の変異でも、大動脈瘤や関節のゆるみを起こす結合組織の病気「ロイス・ディーツ症候群4型(LDS4)」になることがあります。両者はメカニズムの向きが逆です。CED2はLAP(ブレーキ)の機能喪失によるTGF-β2の過剰放出(=実質的な機能獲得)であるのに対し、LDS4はTGFB2そのものの量が減るハプロ不全(機能喪失)により、逆説的に代償的なTGF-βシグナルの亢進が起こる、という別の仕組みが背景にあります。ロイス・ディーツ症候群4型のページもあわせてご覧ください。だからこそ、「TGFB2に変異がある」だけでは不十分で、どの場所に・どんなタイプの変異かを正確に読み解くことが決定的に重要になります。
🔍 関連記事:ロイス・ディーツ症候群 総論/結合組織疾患NGSパネル検査
5. 遺伝のしくみと次世代への再発リスク
CED2は常染色体優性遺伝の病気です。原因となるTGFB2遺伝子は性別を決める染色体ではなく、1番染色体(常染色体)にあり、父由来・母由来の2つのコピーのうち片方に変異があるだけで症状が現れます(=ヘテロ接合体)[3]。したがって、片方の親がCED2の場合、子どもの性別に関係なく50%の確率で変異が受け継がれます。逆に残り50%では正常な遺伝子が受け継がれ、その場合は発症しません。
💡 用語解説:常染色体優性遺伝と「新たに生じた変異(de novo)」
常染色体優性遺伝とは、2つある遺伝子コピーのうち1つに変異があるだけで症状が出る遺伝形式です(遺伝形式の解説)。ただしCED2の患者さんは、必ずしも親から受け継いだわけではありません。実際、2024年に報告されたCED2の3例は、両親に同じ変異が確認されない「de novo(新生突然変異)」でした[1]。一方、2025年には父から子ども2人へ受け継がれた常染色体優性遺伝の家系も報告されています[2]。この場合でも、発症したご本人からは、次の世代へ50%の確率で受け継がれます。
もう一つ大切なのが症状の出方の幅(可変的表現度)です。同じ変異をもっていても、車椅子が必要なほど重い方から、大人になるまで軽い筋肉痛程度で、精密検査ではじめて骨の肥厚が見つかる方まで、重症度は大きく異なります[9]。CED2でも臨床的な重症度の個人差は非常に大きいことがわかっており、これはTGF-βシグナルに影響する他の遺伝的・環境的要因が複雑に絡むためと考えられています(修飾遺伝子と可変的表現度の解説)。
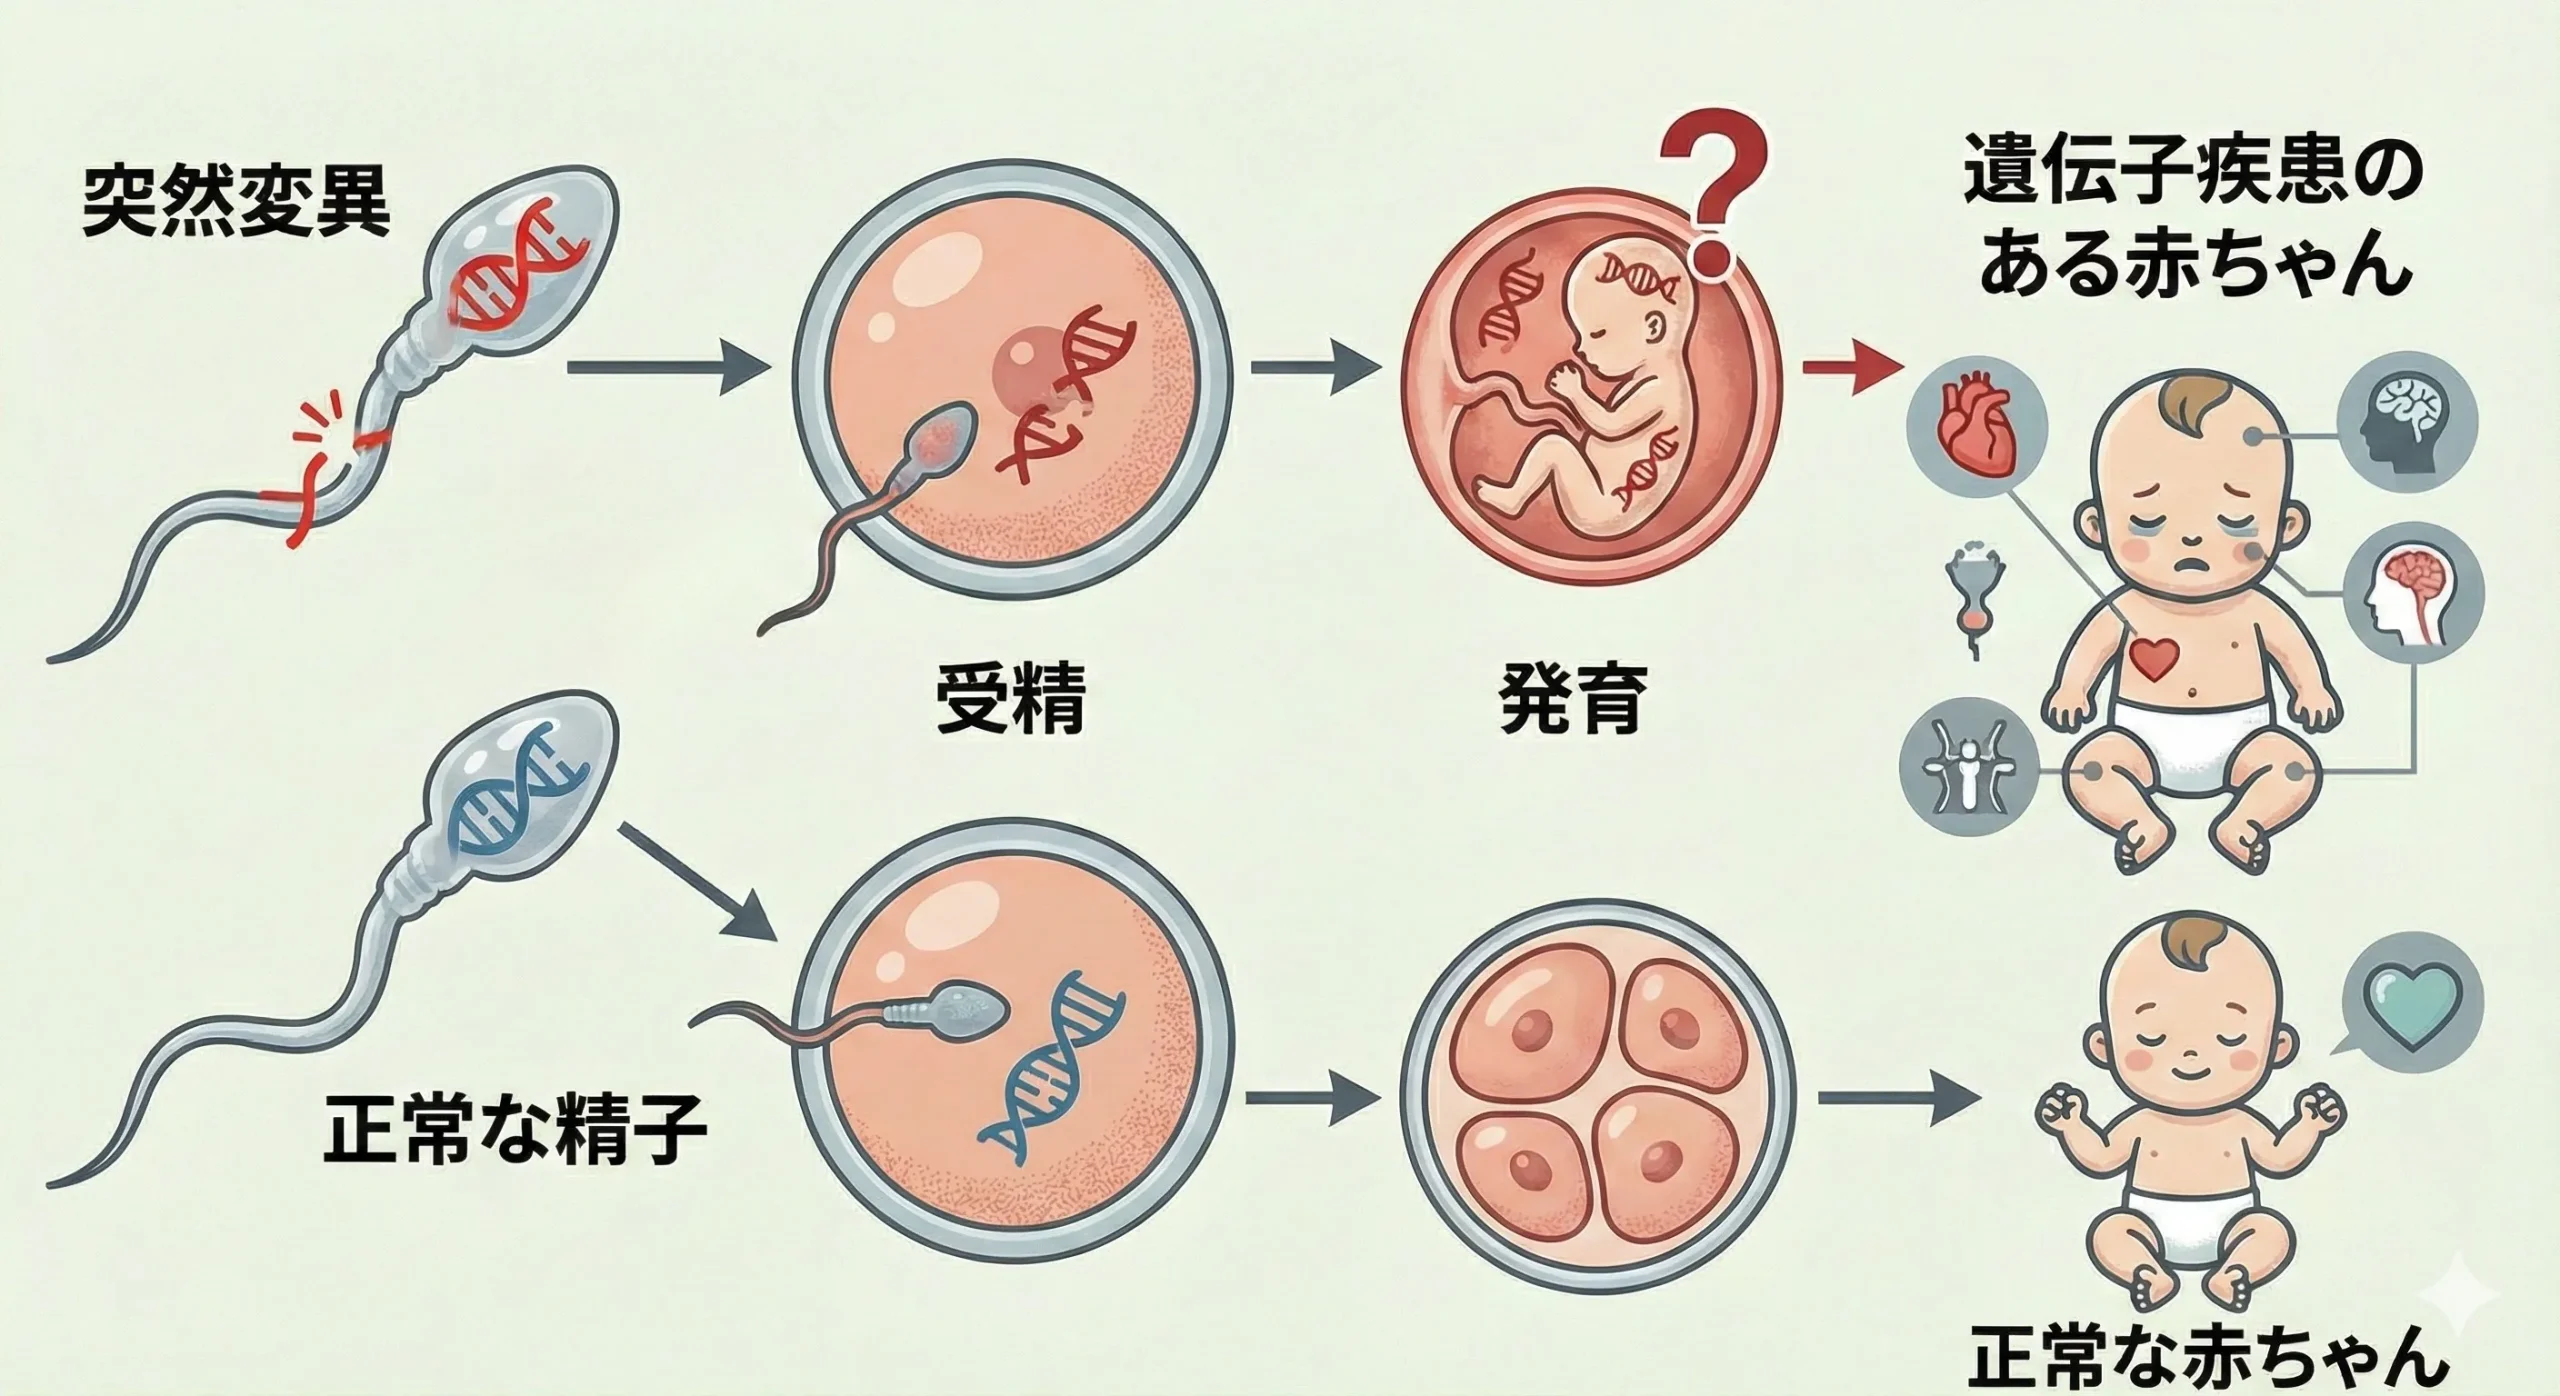
(新たに生じた遺伝子変異が子へ伝わるイメージ)
6. 確定診断・NIPT・検査へのアプローチ
これほど鑑別が難しい病気で最終的な確定診断を下すには、詳しい症状の評価・家族歴・広範なX線検査に加えて、分子遺伝学的検査(全エキソン解析やターゲット次世代シーケンスパネル)が診断を確定するうえで重要です。血液からDNAを取り出し、TGFB1・TGFB2の配列を調べ、臨床像・画像所見と整合するTGFB2の病的/病的可能性の高いバリアントが確認されれば、CED2の分子診断を確定できます。骨系統疾患をまとめて調べたい場合は骨系統疾患NGSパネル検査が役立ちます。
確定診断は単なる「病名のラベル」ではありません。将来起こりうる合併症(とくに視神経・聴神経の圧迫による不可逆的な失明・失聴)のリスクを先回りして予測でき、定期的な眼科・聴覚・神経学的評価を行い、頭蓋底硬化や神経症状がある場合には必要に応じて頭頸部CTなどを追加し、症候性の神経圧迫では減圧手術を検討する——といったプロアクティブ(先制的)な医療が可能になります[9]。
生まれる前に調べる:NIPTでわかること・わからないこと
「上の子がCED2だった」「配偶者がCED2」といったご家族にとって、生まれてくる子のリスクを早く知りたいという願いは切実です。染色体の数を調べる従来のNIPT(ダウン症などが対象)では、TGFB2のような一つの遺伝子の変化は検出できません。CED2は染色体の数は正常のまま、TGFB2という単一遺伝子だけに変化が起こる単一遺伝子疾患だからです。
💡 用語解説:単一遺伝子NIPTとインペリアルプラン
当院のインペリアルプランは、単一遺伝子疾患まで対象を広げたNIPTで、TGFB2を対象遺伝子に含みます。ただし、TGFB2が検査対象に含まれることと、すべてのCED2関連バリアントが一律に報告対象になることは同義ではありません。既知の家族性バリアントがある場合を含め、CED2としての報告可否は検査時点の解析・報告仕様を確認する必要があります。NIPTはあくまで「可能性を調べる」検査であり、確定診断ではありません。陽性の場合は、羊水検査・絨毛検査による確認が必要です。当院はワイドゲノム法のような「広く浅く読む」手法ではなく、必要なものをターゲット法で精度よく調べることを重視しています。
なお、父親の年齢が上がると、精子で新たに生じる変異(de novo)が全体として増えることが知られています。しかし、CED2について父親年齢に応じた発症リスクが定量化されているわけではありません。また、当院の56遺伝子de novo NIPTの現行公開ページではTGFB2は対象遺伝子として確認できないため、CED2を調べる検査として案内するのは適切ではありません。どの検査が本当に必要か、受けるかどうかも含めて、まずは遺伝カウンセリングでご一緒に考えます。
7. 治療の現状とこれから
現在、CED2の遺伝子変異そのものを修復して根本的に治す方法は、まだ確立されていません。治療の主眼は、痛みの緩和・進行の抑制・不可逆的な合併症の予防・生活の質(QOL)の最大化を目的とした対症療法と支持療法に置かれます[9]。
- ➤コルチコステロイド:骨の痛みや筋力低下の改善に、プレドニゾロンなどが用いられることがあります[9]。強力ですが長期・高用量では副作用があり、専門医による慎重な調整が必須です。
- ➤鎮痛薬・支持療法:中等度の痛みやフレアアップにはNSAIDsや鎮痛補助薬などを適宜併用します。マッサージ・温熱療法・リハビリなども、痛みの管理に役立つと報告されています[9]。
- ➤アミノビスフォスフォネート:Mummらのペルー人CED2家系では、アミノビスフォスフォネート療法が骨格の痛みの緩和に一定の有用性を示したと記載されています[2]。ただしCEDは骨形成が過剰な状態のため、使用は症例ごとに慎重な判断が必要です。
- ➤脳神経の減圧手術:頭蓋底の肥厚で視神経・聴神経などが圧迫される兆候が出た場合、失明・失聴を避けるための最終手段として、肥厚した骨を削って神経の通り道を広げる手術が検討されます[6]。
長年「原因不明の非定型CED」として不安な日々を過ごしてきた患者さんにとって、2024年のWangらと2025年のMummらによるTGFB2変異の発見は、大きな転機です[1][2]。「なぜ痛いのか」「なぜ骨が硬くなるのか」という分子レベルのしくみ(LAP=拘束衣の崩壊と、それに伴うTGF-β2の過剰放出)が明らかになったことは、TGF-β2シグナルを狙った治療の開発への直接の足がかりとなります。すでに患者由来iPS細胞による疾患モデルが構築されており、今後の研究の進展が期待されます[1]。
8. よくある誤解
誤解①「TGFB2の変異=TGF-β2が強くなる病気」
正確には、LAP(ブレーキ)が壊れて、結果的にTGF-β2が過剰に漏れ出すのがCED2です。同じTGFB2でも「量が減る」タイプではロイス・ディーツ症候群4型という別の病気になります。「どこに・どんな変異か」が決定的です。
誤解②「1型と2型は同じ病気」
症状は似ていますが、原因遺伝子(TGFB1/TGFB2)が異なり、2型では背骨・骨盤の線条や骨端の硬化というX線上の違いがあります。正確な型の区別は遺伝子検査で行います。
誤解③「ただの成長痛・リウマチだろう」
初期は下肢の痛み・歩きにくさから始まるため、神経筋疾患やリウマチ性疾患と誤診されやすい病気です。原因不明の骨の痛みが続くときは、骨系統疾患の可能性も含めた評価が大切です。
誤解④「生まれる前には何も調べられない」
従来のNIPTでは調べられませんが、当院のインペリアルプランにはTGFB2が対象遺伝子として含まれます。ただし、CED2としての具体的な報告範囲は検査時点の解析・報告仕様を確認する必要があります。ただしNIPTは確定診断ではなく、陽性時は羊水・絨毛検査での確認が必要です。
9. 臨床遺伝専門医からのメッセージ
CED2は、TGF-β2というたった一つの物質の「ブレーキ」が壊れることで、全身の骨格に激しい痛みと変形をもたらす病気です。長らく「原因不明」とされてきましたが、分子診断の確立によって、独立した一つの病気として確かな位置づけを得ました[1]。そしていま、その理解が新しい治療への足がかりになりはじめています。
遺伝カウンセリングは、「50%の確率で遺伝します」という冷たい数字を伝える場ではありません。最新のエビデンスを正確にお伝えし、漠然とした恐怖を「コントロールできる医学的な課題」へと整理し、ご家族が前を向いて次の一歩を選べるよう伴走する場です。たとえば、ご家族内で病気の原因となるTGFB2の病的バリアントがすでに特定されていて、ご自身がその家族性バリアントをもっていないことが確認できれば、そのバリアントをお子さんへ受け継ぐリスクは除外できます。ただし、一般集団と同様の新たな変異など、すべての遺伝学的リスクがゼロになることを意味するわけではありません。逆に変異をもっていたとしても、それは視力・聴力を定期的に見張り、先回りで守るための強力な武器になります。原因不明の深刻な骨の痛みや、遺伝への重い不安を抱えておられるなら、どうか一人で抱え込まず、一度専門医の話を聞きに来てください。
🏥 ネットの情報に疲れたら、一度専門医の話を聞きに来ませんか?
Camurati-Engelmann病をはじめとする骨系統疾患・遺伝性疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] Heterozygous mutations in the straitjacket region of the latency-associated peptide domain of TGFB2 cause Camurati–Engelmann disease type II. J Hum Genet. 2024. [PubMed 39014191]
- [2] Transforming growth factor, beta-2 gene mutation causes autosomal dominant Camurati-Engelmann disease, type 2 (OMIM % 606631). Bone. 2025. [PubMed 40204055]
- [3] Camurati-Engelmann Disease 2; CAEND2. OMIM #606631. [OMIM 606631]
- [4] Camurati-Engelmann Disease 1; CAEND1. OMIM #131300. [OMIM 131300]
- [5] Camurati–Engelmann disease type II: progressive diaphyseal dysplasia with striations of the bones. Am J Med Genet. 2002. [PubMed 11807860]
- [6] Camurati-Engelmann Disease – Symptoms, Causes, Treatment. National Organization for Rare Disorders (NORD). [NORD]
- [7] Mutations in the gene encoding the latency-associated peptide of TGF-β1 cause Camurati-Engelmann disease. Nat Genet. 2000. [PubMed 11062463]
- [8] Transforming growth factor-beta 1 mutations in Camurati-Engelmann disease lead to increased signaling by altering either activation or secretion of the mutant protein. J Biol Chem. 2003. [PubMed 12493741]
- [9] Camurati-Engelmann disease (Concept Id: C2931683). MedGen, NCBI. [NCBI MedGen 419470]
- [10] Shi M, Zhu J, Wang R, et al. Latent TGF-beta structure and activation. Nature. 2011;474(7351):343-349. [PubMed 21677751]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






