

目次

📍 クイックナビゲーション
アラザミ症候群(Alazami症候群)は、LARP7(ラープ7)という遺伝子の両方のコピーが同時にうまく働かなくなることで起こる、とても数の少ない常染色体潜性(劣性)の神経発達の病気です。生まれる前からの成長のゆっくりさ(低身長)、発達や言語の遅れ、特徴的な顔つきを主な特徴とします。世界的にも報告例が限られる希少疾患で、確立した治療薬はまだありません。それでも、遺伝子の検査で診断にたどり着ければ、症状に応じた支援や家族の遺伝の見通しを整理していくことができます。この記事では、アラザミ症候群とはどんな病気なのか、原因となるLARP7遺伝子がどう働くのか、どのように診断し、遺伝や将来をどう考えていくのかを、遺伝医学の観点から解説します。
Q. アラザミ症候群とは何ですか?まず結論だけ知りたいです
A. アラザミ症候群とは、LARP7という遺伝子の両方のコピーに病的な変化があることで起こる、常染色体潜性(劣性)の希少な神経発達症候群です。生まれる前後からの成長のゆっくりさ(低身長)、発達や言語の遅れ、特徴的な顔つきを主な特徴とします。症状の重さや合併する所見には幅があり、典型的なイメージにあてはまらない人もいます。原因遺伝子は2012年に特定され、その後の報告で骨や心臓、目、腎臓、脳の構造などにも所見が広がることがわかってきました。診断は主に全エクソーム解析などの遺伝子検査で行い、現時点で病気そのものを治す薬はなく、症状に応じた多職種での支援が中心です。
- ➤正体 → LARP7遺伝子の両方のコピーがうまく働かないことで起こる常染色体潜性の神経発達症候群
- ➤主な症状 → 成長のゆっくりさ(低身長)、発達・言語の遅れ、特徴的な顔つきが中心。ほかの所見は人によって幅がある
- ➤頻度 → 世界的にも報告が限られる超希少疾患。正確な有病率は不明
- ➤診断 → 臨床像に加え、全エクソーム解析などでLARP7の両アレル性の病的変化を確認する
- ➤治療 → 病気そのものを治す薬はなく、発達支援や各科での症状別ケアが中心
🧬 アラザミ症候群の基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. アラザミ症候群とは ─ どんな病気か
アラザミ症候群(Alazami症候群)は、LARP7(ラープ7)遺伝子の両方のコピーがうまく働かなくなることで起こる、多くの臓器に関わる神経発達の病気です。2012年、Alazamiらが、成長が強くゆっくりで(原発性小人症)、知的発達の遅れと特徴的な顔つきを持つ、血のつながりのある大きな家系を調べ、LARP7の働きが失われていることを示して、ひとつの独立した症候群として報告しました[1]。これが「アラザミ症候群」という名前の由来です。
この病気の中心的な特徴は、①生まれる前後からの成長のゆっくりさ(低身長)、②発達や知的の遅れ、とくに言葉の発達の強い遅れ、③特徴的な顔つきの3つです[2]。ただし、後の章で述べるように、この3つがそろわない人や、程度の軽い人も報告されており、実際の現れ方には幅があります。
💡 用語解説:常染色体潜性(劣性)遺伝
ヒトの遺伝子は、父由来と母由来の2つのコピーを持っています。常染色体潜性(劣性)遺伝の病気では、片方のコピーだけに変化がある人(保因者)は発症せず、両方のコピーに病的な変化がそろって初めて発症します。アラザミ症候群はこのタイプで、両親がそれぞれ保因者であることが多いのが特徴です。
アラザミ症候群は、人口あたりの有病率や発症率がわかっていません。2022年の報告では文献上の症例数は35例未満、2025年のまとめでは60例未満とされ、2026年にはさらに数例が加わりました[2][3][4]。ただし論文どうしで同じ患者が重複して数えられている可能性があるため、単純に足し算して「世界で何例」と言い切ることはできません。血のつながりのある家系(血族婚の家系)からの報告が多いことも、公開された症例数から一般人口での頻度を逆算しにくい理由のひとつです。いずれにせよ、文献上の報告数が非常に少ない超希少疾患に位置づけられます。
2. 症状(臨床像) ─ 三徴と、その周りの多様な所見
アラザミ症候群の症状は、大きく分けて「ほぼ必ず見られる中心的な特徴」と、「人によって現れたり現れなかったりする周辺の所見」に分かれます。まず全体像を整理します。
中心となる3つの特徴(三徴)
1つめは成長のゆっくりさです。胎児のうちからの発育のゆっくりさ、生まれた後の体重増加の悪さ、低身長が中心的にみられます。強い原発性小人症のレベルから、比較的軽い低身長までさまざまです。2026年に報告された7例では、全員が低身長で、大半が低体重でした[3][4]。
2つめは発達や知的の遅れです。全体的な発達の遅れ、知的発達症、そしてとくに言葉(表出言語)の強い遅れが一貫して報告されています[4]。ただし重症度には幅があり、2019年には従来の報告より発達が良好な乳児例も報告されています[10]。運動発達も遅れることが多い一方、歩行そのものは獲得できる例が多く報告されています[4]。
3つめは特徴的な顔つきです。目立つ額、頬骨・中顔面の低形成(顔の中央部の育ちがゆるやか)、落ちくぼんだ目、幅広い鼻の付け根、とがったあご、三角形の輪郭などが挙げられます[1]。ただし顔つきは年齢や家系によって差が大きく、2026年の報告ではむしろ面長の顔つきを示す例もありました[4]。顔つきだけで診断を決めつけないことが大切です。2019年に報告された姉妹例では、小頭症が比較的軽いことや、手を揉むような常同行動、強い不安なども示され、症状の幅がさらに広げられました[13]。
人によって幅のある周辺の所見
中心的な三徴に加えて、報告が重なるにつれて、さまざまな臓器の所見が加わってきました。以下に主なものを整理します。いずれも「必ず出る」ものではなく、あってもなくてもよい所見である点に注意してください。
🩺 報告されている主な合併所見(必発ではありません)
| 領域 | 報告されている所見 |
|---|---|
| 頭囲 | 小頭症。ただし頻度は一定せず、2026年の7例では約半数。小頭症がなくても否定できません[4] |
| 骨格 | 側弯(背骨の曲がり)、指の変形、関節拘縮、足の変形など。2025年のまとめでは約3分の1に骨格の所見[3] |
| 口腔・歯 | 高口蓋、歯並びの乱れ、エナメル質の異常など。2026年の報告で詳しく記載されました[4] |
| 脳MRI | 脳梁(左右の脳をつなぐ部分)が薄い・欠けるなど。正常な例もあり、特異的な画像所見はありません[3][4] |
| 神経 | てんかん・けいれん。2025年のまとめでは約1割[3] |
| 心臓 | 心房中隔欠損・心室中隔欠損などの先天性心疾患。2025年のまとめでは約3分の1[3] |
| 目 | 円錐角膜、網膜の異常など。少数ながら繰り返し報告されています[2] |
| 腎・泌尿生殖器 | 腎動脈狭窄、尿路の通過障害、停留精巣などが少数例[2] |
| 行動・精神 | 自閉スペクトラム様の特徴、多動、不安・緊張しやすさなど[4] |
| 免疫 | くり返す感染症、一部でワクチンへの抗体反応の弱さ。近年注目される新しい所見です[4] |
※頻度の数値は少数例からの概算です。今後の報告で変わりうることにご留意ください。
とくに重要なのは、「強い原発性小人症=アラザミ症候群の必須条件」ではないという点です。2016年以降の報告で、成長のゆっくりさの程度には幅があることがはっきりし、発達も従来の予想より軽い例が示されました[10]。典型的な三角形の顔つき、強い小頭症、極端な低身長のいずれかを欠く患者でも、LARP7を検査対象から外すべきではない、というのが現在の考え方です[4]。
経過(自然歴)について
アラザミ症候群の長期的な経過を追った研究は、まだ非常に不足しています。発達の遅れ、とくに言葉の障害は続くことが多い一方、個々の到達点には大きな差があります。2026年の報告では全例が歩行可能で、また青年期から成人期に至ったインドの3例(40代のきょうだいを含む)も報告されており、「子どものうちに亡くなる病気」ではないことが示されています[9]。一方で、平均寿命、成人期の機能の見通し、年齢とともに増える合併症の頻度などは、いずれもまだわかっていません。進行性の神経の病気だと断定する根拠も、逆に完全に進行しないと断定する根拠も、現時点ではありません。
3. 原因遺伝子LARP7 ─ どの遺伝子が関わるのか
アラザミ症候群の確立した原因遺伝子はLARP7(La ribonucleoprotein 7)です。第4番染色体の長腕(4q25)にあり、NCBI Geneの現行アノテーションでは17個のエクソンが記載されています。LARP7には複数の転写産物があり、文献中のエクソン番号は用いる転写産物によって異なる場合があります[15]。前述のとおり常染色体潜性の遺伝形式で、通常は両方のコピーに病的/おそらく病的なバリアント(遺伝子の変化)があります。
💡 補足:LSM12は原因遺伝子ではありません
ときどきLSM12という遺伝子がアラザミ症候群の原因ではないか、と話題になることがあります。しかし現時点で確立した原因遺伝子はLARP7であり、最新の症例研究・文献レビュー・コホート研究はいずれも、診断をLARP7の両アレル性の病的バリアントで定義しています[2][3][4]。
報告例の多くは血のつながりのある家系で、両方のコピーに同じ変化を持つ(ホモ接合)タイプです。一方、血のつながりのない家系で、父由来・母由来に別々の変化を持つ(複合ヘテロ接合)例も確実に存在します[4]。さらに2025年には、第4番染色体の片親性ダイソミー(UPD)によって、片親由来のLARP7の変化が結果的に両方のコピーに現れた(ホモ接合になった)例も報告されました[8]。「両親ともに保因者」という単純なモデル以外の仕組みも起こりうるため、遺伝相談の場では注意が必要です(詳しくは第9章で述べます)。
4. 分子のしくみ ─ LARP7は細胞の中で何をしているのか
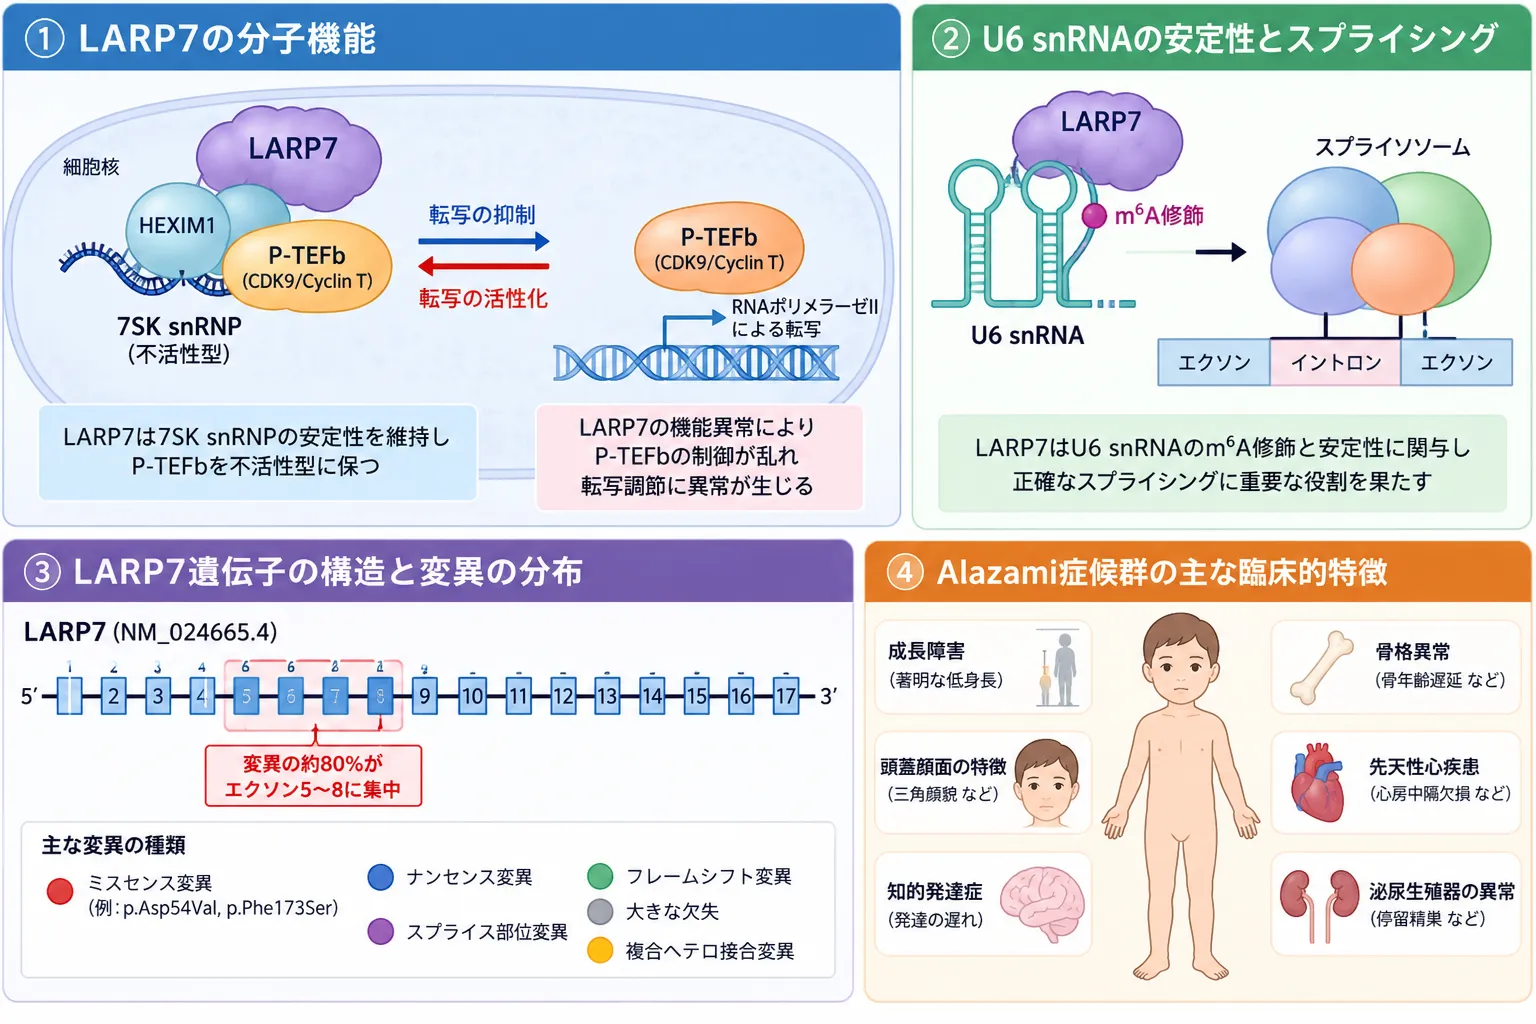
LARP7は7SK snRNPの構成因子として7SK RNAを安定化し、P-TEFbを介したRNAポリメラーゼIIの転写伸長を調節します。また、U6 snRNAの修飾を介してスプライシングの安定性にも関与します。LARP7の両アレル性病的バリアントによる機能障害は、低身長、発達・言語の遅れ、特徴的な顔つきなどを主徴とするアラザミ症候群の原因となります。
アラザミ症候群を理解するうえで欠かせないのが、LARP7というタンパク質が細胞の中で担っている仕事です。中心となるのは、遺伝子の「読み取り(転写)」の調整役という役割です。少し専門的になりますが、以下に整理します。
細胞では、DNAの情報がRNAに写し取られること(転写)を、RNAポリメラーゼIIという酵素が担っています。この転写を勢いよく進める(伸長させる)ためのスイッチのような因子がP-TEFbです。P-TEFbは、使わないときには7SK snRNPという複合体の中に閉じ込められて、いわば「待機状態」に保たれています[5]。
この待機状態を支える土台が、7SKという小さなRNAです。LARP7は、この7SK RNAの端に結合して安定させ、7SK snRNPという複合体の中心部品として働きます[5]。つまりLARP7は、P-TEFbという転写のアクセルを適切に「待機」させておくための、縁の下の力持ちなのです。LARP7が失われると7SK RNAが減り、転写の伸長の調整が乱れてしまう——これが病気の中心的なモデルと考えられています。2012年のAlazamiらの機能解析でも、LARP7が短くなる変化を持つ細胞でLARP7タンパク質が消え、LARP7と7SK RNAの量が下がることが確認され、ヒトの病気とこの仕組みが直接結びつけられました[1]。
💡 用語解説:転写と「伸長の調整」
転写とは、DNAの情報をRNAに写し取る作業です。写し取りを始めた後、どのくらい勢いよく先へ進める(伸長する)かは、細胞が発生・成長・分化のために遺伝子の量やタイミングを細かく制御するうえでとても重要です。LARP7は、この「伸長のアクセル」をむやみに踏ませないための調整に関わっています。
LARP7の役割は、転写の調整だけにとどまりません。2020年の研究では、LARP7がU6というスプライシング(RNAから不要な部分を切り取ってつなぎ合わせる作業)に必要なRNAの修飾を助け、スプライシングの安定さ(頑健性)を保つことが示されました[6]。つまりLARP7が失われると、転写の伸長だけでなく、RNAの加工(スプライシング)にも影響しうるということです。
さらに2016年には、アラザミ症候群の患者さんの細胞で、対照より短いテロメア(染色体の端を守る構造)がみられることが報告され、テロメアを伸ばす酵素(テロメラーゼ)との関わりが示唆されました[7]。これは低身長や細胞の増えにくさを説明する補助的な仮説として検討されています。ただし、典型的なテロメアの病気に見られる骨髄不全や肺の線維化などが、アラザミ症候群の必ず出る特徴として確立しているわけではありません。したがって「アラザミ症候群=テロメアの病気」と単純化するのは、現時点では適切ではありません[7]。
まとめると、LARP7が関わる病気の仕組みは、転写・RNA加工・テロメア維持という複数の経路にまたがる「RNAの恒常性の乱れ」である可能性があります。ただし、それぞれの経路が、低身長・発達の遅れ・心臓や免疫の所見といった臨床症状の、どの部分を直接生んでいるのかは、まだ確定していません。
🩺 院長コラム【「調整役」の遺伝子が病気を起こすということ】
LARP7は、それ自体が体の形を作る材料になるわけではありません。あくまで、遺伝子の読み取りやRNAの加工を「調整する」側の分子です。それでも、その調整がうまくいかないだけで、成長や発達にこれだけ大きな影響が出ます。文献を踏まえると、遺伝医学では、直接ある現象を起こす遺伝子だけでなく、細胞の増殖や修復、遺伝子発現を「調整する」遺伝子の変化も重要な意味を持ちます。
「調整役だから影響は小さいはず」という思い込みは、遺伝子を読むときにいちばん避けたい落とし穴のひとつです。ある遺伝子が酵素反応を直接起こしていなくても、その働きが損なわれれば、体には確かな影響が及びます。アラザミ症候群は、こうした調節分子の機能喪失が全身の発生・成長に影響しうることを示す疾患の一つです。
5. 遺伝子変異の特徴 ─ どんな変化が報告されているか
アラザミ症候群を起こすLARP7の変化は、これまでの報告では大多数が機能喪失(LoF)型でした。具体的には、フレームシフト変異、決まった位置のスプライス部位の変化、ナンセンス変異などで、いずれもLARP7の働きを失わせる方向のものです。2025年のレビューでは、当時知られていた24種類の疾患関連バリアントが集計され、その内訳はフレームシフト17、スプライシング5、比較的大きな欠失2で、明らかに機能喪失型が優勢でした[3]。
💡 用語解説:機能喪失型・ミスセンス変異
機能喪失型変異とは、遺伝子の働きを大きく損なう、あるいは完全に失わせる変化のことです。フレームシフトやナンセンス変異では、タンパク質が途中で途切れてしまうことがよくあります。一方、ミスセンス変異は、設計図の1文字が変わって、アミノ酸が1つ別のものに置き換わる変化です。タンパク質はできるものの、働きが弱まったり形が変わったりすることがあります。
近年、この図式に新しい要素が加わりました。2025年に、初めての病因的なミスセンス変異(p.Asp54Val)が報告されたのです[3]。この変化については、臨床像やホモ接合での分離だけでなく、患者さんの血液でLARP7のmRNAが減っていることや構造モデリングも合わせて検討され、意義不明の変化(VUS)から「おそらく病的」へと再分類されました。さらに2026年には、2例目のミスセンス変異(p.Phe173Ser)が報告され、ミスセンスもアラザミ症候群の原因になりうることが確立しつつあります[4]。
2026年の論文は、これまで報告された変化の約80%がエクソン5〜8に分布するとして、この領域を「変異が集中する領域」と表現しています[4]。ただし、これは「同じ1か所の変化が多くの家系でくり返し起きる」という古典的なホットスポットではありません。ほとんどのバリアントは家系ごとに固有です。したがって検査を設計するときには、「エクソン5〜8だけ調べればよい」という意味にはならず、タンパク質の設計図になるすべてのエクソンと、決まった位置のスプライス部位をカバーする必要があります。
💡 遺伝子型から症状は予測できません
2026年の時点で、特定の変化から症状の重さを予測できるような、しっかりした「遺伝子型と症状の対応関係」はまだ確立していません。同じ「途切れるタイプの変化」でも重症度はさまざまで、同じきょうだいで同じ遺伝子型でも、心臓の異常やてんかん、行動の特徴の有無が異なることが報告されています[3]。したがって、見つかった変化から知的障害の程度や合併症を言い当てることは、現時点ではできません[4]。
6. 診断と検査 ─ どうやって見つけるのか
今回調べた範囲では、点数制や必須・副基準からなるような、国際的に合意された正式な臨床診断基準は確認できませんでした。実務的には、次の二段構えで考えるのが妥当です。
まず臨床的な疑いは、原因不明の胎児期・出生後の成長のゆっくりさや低身長に、発達・知的の遅れ(とくに言葉の遅れ)、そして中顔面の低形成・落ちくぼんだ目・幅広い鼻の付け根・とがったあごといった顔つきが加わる場合に高くなります[2]。小頭症、側弯、指の異常、先天性心疾患、腎・泌尿生殖器の異常、脳MRIの所見などは支持する所見ですが、必須ではありません。
次に分子診断です。もっとも確実なのは、臨床像に合う患者さんでLARP7の両アレル性の病的/おそらく病的なバリアントが確認され、可能なら両親の検査で、変化が父由来・母由来に別々にあること(トランス配置)やホモ接合の遺伝が確認されることです[3][4]。片方のヘテロ接合の変化だけ、あるいはVUS(意義不明変異)だけでは、常染色体潜性であるアラザミ症候群の確定診断としては不十分です。
検査の進め方
アラザミ症候群は顔つきや症状が非特異的なため、単一の遺伝子だけを狙うより、神経発達症/低身長・原発性小人症のパネル検査、あるいは全エクソーム解析(ES)を第一段階とするのが合理的です。陰性、または片方のコピーの変化しか見つからなければ、コピー数変化(CNV)の解析、データの再解析、必要に応じて全ゲノム解析やRNA解析へと進みます。実際、2022年の12例すべて、2026年の7例はいずれも全エクソーム解析を介して診断されており、臨床像だけでは見逃されうることを示しています[2][4]。
💡 用語解説:全エクソーム解析(トリオWES)
エクソームとは、遺伝子のうちタンパク質の設計図になる部分(エクソン)を全部まとめたものです。全エクソーム解析(WES)は、この部分をまとめて調べる検査で、原因のわかりにくい発達の遅れや成長の問題に強みがあります。トリオWESは、お子さんと両親の3人を同時に調べる方法で、見つかった変化がどちらの親から来たか、あるいは新しく生じたものかを判断しやすくなります。
なお、遺伝子データベースのClinVarで「LARP7」を検索すると、2026年9月の時点で400件を超えるバリアントの記録が表示されます。ただしこれは良性・意義不明・病的など、さまざまな分類や異なる病気を含む、遺伝子単位の総記録数です。「アラザミ症候群を起こす病的な変化が400種類以上ある」という意味ではありませんので、個々の変化については、対象疾患や分類、評価の状態を1件ずつ確認する必要があります。
7. 鑑別すべき病気 ─ 似ている病気との違い
アラザミ症候群の鑑別で重要なのは、成長のゆっくりさ(原発性小人症)+特徴的な顔つき+神経発達の遅れを共有する病気です。アラザミ症候群自体がまだ十分に知られておらず、2022年の12例すべてが全エクソーム解析で診断されたことは、臨床的な見分けにくさ(重なりの大きさ)を物語っています[2]。
🔍 主な鑑別疾患
| 鑑別する病気 | アラザミ症候群との重なり/見分けのヒント |
|---|---|
| スミス・レムリ・オピッツ症候群 | 成長のゆっくりさ・知的障害・顔つき・男性の性器の異常が重なります。2020年に、アラザミ症候群がこの病気に似うることが指摘されました[11] |
| 3M症候群 | 強い成長のゆっくりさと特徴的な顔つき。ただし知的発達は比較的保たれることが多く、アラザミの強い言葉・知的の遅れとは異なる傾向です |
| シルバー・ラッセル症候群 | 子宮内からの成長のゆっくりさ、三角形の顔つき、哺乳の困難。ただし原因はゲノム刷り込み(インプリンティング)で、分子の仕組みが異なります |
| セッケル症候群など小頭性原発性小人症 | より目立つ小頭症を伴い、遺伝子型ごとに特有の骨や血液の所見があります |
| コルネリア・デランゲ症候群 | 成長のゆっくりさ・発達の遅れ・顔つき・四肢の異常が重なりますが、眉がつながる特徴や上肢の形成の異常など、特有の所見で見分けます |
※似た病気が多く、単一の病気を臨床だけで見分けるのが難しい場合は、全エクソーム/全ゲノム解析が合理的です。
とくに、難聴や代謝の異常など、典型的なアラザミ症候群の像から突出した所見がある場合は、2つの遺伝性疾患が重なっている(二重診断)可能性も考えるべきです。実際、LARP7と別の遺伝子の両方に潜性の病的バリアントを持つ例も報告されており、「分子診断が1つ見つかったら検索を止める」ことには注意が必要です[3]。
8. 治療と経過 ─ 現時点でできること
2026年時点で、アラザミ症候群そのものを治す薬、承認された遺伝子治療やRNA治療、確立した分子標的治療は確認されていません。臨床試験の情報を検索しても、この病気に特化した介入試験は見あたりませんでした[4]。したがって現在の標準は、症状に応じた多職種での支援(サポートケア)です。診断がついた時点で全身の状態を一度しっかり評価し、その後は所見に応じて各科でフォローしていくのが現実的です。
🩺 症状に応じた評価・支援の例
※これは病気に特化した診療ガイドラインではなく、既報の症例と現在の遺伝医療を踏まえた実務的な整理です。
近年注目されている新しい所見として、免疫の問題があります。2026年のコホートでは男性3例全員にくり返す感染があり、1例では肺炎球菌ワクチンへの抗体反応の弱さが確認されました[4]。2023年にも免疫不全を伴う1例が報告されています[14]。ただし「男性に多い免疫不全」はまだ仮説の段階で、症例数も少なく、年齢や栄養状態、感染の機会などの影響も考えなければなりません。すべての患者さんに一律の高度な免疫検査を標準とするには、まだ根拠が足りません。
💡 甲状腺がんについての注意
2020年に、乳頭状甲状腺がんを伴うアラザミ症候群の1例が報告されました[12]。しかし、1例からアラザミ症候群を「がんになりやすい病気」とみなすべきではありません。LARP7には細胞の増え方や転写の調整に関わる生物学的なつながりがあるものの、アラザミ症候群の患者さんに一般の人と異なる特別ながん検診を勧めるだけの、発生頻度のデータは存在しません[4]。
経過の見通しについては、平均寿命はわかっていません。成人まで達した例があるため、重い先天性心疾患などを伴わない患者さんでは、成人期に達しうると考えられます[9]。一方で、成人期の認知や生活の自立度、心臓・腎臓の機能、骨格、免疫、内分泌、がんの発生などを長期に追ったまとまった研究はありません。機能の見通しをもっとも大きく左右すると考えられるのは、現在の報告では知的発達・言語・運動の障害の程度であり、日常生活の支援がどれくらい必要かには大きな幅があります。早期の療育・言語療法・教育支援は理にかなっていますが、これらの支援についてアラザミ症候群に特化した比較試験は存在しません[10]。
9. 遺伝とカウンセリング ─ 家族にとっての意味
典型的なケースで、両親がそれぞれLARP7の病的バリアントの保因者(ヘテロ接合)であることが確認された場合、常染色体潜性遺伝に基づいて、それぞれの妊娠ごとの理論的な再発率は、発症する子ども25%、発症しない保因者50%、変化を受け継がない25%となります[2][4]。
💡 「一律25%」と説明できない場合があります
お子さんがホモ接合なのに、片方の親にしか変化が見つからない場合は、単純に「再発率25%」と説明してはいけません。2025年には第4番染色体の片親性ダイソミー(UPD)によるアラザミ症候群が報告されています[8]。UPDや新生突然変異、コピー数変化、検査上の見落としなどの可能性を検討し、親由来を確定してから再発率を見積もる必要があります。希少疾患の遺伝相談では、とくに大切な点です。
家系内の病的バリアントが確定していれば、出生前診断として、絨毛検査や羊水検査で得たDNAを使い、その変化を直接調べることが可能です。一般的なNIPT(母体血を用いた染色体のスクリーニング)は、アラザミ症候群の確定診断の検査ではありません。また、両親の変化とその配置(フェーズ)が確定していれば、単一遺伝子疾患を対象とした着床前遺伝学的検査(PGT-M)も、理論的・技術的には選択肢になります。検査系は家系ごとに設計するため、生殖医療や臨床遺伝の専門施設での事前相談が必要です。
VUS(意義不明の変化)だけを根拠に、将来の発症予測や胎児が「発症する/しない」の判定、あるいは後戻りできない生殖の意思決定を行うことは避けるべきです。まずは変化の分類を強めることが適切で、2025年のミスセンス例は、まさに機能研究によってVUSの解釈を改善した実例でした[3]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点です。診断名がつくまでに時間がかかることは、多くの希少・遺伝性疾患に共通する経過です。原因がわからないまま検査を重ねる期間は、ご本人にもご家族にも負担の大きいものです。正確な診断を土台に、今後の選択肢を検討できるよう、中立の立場で判断材料を整理する役割を担います。
まとめ ─ 「原因がわかる」ことの意味
アラザミ症候群は、LARP7という遺伝子の両方のコピーがうまく働かないことで起こる、常染色体潜性の神経発達症候群です。分子のレベルでは、7SK snRNPを通じた転写の調整という役割がかなり明確になった一方、臨床の面では、まだ症例を集めている段階にあります。診断でもっとも大切なのは、古典的な「強い小人症+三角形の顔つき」という狭いイメージにとらわれず、原因不明の成長のゆっくりさに発達・言語の遅れが加わったときに、LARP7を含む広めの遺伝子検査を早めに考えることです[2]。
一方で、免疫の異常、がんのリスク、内分泌の異常、成人期の経過、そして個々の変化からの見通しの予測については、まだ根拠が弱いのが実情です。「報告されていること」と「病気の特徴として確立していること」を、きちんと分けて理解することが大切です[3][4]。原因遺伝子がわかることは、治療がすぐ変わることを意味しないとしても、無用な検査のくり返しを止め、家族の遺伝の見通しを整理し、必要な支援に結びつけるための、確かな出発点になります。
よくある質問(FAQ)
Q1. アラザミ症候群とはどんな病気ですか?
アラザミ症候群(Alazami症候群)は、LARP7という遺伝子の両方のコピーに病的な変化があることで起こる、常染色体潜性(劣性)の希少な神経発達の病気です。生まれる前後からの成長のゆっくりさ(低身長)、発達や言語の遅れ、特徴的な顔つきを主な特徴とします。症状の重さや合併する所見には幅があります。
Q2. 原因となる遺伝子は何ですか?
原因遺伝子はLARP7(La ribonucleoprotein 7)で、第4番染色体長腕(4q25)にあります。LARP7は、7SK snRNPという複合体の中で、遺伝子の読み取り(転写)の勢いを調整する役割を担っています。この働きが両方のコピーで失われると、成長や発達に影響が出ると考えられています。なお、LSM12は原因遺伝子ではありません。
Q3. どのように診断しますか?
顔つきや症状だけでは見分けが難しいため、多くは全エクソーム解析(WES)や、低身長・原発性小人症・神経発達症のパネル検査で診断します。臨床像に合う患者さんで、LARP7の両方のコピーに病的な変化が確認されることが、もっとも確実な根拠です。片方だけの変化や意義不明の変化(VUS)だけでは、確定診断には不十分です。
Q4. 治療法はありますか?
2026年時点で、病気そのものを治す薬や承認された遺伝子治療はありません。治療は、発達支援や言語療法、成長・栄養のサポート、心臓・目・聴覚・歯などの症状に応じたケアが中心です。くり返す感染がある場合は、免疫の評価を検討することもあります。多職種で長く支えていくことが基本になります。
Q5. きょうだいや次の子どもに遺伝しますか?
両親がそれぞれ保因者の場合、常染色体潜性遺伝に基づいて、妊娠ごとに発症する子どもの理論的な確率は25%です。ただし、お子さんが両方のコピーに変化を持つのに片方の親にしか変化がない場合は、片親性ダイソミー(UPD)などの可能性があり、単純に25%とは言えません。正確な見通しには、親御さんの検査を含めた遺伝カウンセリングが役立ちます。
🏥 遺伝子や染色体に関わる検査のご相談
原因不明の発達の遅れや低身長、遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Loss of function mutation in LARP7, chaperone of 7SK ncRNA, causes a syndrome of facial dysmorphism, intellectual disability, and primordial dwarfism. Hum Mutat. 2012. [PubMed 22865833]
- [2] Further phenotypic delineation of Alazami syndrome. Am J Med Genet A. 2022. [PubMed 35567578]
- [3] Functional Characterization of Variants in LARP7: Report of Three New Individuals With Alazami Syndrome and a Literature Review. Hum Mutat. 2025. [PubMed 40548259]
- [4] Expanding the phenotypic and immunological landscape of Alazami syndrome: Evidence from seven new patients with LARP7 gene variants. Eur J Pediatr. 2026. [PubMed 41811398]
- [5] A La-related protein modulates 7SK snRNP integrity to suppress P-TEFb-dependent transcriptional elongation and tumorigenesis. Mol Cell. 2008. [PubMed 18249148]
- [6] The Alazami Syndrome-Associated Protein LARP7 Guides U6 Small Nuclear RNA Modification and Contributes to Splicing Robustness. Mol Cell. 2020. [PubMed 32017898]
- [7] Impaired telomere maintenance in Alazami syndrome patients with LARP7 deficiency. BMC Genomics. 2016. [PubMed 27766953]
- [8] Exome Sequencing Detects Uniparental Disomy of Chromosome 4 Revealing a LARP7 Pathogenic Variant Responsible for Alazami Syndrome: A Case Report. Am J Med Genet A. 2025. [PubMed 39417555]
- [9] Alazami syndrome: Report of three Indian patients with phenotypic spectrum from adolescence to adulthood. Am J Med Genet A. 2021. [PubMed 33569879]
- [10] Updating the neurodevelopmental profile of Alazami syndrome: Illustrating the role of developmental assessment in rare genetic disorders. Am J Med Genet A. 2019. [PubMed 31074943]
- [11] Alazami syndrome: Phenotypic expansion and clinical resemblance to Smith–Lemli–Opitz syndrome. Am J Med Genet A. 2020. [PubMed 32888391]
- [12] Alazami syndrome: the first case of papillary thyroid carcinoma. J Hum Genet. 2020. [PubMed 31656314]
- [13] LARP7 variants and further delineation of the Alazami syndrome phenotypic spectrum among primordial dwarfisms: 2 sisters. Eur J Med Genet. 2019. [PubMed 30006060]
- [14] A 2-Year-Old Child with Alazami Syndrome with Newly Reported Findings of Immune Deficiency, Periventricular Nodular Heterotopia, and Stroke; Broadening the Phenotype of Alazami. Child Neurol Open. 2023. [PubMed 37529055]
- [15] LARP7 La ribonucleoprotein 7, transcriptional regulator. NCBI Gene. Gene ID: 51574. [NCBI Gene 51574]






