

目次
- 1 1. ADTKD-MUC1とは ─ 「静かに進む」遺伝性の腎臓病
- 2 2. 原因遺伝子MUC1とVNTR ─ なぜ長く「見えない病気」だったのか
- 3 3. 体の中で何が起きるのか ─ MUC1fsという「たまる異常タンパク質」
- 4 4. 症状と経過 ─ いつ、どのように進むのか
- 5 5. 診断と検査の落とし穴 ─ 「exome陰性」は「MUC1陰性」ではない
- 6 6. 鑑別診断 ─ 似た腎臓病をどう見分けるか
- 7 7. 治療と腎移植 ─ いま何ができるのか
- 8 8. 最新の治療研究 ─ 「有望」と「実用化」を分けて考える
- 9 9. 遺伝と家族の検査 ─ 遺伝カウンセリングで話し合うこと
- 10 10. よくある誤解
- 11 まとめ ─ 「見えにくい病気」を見つけるために
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
健康診断で腎臓の数値が少しずつ悪くなっている。ご家族にも透析を受けている方がいる。でも尿検査ではタンパクや血尿がほとんど出ない——そんな「原因のはっきりしない腎臓病」の背景に、ADTKD-MUC1(エーディーティーケーディー・ミューシーワン)という遺伝性の病気が隠れていることがあります。日本語ではMUC1関連 常染色体顕性尿細管間質性腎疾患(じょうせんしょくたい・けんせい・にょうさいかんかんしつせい・じんしっかん)といいます。長いあいだ「ふつうの遺伝子検査では見つけられない病気」とされてきましたが、2013年に原因遺伝子が特定され、近年は検査技術も大きく進歩しました。この記事では、ADTKD-MUC1とはどんな病気なのか、なぜ診断が難しいのか、遺伝や家族の検査、腎移植や最新の治療研究までを、遺伝医学の観点から解説します。
Q. ADTKD-MUC1とは、まず結論だけ知りたいです
A. ADTKD-MUC1は、MUC1という遺伝子の変異によって「MUC1fs」という異常なタンパク質が腎臓の細胞の中にたまり、長い時間をかけて少しずつ腎機能が低下していく、遺伝性の腎臓病です。尿検査が驚くほど静か(タンパク尿・血尿が乏しい)なまま慢性腎臓病が進むのが特徴で、家族に同じような腎臓病の人がいることが多くみられます。親から子へ2分の1(50%)の確率で受け継がれます。ふつうの遺伝子パネルや標準的なゲノム解析では見逃されやすく、診断にはMUC1に特化した専用の解析が必要です。現時点で病気そのものを止める治療薬はまだありませんが、腎移植は有効な治療法です。
- ➤正体 → MUC1遺伝子の変異で生じる異常タンパク質MUC1fsが腎尿細管の細胞にたまる、遺伝性の進行性腎臓病
- ➤特徴 → 尿所見が乏しい(タンパク尿・血尿が目立たない)まま、慢性腎臓病がゆっくり進む
- ➤遺伝形式 → 常染色体顕性(優性)。子どもへ2分の1の確率で伝わる
- ➤診断の壁 → ふつうの遺伝子検査では見逃されやすく、MUC1専用の解析が必要
- ➤治療 → 病気を止める薬は未確立。腎移植が有効で、生体ドナー候補の遺伝子評価が重要
🧬 ADTKD-MUC1の基本情報
| 項目 | 内容 |
|---|---|
| 病名・読み方 | ADTKD-MUC1(MUC1関連 常染色体顕性尿細管間質性腎疾患)。かつては「髄質嚢胞性腎疾患1型(MCKD1)」と呼ばれた |
| 原因遺伝子 | MUC1(ムチン1)。エクソン2にある高GC・反復配列(VNTR)の中に変異が生じる |
| 遺伝形式 | 常染色体顕性(優性)遺伝。子どもへ2分の1(50%)の確率で伝わる |
| 主な特徴 | 尿所見が乏しい(タンパク尿・血尿が目立たない)まま、慢性腎臓病がゆっくり進行する |
| 末期腎不全の年齢 | 大規模研究での腎生存中央値は約46歳。ただし20歳未満〜70歳超まで個人差・家系内差が非常に大きい[5] |
| 治療 | 病気そのものを止める治療は未確立。慢性腎臓病の標準管理と、適切な時期の腎移植が中心 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. ADTKD-MUC1とは ─ 「静かに進む」遺伝性の腎臓病
ADTKD-MUC1は、常染色体顕性尿細管間質性腎疾患(ADTKD:Autosomal Dominant Tubulointerstitial Kidney Disease)と呼ばれる病気のグループのひとつです。ADTKDは、腎臓の中でも尿を作る管(尿細管)とその周りの組織(間質)が主に傷んでいく、遺伝性の慢性腎臓病の総称で、原因となる遺伝子によっていくつかの型に分けられます。その代表格が、UMOD遺伝子によるADTKD-UMODと、この記事で扱うMUC1遺伝子によるADTKD-MUC1です。
この病気の最大の特徴は、腎臓の病気であるにもかかわらず、尿検査が驚くほど静かなことです。多くの腎臓病では、尿にタンパクや血液(血尿)が漏れ出てきますが、ADTKD-MUC1ではそれらが乏しく、タンパク尿も初期には軽度(典型的には1日あたり0.5g未満)にとどまります。糸球体腎炎のような分かりやすい尿の異常がないため、「原因不明の慢性腎臓病」「高血圧による腎硬化症」「慢性の間質性腎炎」などと、あいまいに分類されてしまうことがあります[2][9]。
💡 用語解説:尿細管間質性腎疾患とは
腎臓は、血液をろ過する「糸球体(しきゅうたい)」と、ろ過された液から必要な水分やミネラルを再吸収する「尿細管(にょうさいかん)」、そしてそれらを支える「間質(かんしつ)」からできています。尿細管間質性腎疾患とは、このうち尿細管と間質が主に傷むタイプの腎臓病です。糸球体が主役の病気(糸球体腎炎など)と違い、尿にタンパクや血液が漏れにくいため、見つかりにくいという特徴があります。
かつてこの病気は「髄質嚢胞性腎疾患1型(MCKD1)」という名前で呼ばれていました。しかし、腎臓に嚢胞(のうほう:液体のたまった袋)ができることは診断に必須ではなく、むしろ嚢胞がないことも多いため、この古い名前は実態に合っていませんでした。そこで2015年、国際的な腎臓病の指針をまとめるKDIGO(キディゴ)が中心となって、病気の本質(常染色体顕性の尿細管間質性腎疾患)を表す「ADTKD」という新しい名前に整理されました[2]。今でも古い病名で検索される方が多いのですが、指し示している病気は同じものです。
2. 原因遺伝子MUC1とVNTR ─ なぜ長く「見えない病気」だったのか
ADTKD-MUC1の原因は、MUC1(ムチン1)遺伝子の変異です。MUC1は、上皮という細胞の表面に発現する「膜結合型ムチン」というタンパク質の設計図です。この遺伝子には、とても解析しにくい特徴があります。エクソン2(タンパク質の設計情報を含む部分)の中に、VNTR(Variable Number Tandem Repeat:縦列反復配列)と呼ばれる、60塩基の単位が何度も繰り返す構造があるのです。しかもこの繰り返し回数は人によって異なり、GC含量(グアニンとシトシンの割合)が80%以上と極端に高いという性質があります[1]。
💡 用語解説:VNTR(縦列反復配列)
DNAの中で、同じ短い配列が数珠つなぎに何度も繰り返している部分を縦列反復配列(VNTR)といいます。繰り返しの回数は人によって違います。MUC1のVNTRは、この繰り返しが長く続くうえに、GC(グアニン・シトシン)という「読みにくい塩基」の割合が非常に高いため、通常の遺伝子解析装置が正確に読み取れず、変異を見逃す原因になっていました。
この「読みにくさ」こそが、ADTKD-MUC1が長く「見えない病気」だった理由です。2013年、Kirby(カービー)らの研究グループは、それまでの高速シーケンス(massively parallel sequencing)では読めなかったこのVNTRを、クローニングという手法で1つずつ丁寧に解析しました。その結果、複数の家系で共通して、VNTRの繰り返し単位の中にある連続したシトシン(C)配列に、シトシンが1個だけ挿入される変異が起きていることを突き止め、MUC1が原因遺伝子であることを世界で初めて明らかにしました[1]。この発見は、「高速シーケンスでも読めない病気がある」ことを示す重要な知見となりました。
最も多い変異は、このシトシン1個の挿入(重複)ですが、現在では複数の異なる変異が知られています。Živná(ジヴナ)らは、免疫染色を使った新しい解析で、5種類の新しいフレームシフト変異を報告しました[4]。さらに2026年に報告された長鎖読み取り(ロングリード)の研究では、疑い診断のあった143家系のうち71家系でMUC1のフレームシフト変異が見つかり、9種類もの異なる変異が同定されています[8]。つまりADTKD-MUC1は、「単一の+C変異だけの病気」ではなく、異なるDNAの変化が、共通の毒性タンパク質(MUC1fs)を作り出す病気と理解するのが、現在の知見に合っています。
💡 用語解説:フレームシフト変異
遺伝子は、3つの塩基を1組(コドン)として読み取られ、アミノ酸へ翻訳されます。塩基が1個挿入または欠失すると、そこから先の読み取りの「枠(フレーム)」が丸ごとずれてしまいます。これをフレームシフト変異といいます。ADTKD-MUC1では、シトシンが1個増えることで読み枠がずれ、本来とはまったく違う異常なタンパク質(MUC1fs)が作られます。
3. 体の中で何が起きるのか ─ MUC1fsという「たまる異常タンパク質」
では、変異したMUC1遺伝子から作られる異常タンパク質は、腎臓の中でどんな悪さをするのでしょうか。ここが、この病気の本質を理解するうえでとても大切な部分です。ADTKD-MUC1は、正常なMUC1が単純に足りなくなる病気(ハプロ不全)ではなく、「異常なタンパク質が新たに悪さをする」タイプ(毒性獲得型のタンパク質蓄積症)と考えられています。
正常なMUC1は、細胞の中で作られたあと、決められた輸送経路を通って細胞の表面(膜)へと運ばれます。ところが、フレームシフトによって生じた異常タンパク質MUC1fs(MUC1 frameshift protein)は、正常なC末端の構造を失っているため、正しく膜まで運ばれず、細胞の初期の分泌経路にたまってしまいます。この「たまる」状態が、細胞にとってのストレス(タンパク質恒常性のストレス)となり、ATF6という仕組みを介した「小胞体ストレス応答(UPR)」を引き起こします[6]。
Dvela-Levitt(ドヴェラ・レヴィット)らは2019年、このMUC1fsがTMED9という「運び役(カーゴ受容体)」を含む小さな袋(小胞)に捕まってたまっていくことを、細胞・マウス・患者由来の腎オルガノイド(試験管内で作った小さな腎組織)を使って明らかにしました[6]。この一連の流れを図にすると、次のようになります。
最終的には、尿細管の上皮が傷つき、機能する腎臓の単位(ネフロン)が減り、尿細管が萎縮して間質に線維化(かたくなること)が進むと考えられています。ただし、興味深い謎も残っています。MUC1は腎臓だけでなく、体のさまざまな上皮に広く存在するのに、なぜ慢性的な症状が主に腎臓に限られるのかは、まだよく分かっていません[6]。また、MUC1fsの蓄積やTMED9による捕捉といった各段階が、ヒトの腎機能の低下速度をどの程度決めているのかも、今後の研究課題です。
4. 症状と経過 ─ いつ、どのように進むのか
ADTKD-MUC1は、「ある年齢で急に発症する」というより、若いころから長い時間をかけて静かにネフロンが失われ、あるとき腎機能の低下(血清クレアチニンの上昇やeGFRの低下)として気づかれる病気です。小児期にはっきりした慢性腎臓病を示すことはまれで、10歳代後半から20歳代で、健診などで初めて腎機能の異常が見つかることがあります[7]。
末期腎不全(腎代替療法が必要な段階)に至る年齢は、非常に大きくばらつきます。Olinger(オリンガー)らの大規模な国際研究では、ADTKD-MUC1の腎生存の中央値は46歳で、ADTKD-UMODの54歳より短いことが示されました[5]。一方で、まれに20歳より前に末期腎不全に至る人もいれば、70歳を超えても至らない人もいます[7]。日本の2025年の研究でも、推定される腎生存の中央値は約48歳と報告されています[15]。そのため、遺伝カウンセリングの場では「典型的には40歳代後半だが、個人の予測にはそのまま使えない」という説明が適切になります。
💡 家族の年齢は「そのままの予測値」にはならない
同じMUC1fsを作る同じ家族の中でも、末期腎不全に至る年齢は大きく異なります。「お父さんが50歳で透析になったから、自分も50歳で」とは言えないのです。現時点で、個人の進行速度を正確に予測できる、臨床で使える遺伝型と表現型の関係(予測因子)は確立していません。だからこそ、定期的な腎機能のチェックが大切になります。
痛風や高尿酸血症も起こり得ますが、ここはADTKD-UMODとの重要な違いです。UMOD病は尿酸の排泄障害を特徴とし、若いうちから痛風が出やすいのに対し、MUC1病では高尿酸血症は主に腎機能低下に伴う二次的なものと理解されています。Olingerらの研究では、痛風のない期間(gout-free survival)の中央値が、MUC1で67歳、UMODで30歳と大きく異なりました[5]。したがって、若くして痛風が腎機能低下に先行する場合は、相対的にADTKD-UMODを強く考えることになります。
画像検査(腎超音波など)の所見は特徴に乏しく、早期には正常な大きさ・見た目のことも多く、進行すると正常〜やや小さめの腎臓になり、ときに嚢胞が見られます。近年の詳細な表現型の報告では両側に多発する嚢胞が一定の割合でみられたとされますが、これは小規模で選ばれた集団での数字であり、一般的な頻度として確立したものではありません[14]。「嚢胞は診断に必須ではないが、あり得ないわけでもない」というのが正確な理解です。
腎臓以外の全身症状については、古典的には「一次性の全身症状はない」とするのが最も正確です。高血圧・貧血・痛風などは、いずれも慢性腎臓病に伴って二次的に生じるものです[7]。なお2024年には、ADTKD-MUC1群で新型コロナウイルス感染症による死亡リスクがUMOD群より高かったとする観察研究も報告されました[13]。呼吸器の上皮に存在するMUC1の役割を示唆する興味深いデータですが、移植の有無や年齢などの交絡を完全には除けない観察研究であり、現時点でADTKD-MUC1を全身性の病気と定義し直す根拠にはなりません。
🩺 院長コラム【「原因不明」で止めないこと】
原因のはっきりしない慢性腎臓病は、腎臓の診療でみられる課題のひとつです。遺伝性疾患では、臨床像が非特異的であったり、通常の遺伝学的検査で原因変異を検出しにくかったりするため、診断名がつくまでに時間を要することがあります。
ADTKD-MUC1のように、ふつうの検査では見つけにくい病気では、「原因不明」というラベルのまま何年も過ぎてしまうことがあります。けれども、家族歴と尿所見の乏しさという手がかりから疾患を疑い、適切な解析にたどり着ければ、診断がつくことがあります。原因がわかることは、ご本人だけでなく、ご家族の検査や腎提供の判断にも関わってきます。「原因不明」で思考を止めないことが、遺伝性腎疾患ではとくに大切だと考えています。
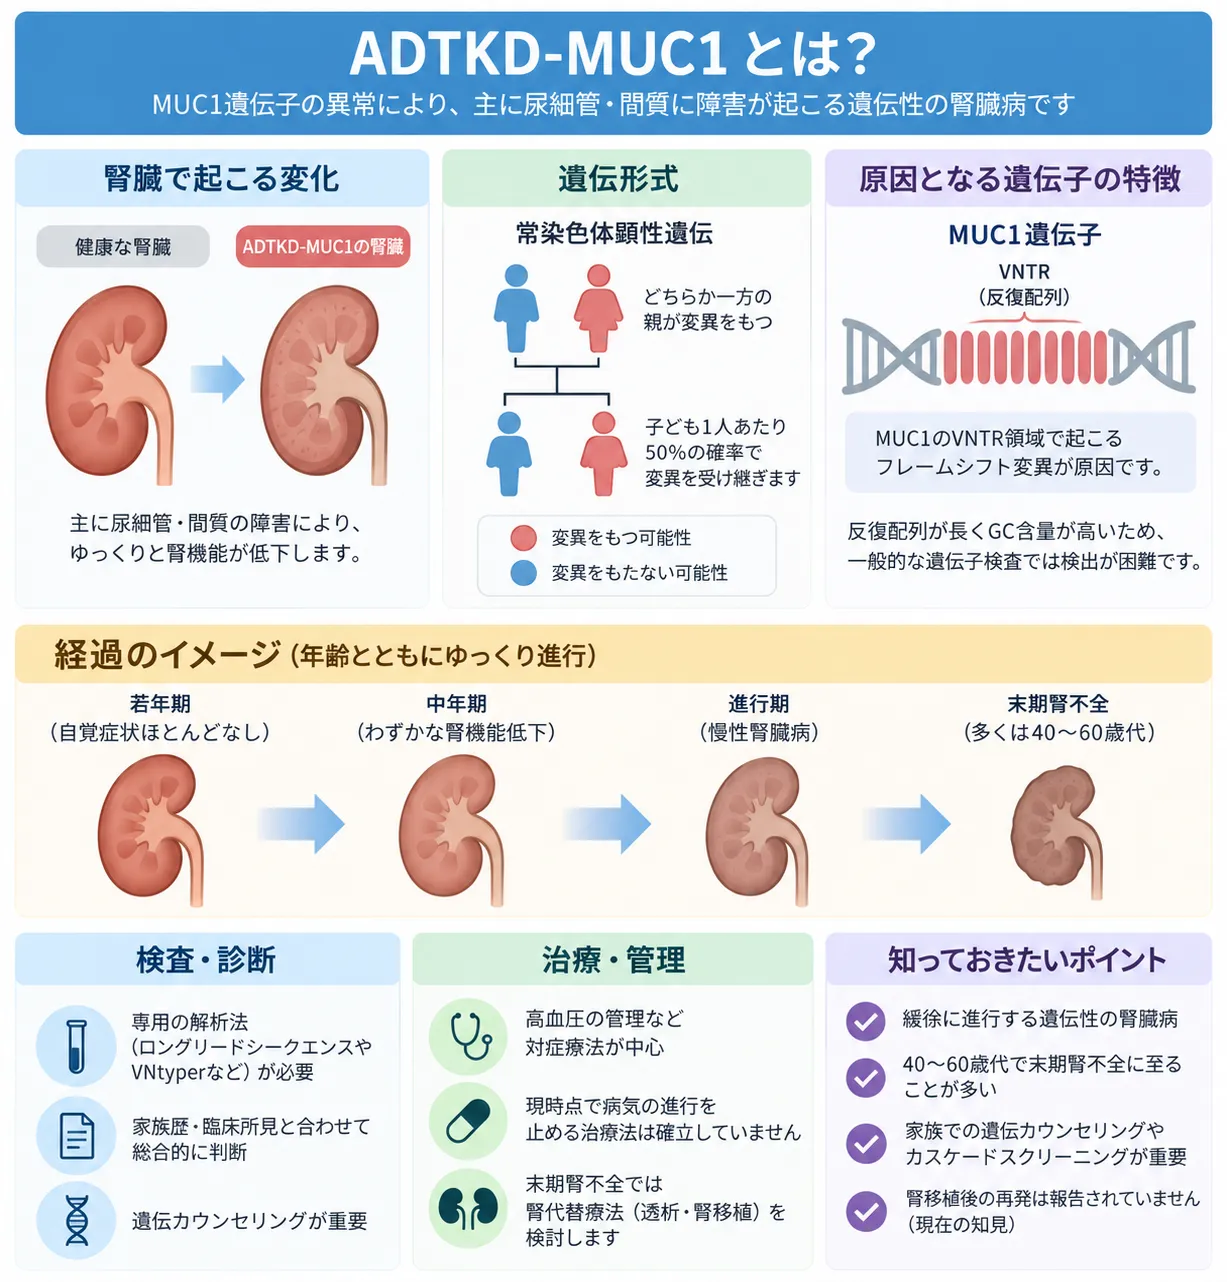
ADTKD-MUC1は、MUC1遺伝子のVNTR領域に生じるフレームシフト変異によって起こる常染色体顕性の遺伝性腎疾患です。尿細管・間質の障害により腎機能が徐々に低下します。通常の遺伝子検査では変異を検出しにくいことがあり、VNtyperやロングリードシーケンスなどMUC1に適した解析法が重要です。
5. 診断と検査の落とし穴 ─ 「exome陰性」は「MUC1陰性」ではない
KDIGOが示したADTKDの臨床的な枠組みは、①常染色体顕性を示唆する縦の家族歴(親から子への伝わり方)、②ゆっくり進む慢性腎臓病、③血尿や高度なタンパク尿に乏しい尿所見、④他の原因で説明できない尿細管間質性の病態、という4点です[2]。ただし、家族歴がはっきりしない、あるいは一見なさそうに見える場合でも除外はできません。2025年の研究では、事前にADTKDが疑われていなかった症例も見つかっています[12]。
確定診断は、MUC1fsを生じるヘテロ接合性の病的なMUC1変異を見つけることで行います。ここで最大の落とし穴になるのが、「通常の遺伝子パネル、サンガー法、標準的なエクソーム解析が陰性でも、ADTKD-MUC1は否定できない」という点です。前述のとおり、MUC1のVNTRは高GC・高度反復のため、通常の短鎖読み取りと標準的な変異検出プログラムでは、病的なフレームシフトを取りこぼしやすいのです[1][8]。
⚠️ 最も大切な注意点
「エクソーム検査が陰性だった」ことは、「MUC1が陰性だった」ことと同じではありません。ふつうのゲノム解析でMUC1のVNTRがきちんと解析されていなければ、病気があっても「異常なし」と出てしまうことがあります。臨床的に強く疑われる場合は、MUC1に特化した解析まで踏み込むことが重要です。
2026年時点での実務的な診断の考え方は、次のような流れになります。まず遺伝性腎疾患のパネルやエクソームで、UMOD・REN・HNF1Bなど他の遺伝子を評価します。そのうえで、MUC1のVNTRを明示的に解析することが重要です。すでに短鎖の読み取りデータがあれば、VNtyper(ブイエヌタイパー)やVNtyper-Kestrelといった専用のアルゴリズムで再解析できます[10][15]。それでも陰性なのに臨床的な疑いが強い場合や、低い信頼度で陽性と出た場合には、標的を絞った長鎖読み取り(ロングリード/SMRTシーケンス)が、最も包括的な確認手段になります[8][10]。
💡 2023年以降の変化:「短鎖では絶対無理」も過去のものに
「短鎖読み取り(ショートリード)ではMUC1を絶対に診断できない」という説明は、2023年以降は正確ではなくなりました。標準的な変異検出プログラムは苦手ですが、VNTRを十分な深さで読めていれば、VNtyperのような専用アルゴリズムがフレームシフトの手がかりを抽出できます[10]。最も包括的な解決策は現在ロングリードで、2026年の研究では、従来の検査法では見つからなかった家系まで診断されました[8]。
なお、確定診断のための腎生検(腎臓の組織を採る検査)は、通常は推奨されません。所見は尿細管の萎縮や間質の線維化といった非特異的な慢性の変化で、MUC1とUMODを組織像だけで確実に区別することはできないためです。遺伝性疾患が疑える患者では、生検よりも分子検査(遺伝子検査)のほうが情報の価値が高いといえます[7]。尿中に脱落した細胞を使ったMUC1fsの免疫染色は補助的な診断になり得ますが、一般的な病理検査として広く標準化されているわけではありません[4]。
🔬 主なMUC1検査法の比較
| 方法 | 特徴 | 注意点 |
|---|---|---|
| 通常のサンガー法/標準NGS | 一般的な遺伝子解析 | 高GC・反復のVNTRを読めず、陰性でもADTKD-MUC1を除外できない[1] |
| 質量分析(common変異用) | 最も多い+C変異を安価・迅速に検出 | まれなフレームシフトを見逃す。common変異に特化した性能値である[3] |
| VNtyper/VNtyper-Kestrel | 短鎖データから専用解析で検出。非侵襲的 | 読みの深さに依存。低信頼度の偽陽性があり、曖昧例は独立した確認が必要[10][15] |
| SharkVNTyper(エクソーム実装) | 既存のエクソームデータで高スループットにcommon変異を検出 | common変異に特化した性能であり、MUC1全変異への感度ではない[11] |
| ロングリード(SMRT/PacBio) | VNTRをアレル単位でほぼ完全に再構築。まれな変異も解析 | コスト・専門性・アレルドロップアウトの課題が残る[8] |
※どの方法を選ぶかは、すでにあるデータや臨床的な疑いの強さによって異なります。検査の選択は専門の医療機関にご相談ください。
6. 鑑別診断 ─ 似た腎臓病をどう見分けるか
ADTKD-MUC1は、他の遺伝性・非遺伝性の腎臓病と見分ける必要があります。実務上、とくに重要になるのが、同じADTKDグループのADTKD-UMODやADTKD-REN、そしてHNF1B関連疾患(17q12欠失を含む)、多発性嚢胞腎、アルポート症候群(COL4A3/COL4A4/COL4A5関連)、ネフロン癆、そして薬剤性・逆流性・毒性の慢性尿細管間質障害などです[2]。
臨床的な手がかりで見分けるポイントを整理すると、次のようになります。若い痛風が腎機能低下に先行すればUMOD、幼少期からの貧血・低血圧傾向・高カリウム血症ならREN、糖尿病・低マグネシウム血症・泌尿生殖器の構造異常があればHNF1Bをより強く考えます[2]。ただし、これらはあくまで「疑いの強さ(事前確率)」を変えるだけで、表現型の重なりが大きいため、最終的には分子診断(遺伝子検査)が優先されます。
7. 治療と腎移植 ─ いま何ができるのか
2026年9月現在、ADTKD-MUC1に対して、ヒトで腎機能の低下を遅らせることが証明された、MUC1に特異的な治療はまだありません。治療の基本は、慢性腎臓病の合併症(血圧・貧血・電解質や酸塩基のバランス・尿酸/痛風・心血管リスク)を標準的に管理し、腎臓に負担をかける曝露(腎毒性のある薬剤や脱水など)を避けることです[7]。RAAS阻害薬やSGLT2阻害薬などを一般的な慢性腎臓病の適応で用いる余地はありますが、ADTKD-MUC1に特異的な病気の進行抑制効果を示した無作為化試験は報告されておらず、これらを「MUC1の治療」と解釈すべきではありません。
一方で、腎移植は最も確立した腎不全の治療です。Cormican(コーミカン)らの研究では、KDIGO基準を満たすADTKD 31例・36件の移植腎を、ADTKD以外の移植4,633例と比較し、移植腎の生存・患者の生存に有意な差がなく、行われた25件の移植腎生検のいずれにもADTKDの再発を認めませんでした[16]。これはMUC1だけでなくADTKD全体を含むコホートである点には注意が必要ですが、MUC1病が「その人自身の遺伝子型に依存する毒性タンパク質蓄積症」であることを考えると、病的なMUC1を持たない移植腎に原疾患が再発するリスクは極めて低い、という臨床的な理解と整合します。
⚠️ 生体腎ドナー(腎提供者)候補の遺伝子評価は必須
家族性のMUC1病的変異を持つ親族は、たとえ現在の腎機能が正常でも、将来慢性腎臓病を発症するリスクがあるため、腎提供者(ドナー)にすべきではありません。家族内の病的な変異を確実に除外できた親族のみが、通常のドナー評価へ進めるというのが、標準的な考え方です[7]。生体腎移植を検討する際は、ドナー候補の遺伝学的評価がとくに重要になります。
8. 最新の治療研究 ─ 「有望」と「実用化」を分けて考える
治療研究のなかで最も注目されているのが、TMED9を標的とする低分子化合物BRD4780です。前述のDvela-Levittらの研究は、BRD4780がTMED9に作用してMUC1fsをリソソーム分解(細胞内のゴミ処理装置による分解)へ再ルーティングし、患者細胞・ノックインマウス・患者由来の腎オルガノイドでMUC1fsを減少させることを示しました[6]。病気の根本メカニズムに切り込む、病態機序に基づく前臨床研究の成果です。
💡 「有望な薬」と「臨床的に有効な薬」は違う
BRD4780は仕組みの証明としては非常に強いものですが、これは依然として前臨床(人での試験に入る前)のエビデンスです。薬の動き方(薬物動態)、TMED9を長期に操作したときの安全性、ヒトで必要な効果の程度、いつの段階の慢性腎臓病から始めるべきか、そして腎機能への効果は、まだ示されていません[6]。「有望な薬」と「臨床的に有効と証明された薬」は、はっきり分けて考える必要があります。
2026年9月7日時点の調査では、MUC1fsやTMED9を標的とした病気そのものを修飾する薬の、登録済みの臨床試験は特定できませんでした。公表されている情報も「臨床試験を準備中/近い将来を期待」という段階にとどまっています。なお、ClinicalTrials.govには、単回のエルゴカルシフェロール投与が血漿中のMUC1バイオマーカーに与える影響を調べる研究(NCT03747523)が登録されていますが、これは腎機能の改善を主要な目標とする病気修飾の治療試験ではありません[17]。RNAを標的とした治療(アンチセンス核酸など)や遺伝子の修正・編集も理論的には合理的ですが、ADTKD-MUC1で有効性を証明したヒトの試験は、現時点では存在しません。
予後の予測で最も大切なのは、繰り返しになりますが、家族内の末期腎不全の年齢を、個人の確定的な予測値として使わないことです。同じMUC1fsを作る家族でも進行速度には大きな差があり、現時点で臨床に使える確立した遺伝型と表現型の関係はありません。2026年のロングリード研究がVNTRの構造そのものを詳しく分類できるようになったことから、VNTRの長さや繰り返し構造と進行速度の関連は、今後の重要な研究テーマですが、まだ個人の予後予測に使える段階ではありません[8]。
9. 遺伝と家族の検査 ─ 遺伝カウンセリングで話し合うこと
ADTKD-MUC1は常染色体顕性(優性)遺伝で、病的なMUC1のアレル(遺伝子のコピー)を持つ人の各妊娠で、子どもがそのアレルを受け継ぐ確率は2分の1(50%)です。男女で伝わりやすさに差はありません[7]。浸透率は高く、実質的に完全とされますが、これは「若いうちから必ず慢性腎臓病がある」という意味ではありません。あらわれ方は強く年齢に依存し、腎機能の低下速度や末期腎不全の年齢には、家系の中でも家系の間でも著しいばらつきがあります。
💡 用語解説:浸透率と「陰性家族歴」の注意
浸透率とは、病的な変異を持つ人のうち、実際に症状があらわれる人の割合のことです。ADTKD-MUC1の浸透率は高いのですが、あらわれる年齢に幅があるため、若い成人で腎機能が正常でも保因を否定はできません。また、親の若年死亡・誤診・軽症・家族が少ないこと・新生突然変異などがあると、家族歴が一見「なさそう」に見えることもあります。陰性の家族歴だけで除外はできない、という点が大切です。
診断がついた発端者(最初に見つかった患者)では、少なくとも3世代の家系図を作り、慢性腎臓病・透析・移植・原因不明の若年死亡について、可能な範囲で年齢の情報を集めることが役立ちます。そのうえで、家族内の病的変異が同定されたら、成人の第一度近親者(親・子・きょうだい)へのカスケード検査(家系をたどる検査)を検討します。
⚠️ カスケード検査の落とし穴
家族内の検査は、その家系の変異を確実に検出できる方法で行うことが原則です。とくに注意したいのは、発端者がまれなVNTRのフレームシフトを持つのに、親族には最も多い+C変異だけを調べる検査を行い、「陰性」と判定してしまうことです。2026年のロングリード研究が、最も多い変異用の検査では検出できない複数の家系を同定したことは、この点を実証しています[8]。
無症状の成人の第一度近親者では、十分な事前の遺伝カウンセリングのうえで、予測的な遺伝子検査を検討できます。陽性であれば、血圧・クレアチニン/eGFR・尿所見・慢性腎臓病の合併症を長期にわたって追跡でき、腎毒性のある曝露の回避や、腎提供に関する意思決定にも影響します。とくに生体腎ドナー候補では、遺伝子検査の重要度が特に高いことは、前の章でお伝えしたとおりです[7]。
着床前遺伝学的検査(PGT-M)や出生前診断については、実施できるかどうかが施設・国・家族の変異によって異なり、2026年時点で一律に規定できる資料はありません。とくにMUC1のVNTR内のまれな変異では、通常の単一塩基の検査より技術的な設計が複雑になり得るため、個別の確認が必要です。当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行い、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で整理します。
10. よくある誤解
誤解①「尿検査が正常なら腎臓病ではない」
ADTKD-MUC1は、尿検査が静かなまま進むのが特徴です。タンパク尿や血尿が目立たなくても、慢性腎臓病が進んでいることがあります。家族歴と腎機能の推移が大切な手がかりになります。
誤解②「遺伝子検査が陰性なら否定できる」
ふつうのエクソームやパネルでは、MUC1のVNTRが読めず見逃されることがあります。「エクソーム陰性」は「MUC1陰性」ではありません。強く疑う場合はMUC1専用の解析が必要です。
誤解③「家族の透析年齢=自分の予測」
同じ家族でも、末期腎不全に至る年齢は大きく異なります。現時点で個人の進行を正確に予測できる指標はなく、定期的な腎機能チェックが現実的な対応です。
誤解④「治す薬がないなら何もできない」
病気そのものを止める薬は未確立ですが、慢性腎臓病の標準管理と腎移植という有効な手立てがあります。診断がつくこと自体が、家族の検査や腎提供の判断に役立ちます。
まとめ ─ 「見えにくい病気」を見つけるために
ADTKD-MUC1は、尿所見が乏しいまま静かに進む、見つけにくい遺伝性の腎臓病です。しかし2013年に原因遺伝子MUC1が特定されて以降、その理解と診断技術は大きく前進しました。「NGSでは読めない病気」だったものが、2023年以降は既存の短鎖データから専用アルゴリズムでスクリーニングでき、2026年にはロングリードでVNTRのアレル構造をほぼ完全に調べられる段階に達しています[1][10][8]。
病気そのものを止める治療はまだ研究段階ですが、慢性腎臓病の標準的な管理と、適切な時期の腎移植という、確立した手立てがあります。そして何より、診断がつくことは、ご本人の管理だけでなく、ご家族の検査や生体腎提供の判断に直結します。原因のはっきりしない慢性腎臓病で、ご家族にも腎臓病の方がいる——そうした状況では、正確な診断に基づいて今後の管理や家族の検査方針を検討することが重要です。臨床遺伝専門医として、文献に基づいて検査結果と選択肢を整理します。
よくある質問(FAQ)
Q1. ADTKD-MUC1とはどんな病気ですか?
MUC1という遺伝子の変異によって、MUC1fsという異常なタンパク質が腎臓の尿細管の細胞にたまり、長い時間をかけて少しずつ腎機能が低下していく、遺伝性の腎臓病です。尿検査でタンパクや血尿が乏しいまま慢性腎臓病が進むのが特徴で、家族に同じような腎臓病の人がいることが多くみられます。かつては「髄質嚢胞性腎疾患1型(MCKD1)」と呼ばれていました。
Q2. なぜ、ふつうの遺伝子検査では見つけにくいのですか?
原因となるMUC1のVNTR(縦列反復配列)が、同じ配列の長い繰り返しで、しかもGC(グアニン・シトシン)の割合が80%以上と非常に高いためです。通常のサンガー法や標準的なエクソーム解析では、この部分を正確に読めず、変異を取りこぼしやすいのです。そのため「エクソーム陰性」であっても「MUC1陰性」とは言えず、強く疑う場合はMUC1に特化した解析(VNtyperやロングリードなど)が必要になります。
Q3. 子どもに遺伝しますか?確率はどのくらいですか?
常染色体顕性(優性)遺伝のため、病的な変異を持つ方の各妊娠で、子どもがその変異を受け継ぐ確率は2分の1(50%)です。男女で差はありません。ただし、受け継いでも症状のあらわれ方(腎機能が低下する年齢など)には大きな幅があります。ご家族の検査や将来の見通しについては、臨床遺伝専門医による遺伝カウンセリングで整理することをおすすめします。
Q4. 治る薬はありますか?腎移植はできますか?
2026年9月時点で、病気そのものを止めることがヒトで証明された薬はまだありません。治療は慢性腎臓病の標準的な管理が中心です。一方、腎移植は有効な治療で、ADTKDを含む研究では一般の移植集団と同等の成績が報告され、移植腎への原疾患の再発も認められていません。ただし、家族の中でMUC1の変異を持つ方は、腎機能が正常でも腎提供者(ドナー)にはできないため、生体腎移植では提供者候補の遺伝子評価が重要になります。
Q5. 家族に同じ変異を持つ人がいるか、調べたほうがよいですか?
家族内の病的変異が分かった場合、成人の第一度近親者(親・子・きょうだい)への検査を、十分な遺伝カウンセリングのうえで検討できます。陽性なら腎機能を長期に追跡でき、腎提供の判断にも役立ちます。注意点として、家族内の検査は「その家系の変異を確実に検出できる方法」で行う必要があります。発端者がまれな変異を持つのに、最も多い変異だけを調べて「陰性」と判定してしまわないようにすることが大切です。
🏥 遺伝性の腎臓病・遺伝子検査のご相談
原因のわからない慢性腎臓病や、ご家族の腎臓病、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Mutations causing medullary cystic kidney disease type 1 lie in a large VNTR in MUC1 missed by massively parallel sequencing. Nat Genet. 2013. [PubMed 23396133]
- [2] Autosomal dominant tubulointerstitial kidney disease: diagnosis, classification, and management—A KDIGO consensus report. Kidney Int. 2015. [PubMed 25738250]
- [3] Development and Validation of a Mass Spectrometry-Based Assay for the Molecular Diagnosis of Mucin-1 Kidney Disease. J Mol Diagn. 2016. [PubMed 27157321]
- [4] Noninvasive Immunohistochemical Diagnosis and Novel MUC1 Mutations Causing Autosomal Dominant Tubulointerstitial Kidney Disease. J Am Soc Nephrol. 2018. [PubMed 29967284]
- [5] Clinical and genetic spectra of autosomal dominant tubulointerstitial kidney disease due to mutations in UMOD and MUC1. Kidney Int. 2020. [PubMed 32450155]
- [6] Small Molecule Targets TMED9 and Promotes Lysosomal Degradation to Reverse Proteinopathy. Cell. 2019. [PubMed 31348885]
- [7] Autosomal Dominant Tubulointerstitial Kidney Disease – MUC1. GeneReviews. [NCBI Bookshelf NBK153723]
- [8] Single-Molecule Real-Time Sequencing for MUC1 VNTR Variation to Improve Autosomal Dominant Tubulointerstitial Kidney Disease Diagnosis. J Am Soc Nephrol. 2026. [PubMed 41961547]
- [9] Autosomal dominant tubulointerstitial kidney disease. Nat Rev Dis Primers. 2019. [PubMed 31488840]
- [10] VNtyper enables accurate alignment-free genotyping of MUC1 coding VNTR using short-read sequencing data in autosomal dominant tubulointerstitial kidney disease. iScience. 2023. [PubMed 37456840]
- [11] Systematic Screening of Autosomal Dominant Tubulointerstitial Kidney Disease-MUC1 27dupC Pathogenic Variant through Exome Sequencing. J Am Soc Nephrol. 2025. [PMC11801747]
- [12] Phenotypic Heterogeneity of ADTKD-MUC1 Diagnosed Using VNtyper, a Novel Genetic Technique. Am J Kidney Dis. 2025. [PubMed 39848530]
- [13] Eight-fold increased COVID-19 mortality in autosomal dominant tubulointerstitial kidney disease due to MUC1 mutations: an observational study. BMC Nephrol. 2024. [PubMed 39696072]
- [14] MUC1-associated autosomal dominant tubulointerstitial kidney disease: prevalence in kidney failure of undetermined aetiology and clinical insights from Danish families. Clin Kidney J. 2025. [PubMed 39781475]
- [15] Clinical use of the VNtyper-Kestrel pipeline for MUC1 variant detection in autosomal-dominant tubulointerstitial kidney disease. Clin Exp Nephrol. 2025. [PubMed 40244446]
- [16] Renal transplant outcomes in patients with autosomal dominant tubulointerstitial kidney disease. Clin Transplant. 2020. [PubMed 31958169]
- [17] Pilot Study: The Effect of Ergocalciferol on Plasma Mucin-1 Levels (NCT03747523). ClinicalTrials.gov. [NCT03747523]






