

目次
- 1 1. DYM遺伝子とは ─ 18番染色体にある「ゴルジ体の裏方」の設計図
- 2 2. Dymeclinの働き ─ ゴルジ体を介した「小胞輸送」を支える
- 3 3. 骨の病気 ─ DMC症候群とSmith-McCort異形成症
- 4 4. 脳の症状 ─ 生後に進む小頭症と髄鞘形成の遅れ
- 5 5. 遺伝子型と表現型 ─ 変化のしかたが症状を分ける
- 6 6. 遺伝形式と検査 ─ 常染色体潜性とはどういうことか
- 7 7. 研究の広がり ─ 統合失調症・加齢との意外なつながり
- 8 8. 遺伝診療との接点 ─ 「ゴルジ体病」という視点
- 9 9. よくある誤解
- 10 まとめ ─ ゴルジ体の裏方が支える、骨と脳の発達
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

📍 クイックナビゲーション
細胞の中には、作ったタンパク質を目的地へ送り届ける「宅配便」のような仕組みがあります。その仕分けセンターにあたるのがゴルジ体(ゴルジ装置)で、そこで働くタンパク質のひとつがDYM遺伝子のつくるDymeclin(ダイメクリン)です。このタンパク質の機能が両アレルで損なわれると、Dyggve-Melchior-Clausen(DMC)症候群やSmith-McCort(スミス・マッコート)異形成症1型といった、体幹が短くなる骨系統疾患が起こります。DMCでは骨格症状に加えて脳の発達にも影響し、小頭症や知的障害を伴います。この記事では、DYM遺伝子とは何か、Dymeclinがどんな働きをしているのか、そしてどんな病気とどうつながるのかを、遺伝専門医の視点で、一般の方にもわかりやすく解説します。
Q. DYM遺伝子とは何ですか?まず結論だけ知りたいです
A. DYM遺伝子は、18番染色体の長腕(18q21.1)にある遺伝子で、Dymeclin(ダイメクリン)というタンパク質の設計図です。Dymeclinは、細胞の中でタンパク質を仕分けして送り出すゴルジ体を介した小胞輸送を支えています。両親から受け継いだ2つのDYM遺伝子の両方に病的な変化(バリアント)があると、Dyggve-Melchior-Clausen(DMC)症候群またはSmith-McCort異形成症1型が起こります。どちらも骨格に影響しますが、DMCでは小頭症や知的障害などの神経発達症状を伴います[1][12]。遺伝のしかたは常染色体潜性(劣性)です。
- ➤正体 → 18q21.1にある遺伝子。669個のアミノ酸からなるタンパク質Dymeclinをつくる
- ➤働き → 小胞体とゴルジ体の間でタンパク質を運ぶ「小胞輸送」を支える、ゴルジ体表面のタンパク質
- ➤関連する病気 → DMC症候群(知的障害あり)とSmith-McCort異形成症(知能は正常)
- ➤遺伝のしかた → 常染色体潜性(劣性)。両親がそれぞれ保因者のとき、子どもが発症する確率は1/4
- ➤研究の広がり → 統合失調症との関連を報告した研究や、加齢に伴う筋力低下との関連研究がある
🧬 DYM遺伝子の基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた遺伝子解説です。特定の検査を勧めるものではありません。
1. DYM遺伝子とは ─ 18番染色体にある「ゴルジ体の裏方」の設計図
DYM遺伝子は、私たちの体をつくる約2万個の遺伝子のひとつで、18番染色体の長腕(18q21.1)という場所にあります[2][8]。この遺伝子がもとになってつくられるのが、Dymeclin(ダイメクリン)という669個のアミノ酸からなるタンパク質です[1]。「DYM」も「Dymeclin」も、この遺伝子が原因となる病気「Dyggve-Melchior-Clausen症候群」の頭文字から名付けられました。
💡 用語解説:遺伝子とタンパク質、染色体の位置
アミノ酸という部品が数珠つなぎになったものがタンパク質で、その並び順を決める「設計図」が遺伝子です。「18q21.1」という表記は、18番染色体の長い腕(q)の、決まった区画を指す住所のようなものです。ヒトは同じ遺伝子を父由来・母由来で2つずつ持っています。
DYM遺伝子の特徴のひとつは、進化の中でとてもよく保存されてきたことです。パンなどをつくる出芽酵母(単細胞の生き物)にはこれに当たる遺伝子が見当たりませんが、線虫・ショウジョウバエ・ゼブラフィッシュ・マウス・チンパンジーなど、多くの多細胞生物が共通して似た遺伝子を持っています[4]。少なくとも出芽酵母では明確な相同遺伝子が見つからない一方、多くの多細胞生物でよく保存されていることは、Dymeclinが多細胞生物の組織形成に重要な役割を担うことを示唆しています。
Dymeclinは全身のさまざまな組織で広く働いていますが、その量には濃淡があります。特に多くつくられているのが、成長板の軟骨細胞、骨をつくる骨芽細胞、そして胎児期・新生児期の脳です[1]。ゼブラフィッシュの胚を使った観察でも、発生の初期に軟骨をつくる部位と脳の領域にDYM遺伝子の産物が濃く集まることが確かめられています[5]。これらはどれも、細胞の外へ大量のタンパク質を分泌する必要がある場所です。つまりDymeclinは、「たくさん作って、たくさん送り出す」現場で特に必要とされているのです。
2. Dymeclinの働き ─ ゴルジ体を介した「小胞輸送」を支える
細胞の中では、小胞体(しょうほうたい)という場所でタンパク質が作られ、ゴルジ体という「仕分けセンター」で加工・仕分けされてから、必要な場所へ送り出されます。この荷物のやり取りは、小胞(しょうほう)という小さな袋に荷物を詰めて運ぶ「小胞輸送」という仕組みで行われます。Dymeclinは、この輸送を支える裏方のタンパク質です[3]。
当初、Dymeclinは膜を6回貫通する「膜に埋まったタンパク質」だと予測されたこともありました[2]。しかし、その後の顕微鏡を使った詳しい解析で、実際には膜に埋まっているのではなく、細胞質とゴルジ体の間をすばやく行き来する「表在性膜タンパク質」であることがわかりました[3]。細胞質にただよっているグループと、核の近くのゴルジ体にくっついているグループがあり、両者は絶えず入れ替わっています。とくに、小胞体とゴルジ体の境目にある移行小胞や、成熟したゴルジ体の膜を選んで結合する性質を持っています[3]。
💡 用語解説:小胞体・ゴルジ体・小胞輸送
小胞体はタンパク質の製造工場、ゴルジ体はそれを加工・仕分けする出荷センターです。工場から出荷センターへ、また出荷センターから工場へ、荷物(タンパク質)は小胞という小さな袋に入って運ばれます。工場→出荷センターの向きを「順行性輸送」、その逆を「逆行性輸送」と呼びます。Dymeclinは、この両方向の運搬がスムーズに進むように働いています。
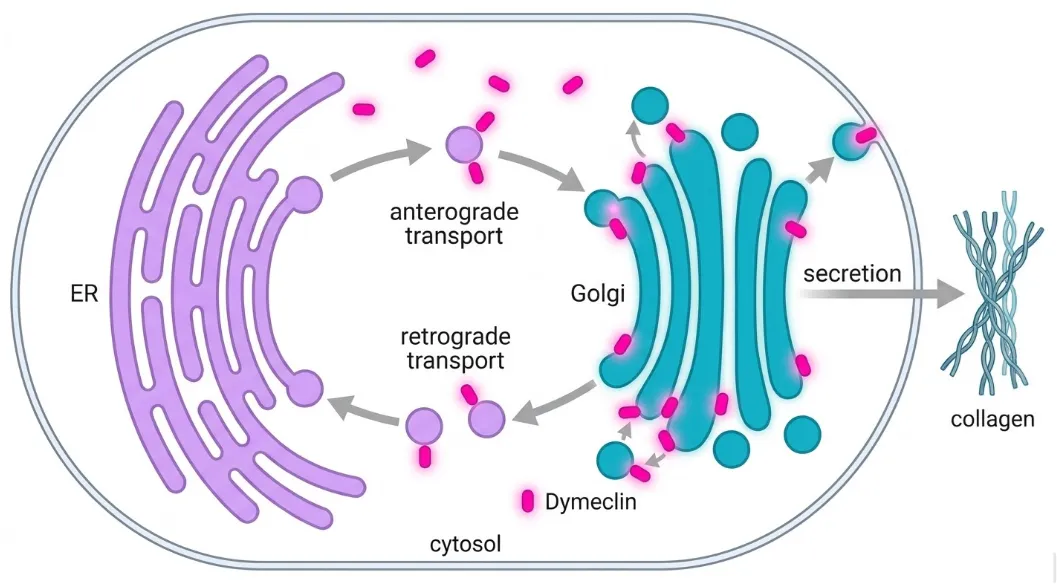
Dymeclinがどんな相手と組んで働いているのかを調べる研究では、小胞輸送の中心を担う多くのタンパク質と結びつくことが示されています[6]。荷物を包む被覆タンパク質(COPIやクラスリンアダプターの構成因子)、小胞をつなぎ留めるテザリング因子(p115やgiantinなど)、輸送を方向づける因子(レトロマー複合体のVPS35など)——こうした顔ぶれと複合体をつくることから、Dymeclinは輸送小胞の形成・ドッキング・仕分けを調整する「足場(スキャフォールド)」のような役割を果たしていると考えられています[6]。自分が荷物を運ぶというより、運搬がうまく回るように現場を段取りする調整役、とイメージするとわかりやすいかもしれません。
Dymeclinが働けないと、細胞はどうなるのか
DYM遺伝子の働きが失われると、この精密な輸送ネットワークが大きく乱れます。患者さん由来の細胞を調べた研究では、ゴルジ体の構造そのものが崩れ、荷物を送る流れが滞ることが確認されています[6]。運べなかったタンパク質が小胞体の中にたまると、細胞にとってのストレス(小胞体ストレス)が生じます。その結果、粗面小胞体がふくらんで空胞化したり、ゴルジ体が断片化したりといった、細胞の形の異常が観察されます[6]。さらに、患者さん由来の線維芽細胞では、このストレスを受けて細胞が自ら死を選ぶ(アポトーシス)割合が有意に高くなることも報告されています[5]。輸送の渋滞が、細胞の生き死ににまで及ぶわけです。
▲ Dymeclinはこの流れ全体を支える裏方。うまく働かないと荷物が渋滞し、細胞にストレスがかかります。
3. 骨の病気 ─ DMC症候群とSmith-McCort異形成症
Dymeclinの働きが最もはっきりと現れるのが、骨が伸びる仕組みである「内軟骨性骨化(ないなんこつせいこっか)」です。これは、成長板にある軟骨細胞が、静止した状態から増殖し、大きくふくらみ、最後にアポトーシスを起こして骨に置き換わる、という一連のプログラムです。この過程で軟骨細胞は、II型コラーゲンやアグリカンといった、長くて複雑な細胞外基質(ECM)を大量に作って外へ分泌しなければなりません[5]。
Dymeclinは、この分泌経路の中で、GOLM1やペプチジルプロリルイソメラーゼB(PPIB)といった相手と協力して、コラーゲンの修飾と分泌を助けています[5]。そのためDymeclinを失った軟骨細胞では、コラーゲンを正しい場所へ運べなくなり、細胞の表面にコラーゲンの線維がほとんど並ばなくなってしまいます[5]。骨をつくる材料が現場に届かない、という事態です。その結果、成長板の秩序ある柱状の並びが崩れ、異常な基質がたまり、管状の骨が短くなって、体が小さくなる軟骨異形成症(chondrodysplasia)の特徴が現れます[6]。
Dyggve-Melchior-Clausen(DMC)症候群
こうした骨づくりの障害が、ヒトではDyggve-Melchior-Clausen(DMC)症候群(OMIM 223800)として現れます。DMCは常染色体潜性(劣性)の非常にまれな骨系統疾患で、Orphanetでは有病率が100万人に1人未満とされ、世界で報告されている患者さんは約100例とされています[18]。主な特徴は、体幹が短くなるタイプの低身長(short-trunk dwarfism)、小頭症、粗な顔つき、そして知的障害です[5]。幼児期から進行する脊柱の変形(側弯や腰椎前弯)、関節の動きの制限、アヒルのような歩き方(waddling gait)などを伴うことがあります[8]。
X線写真では、腸骨稜(骨盤の縁)に見られるレース状の網目模様と、椎体(背骨のブロック)の上下に見られる二重のこぶ状のへこみが、診断の手がかりになる特徴として知られています[9]。ただし、これらの所見は年齢とともに変化することが長期の追跡研究で示されており、診断のタイミングによって見え方が異なる点に注意が必要です[9]。角膜の混濁がないことや、尿中への特定物質の排泄がないことは、症状の似たムコ多糖症(モルキオ病)との区別に役立ちます[7]。
Smith-McCort(スミス・マッコート)異形成症
DMC症候群と対立遺伝子疾患(同じ遺伝子の別の変化で起こる、いわば兄弟のような関係)にあるのが、Smith-McCort異形成症1型(SMC1、OMIM 607326)です。SMCは、DMCとまったく同じ重い骨格の異常(体幹短縮、レース状の腸骨稜、二重こぶ状の椎体)を示しますが、知能は正常で、小頭症や重い中枢神経の障害を伴わないという点で、DMCとはっきり区別されます[10]。
近年、こうしたゴルジ体の機能異常から起こる骨系統疾患は、まとめて「Skeletal Golgipathies(骨のゴルジ体病)」と呼ばれるようになりました[9]。Smith-McCort異形成症には遺伝的な多様性があり、DYM遺伝子の変化によるものをSMC1型、まったく別の遺伝子であるRAB33B遺伝子の変化によるものをSMC2型(OMIM 615222)と分類します[10]。Rab33bは、Dymeclinと同じくゴルジ体に局在し、小胞の逆行性輸送に関わる低分子量GTPアーゼです[10]。
異なる2つの遺伝子の変化が、まったく同じ骨の症状を引き起こす——この事実は、骨づくりにおいてゴルジ体の輸送ネットワークが骨形成に共通する重要な経路として働いていることを、とてもよく示しています。どちらの遺伝子が欠けても、同じ場所(ゴルジ体輸送)でつまずくため、結果として同じ骨格の異常が現れるのです。
🩺 院長コラム【同じ遺伝子でも、症状が違う理由】
DMC症候群とSmith-McCort異形成症は、どちらもDYM遺伝子が原因でありながら、知的障害の有無という大きな違いがあります。同じ遺伝子でも、変化の種類や残る機能の程度によって症状が異なることがあります。DYMでは、DMCに機能喪失型、SMC1にミスセンス変異が多いという傾向が報告されていますが、変異の種類だけで症状を一律に予測できるわけではありません。だからこそ、見つかった変化が具体的にどういうものなのかを丁寧に読み解くことが、遺伝診療ではとても大切になります。
4. 脳の症状 ─ 生後に進む小頭症と髄鞘形成の遅れ
DMC症候群で見られる知的障害や小頭症が、どうやって起こるのか。この仕組みは長らく謎でしたが、マウスを使った研究によって、細胞レベルで少しずつ明らかになってきました。DMCの小頭症は、生まれる前から脳が小さい「原発性小頭症」とは異なり、生まれた後の脳の成長過程で進行する「出生後小頭症(postnatal microcephaly)」に分類されます[11]。
Dymeclinを持たないマウス(Dym欠損マウス)の脳を詳しく調べたところ、生後5日目以降から脳の重さと体積が減り始めることがわかりました[11]。大脳皮質の層構造そのものは正常に組み立てられており、神経細胞の配置に大きな異常はないものの、前頭皮質が全体的に薄くなっていきます[11]。そして最も目立った所見が、左右の大脳半球をつなぐ大きな神経の束である脳梁(のうりょう)が著しく薄くなることでした。同じ特徴は、DMC患者さんの脳でも確認されています[11]。
💡 用語解説:髄鞘(ミエリン)と神経の「絶縁テープ」
神経の軸索には、ミエリン(髄鞘)という膜が何層にも巻き付いています。これは電気コードの絶縁テープのようなもので、神経の信号を速く正確に伝えるのに欠かせません。ミエリンを作るには、大量の膜の材料やタンパク質を合成し、ゴルジ体を通して細胞の表面へ届ける、大規模な分泌が必要です。
脳梁が薄くなる背景には、髄鞘(ミエリン)をつくるオリゴデンドロサイトというグリア細胞の不調がありました。Dym欠損マウスでは、成熟したオリゴデンドロサイトの数が減り、ミエリンの主要な材料であるミエリン塩基性タンパク質(MBP)を作る能力が有意に低下していました[11]。その結果、ミエリン鞘は正常より薄く、密度が低く、軸索にきちんと巻き付かないという、重い「髄鞘形成不全(hypomyelination)」が起こります[11]。
さらに大切なのは、この異常がDymeclinを再び働かせることで元に戻せたという点です。研究では、皮質の神経細胞でも小胞体からゴルジ体への順行性輸送に大きな遅れが生じていましたが、Dymeclinを生後の神経細胞に再導入すると、これらの輸送異常が完全に回復しました[11]。この結果は、Dymeclinが生まれた後の脳の成熟期、とくに神経回路の構築や髄鞘形成に必要な小胞輸送を支える重要な因子であることを支持しています。
5. 遺伝子型と表現型 ─ 変化のしかたが症状を分ける
DMC症候群とSmith-McCort異形成症(1型)では、DYM遺伝子における変化の「性質」に一定の傾向が報告されています。ただし、遺伝子型と表現型の対応は単純ではなく、変異の種類だけで症状を一律に予測することはできません。DMCを引き起こす変化の多くは、ナンセンス変異やフレームシフト変異、あるいはスプライシング異常です。これらはタンパク質の途中に「終わりの合図(早期終止コドン)」を作ってしまい、Dymeclinの機能を完全に失わせる(機能喪失:Loss-of-Function)タイプです[12]。
一方、Smith-McCort異形成症で見つかる変化は、主にアミノ酸が1つ入れ替わるミスセンス変異で、Dymeclinの働きが部分的に残っている(残存活性がある)と推定されています[10]。残存するDymeclin機能が中枢神経の表現型の軽さに関係する可能性が考えられており、骨格症状は強くても知的障害を伴わないSMC1の表現型を説明する仮説のひとつです。ただし、この機序が個々の症例ですべて実証されているわけではありません。
💡 用語解説:変異のタイプ
ナンセンス変異は、途中で「終わり」の合図ができてしまい、タンパク質が短く切れてしまう変化です。フレームシフト変異は、設計図の読み枠がずれて、それ以降がまったく別の文字列になる変化です。ミスセンス変異は、アミノ酸が1つ別のものに置き換わる変化で、機能が完全には失われず、一部残ることがあります。この「残るか、失われるか」には一定の傾向がありますが、DMCとSMCを変異タイプだけで完全に分けられるわけではありません。
これまでに、世界各地の家系から多くの病的な変化が報告されてきました。パキスタンの大きな近親婚家系では、新たなホモ接合性のナンセンス変異(c.1205T>A, p.Leu402Ter)が同定され、立体構造の予測から、タンパク質が不安定になり他の分子との結びつきが失われることが示されました[13]。日本人のDMC症例としては、それまで報告のなかった新たなホモ接合性のフレームシフト変異(c.1670delT, p.Leu557Argfs*20)が、近親婚のご両親から受け継いだ60歳の男性で報告されており、典型的な骨格の特徴に加えて腹部膨満や直腸脱を伴った点が特筆されています[14]。また、エクアドルの患者さんからはホモ接合性のフレームシフト変異(c.1878delA, p.Lys626fs)が報告されています[15]。
🧬 DYM遺伝子で報告されている代表的な変化
| 変化(例) | タイプ | 働きへの影響 | 主な関連疾患 |
|---|---|---|---|
| p.Arg194*(R194X) | ナンセンス | 機能喪失(早期終結) | DMC症候群[12] |
| c.1205T>A p.Leu402Ter |
ナンセンス | タンパク質の不安定化・機能喪失 | DMC症候群(パキスタン家系)[13] |
| c.1670delT p.Leu557Argfs*20 |
フレームシフト | C末端の切断・機能喪失 | DMC症候群(日本人症例)[14] |
| c.1878delA p.Lys626fs |
フレームシフト | 読み枠のずれ・異常タンパク質 | DMC症候群(エクアドル症例)[15] |
| ミスセンス変異 (残存活性あり) |
ミスセンス | 働きが部分的に残る | 主にSmith-McCort異形成症1型[10] |
※これまでDMC・SMC1で報告されている病的バリアントは、主としてDymeclinの機能低下または機能喪失に関連すると考えられています[12]。実際の遺伝子検査の結果の解釈は、必ず専門家にご相談ください。
6. 遺伝形式と検査 ─ 常染色体潜性とはどういうことか
DYM遺伝子が関わるDMC症候群もSmith-McCort異形成症も、常染色体潜性(劣性)遺伝という形式で伝わります[1]。これは、両親から受け継いだ2つのDYM遺伝子の「両方」に病的な変化があって初めて発症するタイプです。片方だけに変化がある人は保因者(キャリア)と呼ばれ、多くの場合、症状は現れません。
💡 用語解説:常染色体潜性(劣性)遺伝と再発率
両親がともに同じ遺伝子の保因者である場合、子どもがこの病気を発症する確率は4分の1(25%)、保因者になる確率が2分の1(50%)、変化を受け継がない確率が4分の1(25%)です。これは妊娠ごとに毎回あてはまる確率です。血縁関係のある両親では、同じ希少な病的バリアントを共有する確率が一般集団より高くなる場合があるため、常染色体潜性疾患がみられる確率も高くなることがあります。
大規模なゲノムデータベースgnomADでは、遺伝子ごとにタンパク質機能喪失型バリアントに対する集団レベルの制約を示すpLIやLOEUFなどの指標が計算されています。DYMではpLIが低く、LOEUFも強い制約を示す値ではありませんが、これは「DYMの病的バリアントが無害」という意味ではありません。pLIはとくにヘテロ接合性の機能喪失に対する不耐性(ハプロ不全)を評価するための指標であり、常染色体潜性疾患の原因遺伝子では低値でも矛盾しません。DYM関連疾患では、両アレルに病的バリアントがそろうことが発症の基本です。
出生前と出生後の検査
DMC症候群やSmith-McCort異形成症は、特徴的な骨格の所見(X線でのレース状の腸骨稜、二重こぶ状の椎体など)と、DYM遺伝子(またはRAB33B遺伝子)の解析によって診断されます。すでに家系内で原因となる変化が判明している場合には、その変化を対象とした検査が可能になります。ご家族に患者さんがいて、保因者かどうかを知りたい場合や、次のお子さんについて相談したい場合には、遺伝カウンセリングの中で検査の選択肢を整理していくことになります。
当院では、骨系統疾患を対象としたNGS遺伝子パネル検査や、低身長に関わる遺伝子パネル検査など、複数の遺伝子を一度に調べる検査も扱っています。どの検査が適しているか、そもそも検査を受けるべきかどうかを含め、判断の材料を一緒に整理するのが遺伝カウンセリングの役割です。
7. 研究の広がり ─ 統合失調症・加齢との意外なつながり
DYM遺伝子は、まれな骨系統疾患の原因遺伝子であるだけでなく、より一般的な病気や加齢とのつながりも研究されています。ここからは、確定した病因というよりも「関連が報告されている段階」の話として、慎重にご紹介します。
統合失調症とのかかりやすさ
シナプス小胞の輸送やゴルジ体機能に関わる遺伝子群が統合失調症に関わるという解析を受けて、日本人を対象にした大規模なケースコントロール研究が行われました。統合失調症の患者2,105名と健常対照2,087名を対象とした3段階の解析で、DYM遺伝子内のSNP「rs833497」が、統合失調症のかかりやすさと統計学的に有意に関連することが報告されています(アレルのP値=2×10⁻⁵)[16]。この研究では、rs833497のC型を1つ持つごとに、統合失調症のオッズが約1.16倍になると報告されました[16]。
💡 用語解説:GWASと「関連」の意味
GWAS(ゲノムワイド関連解析)は、多くの人のゲノムを比べて、ある特徴と統計的に関連する場所を探す手法です。ここでの「関連」は、DMC症候群のように1つの遺伝子だけで発症が決まる関係とは異なります。統合失調症は多くの遺伝要因と環境要因が関わる多因子(ポリジェニック)疾患です。2010年のこの研究ではDYMとの統計学的関連が示されましたが、これは因果関係を証明するものでも、個人の発症を予測できるものでもありません。
DMC症候群のような、機能を完全に失うメンデル遺伝性の変化とは異なり、統合失調症では、こうした微細な遺伝的な違いの積み重ねが関わると考えられています。神経伝達物質を含む小胞の輸送や、シナプスの膜タンパク質をゴルジ体経由で供給する過程の、ごくわずかな乱れが、その神経生理学的な背景に関わっている可能性が示唆されています[16]。
加齢・筋力低下との関連
さらに近年、DYM遺伝子が加齢に伴う筋力低下と関連する可能性も報告されています。長寿と加齢に伴う筋力低下に関する大規模なGWASデータを統合した2026年の研究では、長寿に関連する遺伝子としてAPOC1やTOMM40が、筋力低下に関わる感受性遺伝子としてDYMとTGFAが特定されました[17]。メンデルランダム化解析では、DYM遺伝子の発現量が高いほど筋力低下のリスクが下がる方向の関連が示され、長寿と筋力低下という2つの形質の間に、共有される遺伝的な背景があることも示唆されています[17]。骨と神経に特化していると思われていたDymeclinが、筋力の維持に関連する可能性がある——この知見はDYMが筋力低下に関連する候補遺伝子のひとつであることを示しますが、細胞レベルの機序や因果関係は今後の検証が必要です。ただし、これは集団レベルの遺伝統計にもとづく段階の知見であり、個人の筋力や寿命を予測できるものではありません。
8. 遺伝診療との接点 ─ 「ゴルジ体病」という視点
DYM遺伝子の研究は、「1つの遺伝子がつくる裏方タンパク質が、骨や脳だけでなく、加齢に伴う筋力低下のような形質とも関連しうる」という、遺伝子機能の広がりを示しています。その根っこにあるのは、ゴルジ体を介した小胞輸送というひとつの仕組みです。Dymeclin、Rab33bのように、ゴルジ体の輸送に関わるタンパク質の異常が共通の骨系統疾患を引き起こすことから、これらは「Skeletal Golgipathies(骨のゴルジ体病)」という枠組みでとらえられるようになりました[9]。
遺伝診療の視点から見ると、DYM遺伝子は「遺伝子の働きを、目立つ機能だけで判断してはいけない」という教訓を与えてくれます。地味な運搬の裏方であっても、その遺伝子の変化(バリアント)が、骨や脳の発達に決定的な影響を与えることがあるからです。そして、同じ遺伝子でも変化のしかたによって、DMCとSMCという異なる病気になる——この事実は、見つかった変化が具体的にどういうタイプなのかを丁寧に読み解くことの大切さを示しています。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。DMC症候群やSmith-McCort異形成症は小児期に症状が現れる病気であり、当院は成人を対象とする臨床遺伝の立場から、ご家族の保因者診断や次の妊娠に向けた相談など、遺伝に関わる情報整理をお手伝いします。検査を受けるかどうかを含め、決めるのはご本人であり、私たちは中立の立場で判断材料を整理する役割を担います。
🩺 院長コラム【裏方の遺伝子ほど、丁寧に見る】
DYM遺伝子は、細胞の中で荷物を運ぶ「裏方」の設計図です。派手な働きではありませんが、その裏方がいなくなると、骨も脳もうまく作れなくなる。遺伝子検査で見つかる変化には、こうした「一見地味だけれど大切な遺伝子」が数多く含まれます。だからこそ、名前を聞いてもピンとこない遺伝子ほど、その働きと変化の意味を、ご家族と一緒に丁寧にひもといていくことが大切だと考えています。
9. よくある誤解
誤解①「DYMは知名度の低い、影響の小さい遺伝子」
DYM遺伝子は目立たない「裏方」ですが、その両アレルの機能が大きく失われると骨の成長や脳の発達に大きな影響が生じます。マウスや細胞モデルでは、Dymeclinの再導入により一部の輸送異常が回復することも示されており、重要な機能を担う遺伝子です。
誤解②「同じ遺伝子なら症状も同じはず」
同じDYM遺伝子でも、DMCでは機能喪失型、Smith-McCort異形成症1型ではミスセンス変異が多いという傾向が報告されています。ただし、変異タイプだけで知的障害の有無や重症度を一律に予測することはできません。
誤解③「片方に変化があれば発症する」
DYM関連疾患は常染色体潜性(劣性)遺伝です。発症には両親から受け継いだ2つの遺伝子の「両方」に変化が必要で、片方だけの保因者は通常、症状が出ません。
誤解④「gnomADの指標が低い=病気に無関係」
DYMのpLIスコアが低いことは、ヘテロ接合性の機能喪失に強い不耐性を示す遺伝子ではないことを意味します。常染色体潜性疾患の原因遺伝子で低値となることは矛盾せず、両アレルに病的バリアントがそろった場合の発症リスクとは別に考える必要があります。
まとめ ─ ゴルジ体の裏方が支える、骨と脳の発達
DYM遺伝子とその産物Dymeclinは、細胞の中でタンパク質を運ぶゴルジ体を介した小胞輸送を支える、独自の表在性膜タンパク質です[3]。この裏方の働きは、大量のコラーゲンを分泌する軟骨細胞や、ミエリンを作るオリゴデンドロサイトのように、「たくさん作って、たくさん送り出す」現場で特に必要とされます。だからこそ、Dymeclinの機能が大きく損なわれると、内軟骨性骨化がうまく進まずDyggve-Melchior-Clausen症候群やSmith-McCort異形成症1型という骨系統疾患が起こります。DMCではさらに、生後の脳の成熟過程で小頭症や髄鞘形成不全が生じます[5][11]。
さらに、統合失調症との関連を報告した研究や、加齢に伴う筋力低下との関連を示した研究は、この遺伝子が希少疾患以外の形質でも研究対象になっていることを示しています[16][17]。「ゴルジ体の機能不全」という視点は、希少疾患の理解にとどまらず、より広い医学の課題を読み解く鍵になるかもしれません。DYM遺伝子について気になることがある方、ご家族の骨系統疾患や低身長の遺伝について相談したい方は、臨床遺伝専門医が在籍するミネルバクリニックにお気軽にご相談ください。
よくある質問(FAQ)
Q1. DYM遺伝子とは何ですか?
DYM遺伝子は、18番染色体の長腕(18q21.1)にある遺伝子で、Dymeclin(ダイメクリン)という669個のアミノ酸からなるタンパク質の設計図です。Dymeclinは、細胞の中でタンパク質を仕分けして送り出す「ゴルジ体を介した小胞輸送」を支えています。この遺伝子の両方のコピーに病的な変化があると、Dyggve-Melchior-Clausen症候群またはSmith-McCort異形成症1型という骨系統疾患が起こります。DMCでは小頭症や知的障害を伴う一方、Smith-McCort異形成症1型では通常、知能は保たれます。
Q2. DYM遺伝子はどんな病気と関係していますか?
主に2つの骨系統疾患と関係します。ひとつはDyggve-Melchior-Clausen(DMC)症候群で、体幹が短い低身長・小頭症・知的障害を伴います。もうひとつはSmith-McCort異形成症1型で、骨格の症状はDMCとほぼ同じですが、知能は正常で小頭症を伴いません。どちらも常染色体潜性(劣性)遺伝で伝わります。研究レベルでは、統合失調症との関連を報告した研究や、加齢に伴う筋力低下との関連を示した研究もあります。
Q3. DMC症候群とSmith-McCort異形成症は何が違うのですか?
骨格の異常はほぼ同じですが、DMC症候群は知的障害と小頭症を伴うのに対し、Smith-McCort異形成症は知能が正常で小頭症を伴いません。この違いは、DYM遺伝子の変化のタイプと関係すると考えられています。DMCでは機能喪失型(ナンセンス・フレームシフト変異など)が多く、Smith-McCort異形成症1型ではミスセンス変異が多い傾向があります。ただし、変異の種類だけで表現型を一律に予測することはできません。なお、Smith-McCort異形成症には、別の遺伝子RAB33Bが原因となる2型もあります。
Q4. DYM遺伝子の病気はどのように遺伝しますか?
常染色体潜性(劣性)遺伝で伝わります。両親から受け継いだ2つのDYM遺伝子の「両方」に病的な変化があって初めて発症します。片方だけに変化がある人は保因者と呼ばれ、通常は症状が出ません。両親がともに同じ遺伝子の保因者である場合、子どもが発症する確率は妊娠ごとに4分の1(25%)です。血縁関係のある両親では、同じ希少な病的バリアントを共有する確率が一般集団より高くなる場合があります。
Q5. 家族にDMC症候群の人がいます。検査はできますか?
ご家系内ですでに原因となるDYM遺伝子の変化が判明している場合には、その変化を対象とした保因者診断などが検討できます。まだ変化が特定されていない場合は、骨系統疾患を対象とした遺伝子パネル検査などが選択肢になります。どの検査が適しているか、そもそも検査を受けるべきかどうかを含め、遺伝カウンセリングの中で臨床遺伝専門医と一緒に整理していくことをおすすめします。検査を受けるかどうかは、ご本人・ご家族が決めることです。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] DYM dymeclin [Homo sapiens] – Gene – NCBI. [NCBI Gene 54808]
- [2] Mutations in a novel gene Dymeclin (FLJ20071) are responsible for Dyggve-Melchior-Clausen syndrome. Hum Mol Genet. 2003. [PubMed 12554689]
- [3] The gene responsible for Dyggve-Melchior-Clausen syndrome encodes a novel peripheral membrane protein dynamically associated with the Golgi apparatus. Hum Mol Genet. 2009. [PubMed 18996921]
- [4] Mental retardation and abnormal skeletal development (Dyggve-Melchior-Clausen dysplasia) due to mutations in a novel, evolutionarily conserved gene. Am J Hum Genet. 2003. [PubMed 12491225]
- [5] Dymeclin, the gene underlying Dyggve-Melchior-Clausen syndrome, encodes a protein integral to extracellular matrix and Golgi organization and is associated with protein secretion pathways critical in bone development. Hum Mutat. 2011. [PubMed 21280149]
- [6] Dyggve-Melchior-Clausen syndrome: chondrodysplasia resulting from defects in intracellular vesicle traffic. Proc Natl Acad Sci U S A. 2008. [PMC2571016]
- [7] A Novel Homozygous Frameshift Variant in DYM Causing Dyggve-Melchior-Clausen Syndrome in Pakistani Patients. Front Pediatr. 2020. [PMC7378890]
- [8] Homozygosity mapping of a Dyggve-Melchior-Clausen syndrome gene to chromosome 18q21.1. J Med Genet. 2002. [PubMed 12362026]
- [9] Further defining the molecular spectrum and long-term follow-up of 17 patients with Dyggve-Melchior-Clausen and Smith-McCort dysplasia type 2. Am J Med Genet A. 2024. [PubMed 38860472]
- [10] A novel RAB33B mutation in Smith-McCort dysplasia. Hum Mutat. 2013. [PubMed 23042644]
- [11] Dymeclin deficiency causes postnatal microcephaly, hypomyelination and reticulum-to-Golgi trafficking defects in mice and humans. Hum Mol Genet. 2015. [PubMed 25652408]
- [12] Dyggve-Melchior-Clausen dysplasia and Smith-McCort dysplasia: Clinical and molecular findings in three families supporting genetic heterogeneity in Smith-McCort dysplasia. Am J Med Genet A. 2006. [PubMed 16470731]
- [13] A Novel Homozygous Nonsense Variant in the DYM Underlies Dyggve-Melchior-Clausen Syndrome in Large Consanguineous Family. Genes (Basel). 2023. [PubMed 36833437]
- [14] Dyggve-Melchior-Clausen Syndrome Caused by a Novel Frameshift Variant in a Japanese Patient. Mol Syndromol. 2022. [PMC9421667]
- [15] Dyggve-Melchior-Clausen Syndrome in Ecuador. Genes (Basel). 2025. [PMC12110845]
- [16] An association study between the dymeclin gene and schizophrenia in the Japanese population. J Hum Genet. 2010. [PubMed 20555340]
- [17] Identifying Susceptibility Genes and Shared Genetic Architecture for Longevity and Muscle Weakness. J Cachexia Sarcopenia Muscle. 2026. [PMC12835543]
- [18] Orphanet. Dyggve-Melchior-Clausen disease (ORPHA:239). [Orphanet ORPHA:239]






