

目次

📍 クイックナビゲーション
「歩き始めが遅い」「胸が樽のように前に張り出している」「背が伸びず、とくに胴が短い」——こうした体つきの特徴が、じつは全身の骨の育ち方に関わる、まれな遺伝性の病気のサインであることがあります。Smith-McCort異形成症1型(SMC1)は、DYMという遺伝子の変化によって起こる骨の病気で、体幹が極端に短い低身長と、特徴的なX線所見を示しながら、知能は正常に保たれる点が最大の特徴です。
SMC1は、よく似た骨の変化を示すDyggve-Melchior-Clausen(DMC)症候群と「同じ遺伝子」から生じる兄弟のような病気でありながら、DMCで典型的にみられる知的障害や小頭症を伴わないという、遺伝を理解するうえで示唆に富む疾患です。ここでは、SMC1の分子レベルのしくみ、症状と決め手になるX線所見、まぎらわしい病気との見分け方、そして遺伝形式と生涯にわたる管理までを整理します。
- ➤ SMC1がどんな病気で、なぜ「胴の短い低身長」になるのか
- ➤ DYM遺伝子とダイメクリンがゴルジ体で果たす役割と、変異で起こること
- ➤ なぜ同じDYM遺伝子でSMC1とDMC症候群という「別の病気」に分かれるのか
- ➤ 診断の決め手になる「レース状腸骨」「二峰性の扁平椎」というX線所見
- ➤ モルキオ症候群との見分け方、環軸椎の危険、遺伝形式と再発率
🧬Q. SMC1とはどんな病気ですか?
全身の骨の育ち方に関わる、まれな常染色体潜性(劣性)遺伝の骨系統疾患です。胴が極端に短い低身長、樽状の胸、特徴的なX線所見を示す一方で、知能は正常に保たれます。原因は18番染色体のDYM遺伝子の両方のコピーの変異です。
🩺Q. DMC症候群と何が違うのですか?
骨の変化はDMC症候群とほぼ同一ですが、DMCにみられる知的障害と小頭症がSMC1では現れません。DMCでは機能喪失型変異、SMC1ではミスセンス変異が多い傾向があり、残存するダイメクリン機能の違いが神経症状の有無に関与する可能性が考えられています。ただし、変異の種類だけで表現型を一律に予測できるわけではありません。
🌸Q. 治療法はありますか?
原因を根本から治す方法はまだありません。管理の中心は、進行する骨の変形への整形外科的ケアと、命に関わる首(環軸椎)の不安定性の予防的なモニタリングです。手術時の麻酔にも特別な注意が必要です。
SMC1とは——知能が保たれる、まれな骨系統疾患
「体幹の短い低身長」と正常な知能
Smith-McCort異形成症(Smith-McCort dysplasia、以下SMC)は、全身の骨の育ち方に広く異常が生じる骨系統疾患(骨軟骨異形成症)の一つで、常染色体潜性(劣性)遺伝の形をとります[1]。世界的にみても症例報告は限られる超希少疾患で、正確な有病率はわかっていません。歴史的には1958年、SmithとMcCortが、のちにSmith-McCort異形成症として認識される特徴的な骨格異常を3同胞に報告しました[18]。
臨床的な特徴は、四肢の長さに比べて胴(体幹)が極端に短い低身長、前後に張り出した樽状の胸郭、上腕や大腿など四肢の付け根に近い部分が短くなる根位短縮、そして特徴的な顔立ちです[1]。放射線(X線)画像では、後でくわしく述べる腸骨稜のレース状の骨化や椎体の二峰性の扁平化が、この病気を強く示すサインになります[3]。
SMC1のいちばんの目印は、「骨の変化は重い一方、知的障害を伴わない」という組み合わせです。骨の所見がよく似たDMC症候群では知的障害と小頭症を伴いますが、SMCではこれらが現れません[1]。
SMCには「1型」と「2型」がある
次世代シーケンサーによる解析が進むと、SMCには原因遺伝子の異なる遺伝的異質性があることがわかってきました。18番染色体長腕(18q21.1)のDYM遺伝子の変異によるものをSmith-McCort異形成症1型(SMC1、OMIM 607326)、4番染色体長腕(4q31)のRAB33B遺伝子の変異によるものをSmith-McCort異形成症2型(SMC2、OMIM 615222)と分類します[4][5]。この記事では、DYM遺伝子を原因とするSMC1を中心に解説します。
原因のしくみ——DYM遺伝子とダイメクリン、そして「ゴルジ病」
ダイメクリンは「ゴルジ体の整理係」
SMC1の原因は、18番染色体(18q21.1)にあるDYM遺伝子の、両方のコピーがともに働きを失う変異(両アレル性の機能低下)です[4]。この遺伝子はダイメクリン(Dymeclin)という669個のアミノ酸からなるタンパク質の設計図で、細胞の中のゴルジ体という「タンパク質の加工・仕分け工場」に関わっています[6]。
ダイメクリンの主な役割は、細胞質とゴルジ体のあいだを行き来しながら、ゴルジ体の正しい形(構造)を保ち、そこを通る小さな運搬袋(小胞)の輸送をスムーズに進めることです[6]。DYMは胎児期の脳で広く発現し、軟骨での発現も報告されています[6][8]。軟骨細胞は、骨のもとになる軟骨内骨化という過程で大量のタンパク質を分泌し続けるため、ゴルジ体の働きが乱れると骨格の発達が大きく損なわれます[7]。
図1:SMC1で骨の発達が損なわれるまでの流れ
ダイメクリンの働きが損なわれると、ゴルジ体の構築と分泌経路が乱れます。患者由来細胞では、細胞外マトリックス(ECM、細胞のまわりを埋める土台)を構成するコラーゲンの細胞表面への輸送が障害され、細胞表面のコラーゲン線維が著しく減少することが示されています[8]。こうしたゴルジ体依存性の小胞輸送・分泌異常が、軟骨細胞の機能と軟骨内骨化を損ない、骨軟骨異形成につながると考えられています[6][8]。
SMC1・DMC・SMC2をまとめる「Skeletal Golgipathies」という新概念
SMC1の原因遺伝子DYMも、SMC2の原因遺伝子RAB33Bも、ともにゴルジ体での小胞輸送に欠かせないタンパク質をつくります。このため近年では、これらの変異で起こるSMCやDMCを「Skeletal Golgipathies(骨格系ゴルジ病)」という新しい枠組みでまとめて論じるようになっています[9]。
SMC2の原因変異を再現したRAB33Bマウスモデルでは、骨の吸収と形成のバランス異常に加えて、タンパク質の糖鎖修飾に広い変化が示されました[10]。一方、DYM異常ではゴルジ体構築、小胞輸送、コラーゲンの細胞表面への輸送などの障害が直接示されています[6][8]。したがって、SMC1でもゴルジ体依存性の分泌異常が病態の中心と考えられますが、RAB33Bモデルでみられた広範な糖鎖修飾異常をそのままSMC1に当てはめるのは慎重であるべきです。
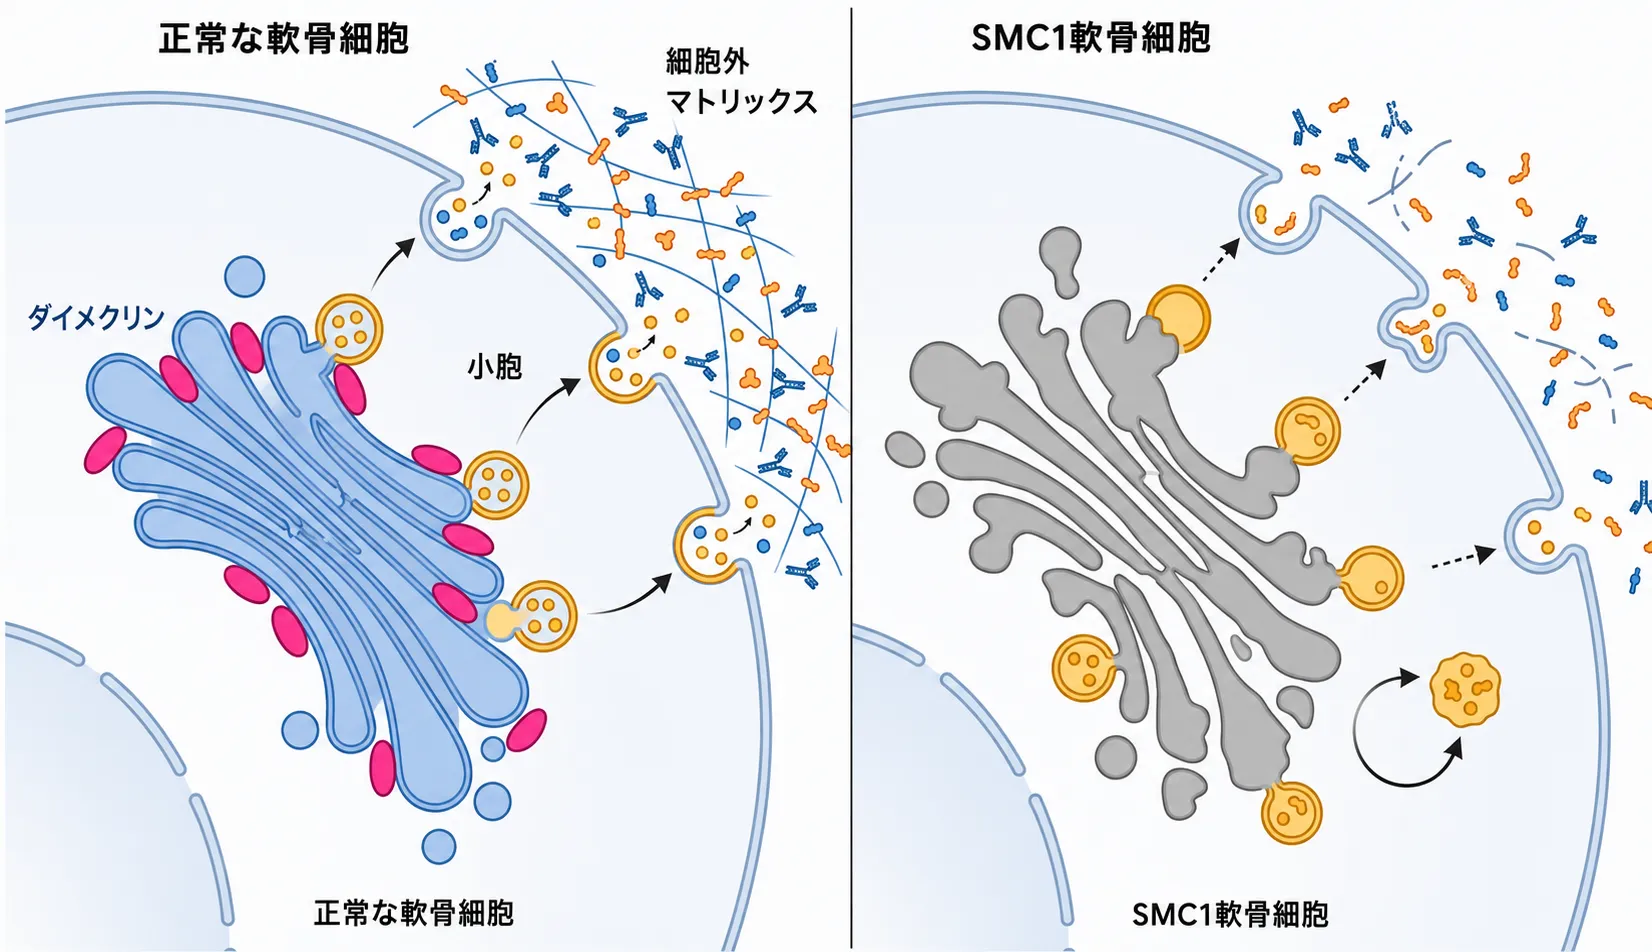
【図】正常軟骨細胞(左)とSMC1軟骨細胞(右)におけるゴルジ体機能の比較。正常細胞ではダイメクリン(Dymeclin)がゴルジ体の構造を保ち、小胞(Vesicles)を介して正しく糖鎖修飾されたタンパク質が細胞外マトリックスへ分泌される。SMC1細胞ではダイメクリンの機能低下によりゴルジ体の構造と小胞輸送が乱れ、細胞外マトリックス成分の正常な分泌・形成が障害される。
なぜ同じDYM遺伝子で「別の病気」になるのか——SMC1とDMC症候群の分岐点
SMC1とDMC症候群は、同じDYM遺伝子の変異から生じる「対立遺伝子疾患(アレル疾患)」です[4]。それなのに、中枢神経系の障害(知的障害・小頭症)があるかないかで、はっきり2つに分かれます。この差には、変異によって残るダイメクリン機能の程度が関与するという仮説が支持されていますが、遺伝子型と表現型の対応は単純ではありません。
ミスセンス変異は、1つの塩基変化によって別のアミノ酸へ置き換わる変化です。タンパク質の機能への影響は変異ごとに異なり、一部の機能が残る場合もあります。一方、ナンセンス変異は途中に終止コドンを生じ、フレームシフト変異は読み枠をずらします。いずれもNMDや短縮タンパク質の生成を介して機能喪失につながることが多いものの、影響は変異位置や転写産物によって異なります。
DMC症候群では、ナンセンス変異・フレームシフト変異・スプライシング異常など、ダイメクリン機能を大きく損なう変異が多く報告されています[4][11]。DYM欠損では生後進行性の小頭症や髄鞘形成異常、ER-ゴルジ間輸送障害が報告されており、神経症状にダイメクリン機能低下が関与すると考えられます。ただし、すべてのDMC変異が完全なnullになるとは限りません。
これに対し、SMC1ではミスセンス変異が比較的多いことが報告され、一定の残存機能が神経症状を軽減する可能性が提唱されています[4]。ただし、SMC1にもスプライス変異が報告され、同一のDYM変異がSMC1とDMCの双方に関連付けられている例もあるため、「ミスセンスならSMC1、機能喪失ならDMC」と単純に判定することはできません。最終的な表現型は、個々の変異の機能影響や遺伝的背景などを含めて評価する必要があります[12]。
図2:DMC症候群・SMC1・SMC2の比較
| 項目 | DMC症候群 | SMC1 | SMC2 |
|---|---|---|---|
| 原因遺伝子 | DYM | DYM | RAB33B |
| 主な変異タイプ | 機能喪失型 (ナンセンス等) |
ミスセンス (残存活性あり) |
両アレル性変異 |
| 知的障害 | あり(重度) | なし(正常) | なし(正常) |
| 小頭症 | あり | なし | なし |
| 骨格の異常 | 重度 | 重度 | 重度 |
骨の変化は3疾患でほぼ同一。決定的な違いは知的障害と小頭症の有無、そして原因遺伝子。
SMC1に関連するDYM変異は複数の地域・家系から報告されています。とくに重要なのは、遺伝子型と表現型の対応が完全に一対一ではない点です。たとえばDYMのスプライス受容部位変異c.621-2A>Gは、文献・データベース上でSMC1とDMCの双方に関連付けられています[12]。このことは、変異の種類だけで知的障害や小頭症の有無を予測せず、実際の臨床像と分子所見を合わせて解釈する必要があることを示しています。

症状とX線所見——診断の決め手になる「2つのサイン」
生後1年半ごろから、少しずつ現れる
SMC1の症状は、出生時には目立たず、発達の初期に徐々に現れます。多くは生後18か月ごろから、歩き始めの遅れ、胸郭の変形、著しい成長の遅れとして気づかれます[1]。体幹が極端に短い低身長、四肢の付け根が短い根位短縮、前後に張り出した樽状の胸郭、鳩胸や下位肋骨の外反、著しい腰椎前弯や側弯・後弯といった脊柱変形が、成長とともに進みます[3]。顔立ちは、粗な顔貌・短い首・突出した下顎などが特徴で、関節の可動域制限や、進行性の内反膝(O脚)・外反膝(X脚)もみられます[2]。一方で、知能は正常に保たれ、モルキオ症候群でみられる角膜混濁もありません[2]。
サイン①:腸骨稜の「レース状」外観
骨盤のX線で、腸骨稜(骨盤の上ふち)が、レースのように繊細で不規則な骨化パターンを示すのが「レース状腸骨(lacy ilia)」です[3]。これはDMC症候群・SMC1・SMC2にきわめて特異的な疾患特異的(pathognomonic)所見で、骨軟骨接合部に骨組織が波打つように沈着することを反映しています。ほかの体幹短縮型の骨系統疾患と見分ける、最も重要な手がかりです。
サイン②:椎体の「二峰性の扁平椎」
脊椎のX線では、椎体の高さが失われて扁平になり(扁平椎)、さらに側面像で上下の終板の中央がくびれてラクダのコブのように二峰性(double-humped)を示します[3]。これも疾患特異的な所見です。椎体の変化は幼児期の早い時期から確認でき、年齢とともに中央のくびれが目立ちにくくなり、次第に長方形に近い形へ変化していくことが報告されています[9]。インドの大規模コホートでは、レース状腸骨稜と二峰性椎体はそれぞれ約96%・約88%にみられ、加齢とともに所見が目立たなくなると報告されています[14]。
首の骨(第二頸椎)の歯突起形成不全がみられることがあり、これは環軸椎亜脱臼(首の上部の不安定性)の原因になります。頻度は報告により幅がありますが、命に関わる合併症に直結するため、全例で評価すべき所見です[7]。手のX線では、手根骨の骨化遅延や過剰な副骨化中心がみられ、SMCを疑う手がかりになります[3]。
鑑別診断——まぎらわしい病気との厳密な区別
SMC1の診断では、体幹短縮や扁平椎など似た所見を示すほかの骨系統疾患・代謝性疾患との区別が欠かせません。とくにDMC症候群・SMC2・モルキオ症候群との鑑別が重要です[3][5][7]。誤診は、不要な酵素補充療法や誤った見通し・遺伝カウンセリングにつながるため、臨床・放射線・生化学・遺伝の指標を総合して判断します。
DMC症候群・SMC2との区別
DMC症候群は、レース状腸骨稜や二峰性扁平椎などのX線所見がSMC1とまったく同一ですが、生後に進む小頭症と中等度〜重度の知的障害があることで区別されます[1]。SMC2は、臨床・放射線・知能のいずれもSMC1と区別できない「表現型模写」で、RAB33B遺伝子の両アレル性変異の同定によってのみSMC1と鑑別されます[5]。
モルキオ症候群(ムコ多糖症IV型)との区別
ムコ多糖症のひとつであるモルキオ症候群(ムコ多糖症IV型)は、酵素の欠損でグリコサミノグリカンが軟骨などに蓄積する代謝性疾患で、極端な体幹短縮・歯突起形成不全・樽状胸郭・外反膝など、SMC1と驚くほど似ています[7]。歴史的にSMCやDMCが「モルキオ様疾患」と誤診されたこともありました。しかしSMC1は代謝異常症ではないため、次の点で区別できます[7]。
SMC1がモルキオ症候群と違う5つのポイント
- 角膜混濁がない(モルキオではみられる)
- 尿中ケラタン硫酸が正常(ムコ多糖尿を欠く)
- 大動脈弁疾患や難聴を通常伴わない
- 関節は拘縮・伸展制限の傾向(モルキオは関節が過伸展・ゆるい)
- レース状腸骨稜という独特の波状所見を示す
そのほかの骨系統疾患との区別
メタトロピック(異栄養性)異形成症(TRPV4遺伝子)も体幹短縮や扁平椎を示しますが、長管骨・短管骨の全般的な短縮や乳児期の「尾のような付属器」などで異なり、SMC1の決め手であるレース状腸骨稜を欠くため、骨盤X線が強力な鑑別ツールになります[7]。先天性脊椎骨端異形成症(SEDC)(COL2A1遺伝子関連)も似た脊椎変形を示しますが、原因遺伝子の性質(II型コラーゲンの異常)や近視・硝子体異常・網膜剥離などの眼合併症や、COL2A1関連疾患に特徴的な臨床・画像所見の組み合わせで区別されます[16]。
診断・遺伝・臨床管理——3つの「危険ゾーン」を見守る
診断の流れ——臨床・X線から遺伝子検査へ
診断はまず、体幹短縮の低身長・樽状胸郭・正常な知能といった臨床像と、レース状腸骨稜・二峰性扁平椎という特徴的なX線所見から疑うのが基本です[3]。確定には、次世代シーケンサーによる骨系統疾患の遺伝子検査で、DYM(SMC1/DMC)またはRAB33B(SMC2)の両アレル性病的変異を同定します[14]。DYM変異が同定された場合は、変異クラスだけでSMC1とDMCを決めず、知的発達、小頭症の有無、画像所見などの表現型と合わせて診断します[4]。
遺伝形式と再発率——両親が保因者の場合25%
SMC1は常染色体潜性(劣性)遺伝で、原因はDYM遺伝子の両方のコピーの変異です[4]。ご両親がともに変異を1つずつ持つ保因者の場合、次のお子さんが発症する確率は妊娠ごとに原則25%です。両親が血縁関係にある家系(血族婚)では発症頻度が上がることが知られており、実際に報告例の多くが血族婚家系です[12]。
家系内で原因となるDYM変異が判明していれば、ご家族の保因者診断や、次のお子さんに向けた単一遺伝子疾患の出生前診断、着床前遺伝学的検査(PGT-M)が理論上は選択肢になります。妊娠前の保因者スクリーニングと合わせ、見通しは遺伝カウンセリングで整理することをおすすめします。
臨床管理の中心は「3つの危険ゾーン」の見守り
現在、DYM変異を修復する根本治療や酵素補充療法はありません[8]。管理の基本は、進行する骨の変形への整形外科的介入、命に関わる神経合併症の予防、周術期の特別なリスク管理です[7]。とくに頸椎(環軸椎不安定性)・胸郭と脊柱(後側弯と呼吸)・下肢(内反膝・外反膝)を継続的に評価します[3][7]。
図3:SMC1で継続的に見守る3つの危険ゾーン
① 首(環軸椎)
- 歯突起形成不全による不安定性
- 脊髄圧迫のリスク(最も緊急)
- 動態X線・MRIで定期評価
② 胸郭・脊柱
- 後側弯・樽状胸郭
- 拘束性肺障害のリスク
- 装具・理学療法、必要なら固定術
③ 下肢(膝・股関節)
- 進行性の内反膝・外反膝
- 股関節の不安定性・亜脱臼
- 成長誘導術など低侵襲手術も
最も緊急性が高いのが、歯突起形成不全による環軸椎亜脱臼と脊髄圧迫です[3]。四肢の筋力低下、腱反射の異常、歩行の悪化などの初期兆候を見逃さず、定期的な神経学的評価を行い、頸椎不安定性が疑われる場合には頸椎画像やMRIで評価します[7]。不安定性が強く症状が出ている場合は、後方頸椎固定術による安定化が検討されます[7]。下肢の変形には、成長期に骨端線を制御して変形を矯正する成長誘導術など、長期のギプス固定を避けて早期の荷重再開を可能にする低侵襲な手術が有利とされます[17]。
手術・麻酔で特に注意すること
全身麻酔を受ける場合、麻酔科医は特有の解剖学的異常に備える必要があります[7]。短い首や頸部屈曲の異常から困難気道が予想され、年齢や体重から予測されるより細い気管内チューブしか入らないことが多い点に注意します。環軸椎亜脱臼のリスクから、挿管や体位変換で頸部の過伸展・無理な屈曲を避けること、可能なら早期に抜管すること、重い後側弯・樽状胸郭による拘束性肺障害を術前に評価すること、極端な低身長のため実際の体格に基づいて薬用量を調整することなどが推奨されます[7]。また、歯科的問題や運動機能上の課題には、症状に応じて歯科・リハビリテーションを含む多職種で対応し、日常生活機能の維持を図ります[2]。
将来の展望
根本治療はまだありませんが、疾患メカニズムの解明は急速に進んでいます。CRISPR-Cas9によるDYMノックアウト・ノックイン細胞株(軟骨細胞モデル)が構築され、ダイメクリンの機能不全がどのようにゴルジ体の小胞輸送を妨げ、オートファジーの調節不全や軟骨細胞の分化異常を引き起こすのかが、分子レベルで解析されています[8]。将来的には、これら「Skeletal Golgipathies」モデルを活用して、ゴルジ体の輸送機能を薬理学的に回復させる低分子化合物のスクリーニングや、標的を絞った治療法の開発が期待されています[8]。
🏥 ネットの情報に疲れたら、一度専門医の話を聞きに来ませんか?
骨系統疾患や希少遺伝性疾患、遺伝のご相談は、臨床遺伝専門医が運営するミネルバクリニックへ。遺伝子検査の解釈から遺伝カウンセリングまで、終始責任をもって支援します。一人で抱え込まないでください。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ 遺伝子検査の設計・結果説明・遺伝カウンセリングまで一貫対応
✓ 必要な検査をターゲット法で精度よく行うことを重視
✓ 生涯にかかわる情報だからこそ、スピードより「正確性」を最優先
「患者のための医療を実現することを貫いています」
関連記事
よくある質問(FAQ)
参考文献
- [1] A novel RAB33B mutation in Smith-McCort dysplasia. Hum Mutat. 2013. [PubMed 23042644]
- [2] Smith-McCort dysplasia. Orphanet. [Orphanet]
- [3] Evidence that Smith-McCort dysplasia and Dyggve-Melchior-Clausen dysplasia are allelic disorders that result from mutations in a gene on chromosome 18q12. Am J Hum Genet. 2002. [PMC378548]
- [4] Dyggve-Melchior-Clausen syndrome and Smith-McCort dysplasia: clinical and molecular findings in three families supporting genetic heterogeneity in Smith-McCort dysplasia. Am J Med Genet A. 2006. [PubMed 16470731]
- [5] Entry #615222 – Smith-McCort Dysplasia 2; SMC2. OMIM. [OMIM 615222]
- [6] Dimitrov A, et al. The gene responsible for Dyggve-Melchior-Clausen syndrome encodes a novel peripheral membrane protein dynamically associated with the Golgi apparatus. Hum Mol Genet. 2009;18(3):440-453. [PubMed 18996921]
- [7] Anaesthesia recommendations for Smith-McCort dysplasia. OrphanAnesthesia. [OrphanAnesthesia]
- [8] Dymeclin, the gene underlying Dyggve-Melchior-Clausen syndrome, encodes a protein integral to extracellular matrix and Golgi organization and is associated with protein secretion pathways critical in bone development. Hum Mutat. 2011. [Hum Mutat]
- [9] Further defining the molecular spectrum and long-term follow-up of 17 patients with Dyggve-Melchior-Clausen and Smith-McCort dysplasia type 2. Am J Med Genet A. 2024. [PubMed 38860472]
- [10] A Rab33b missense mouse model for Smith-McCort dysplasia shows bone resorption defects and altered protein glycosylation. Front Genet. 2023. [PMC10285484]
- [11] Mental retardation and abnormal skeletal development (Dyggve-Melchior-Clausen dysplasia) due to mutations in a novel, evolutionarily conserved gene. Am J Hum Genet. 2003. [PubMed 12491225]
- [12] Probable identity-by-descent for a mutation in the Dyggve-Melchior-Clausen/Smith-McCort dysplasia (Dymeclin) gene among patients from Guam, Chile, Argentina, and Spain. Am J Med Genet A. 2005. [PubMed 16097008]
- [13] Mutations in a novel gene Dymeclin (FLJ20071) are responsible for Dyggve-Melchior-Clausen syndrome. Hum Mol Genet. 2003. [PubMed 12554689]
- [14] Clinical, radiological and molecular studies in 24 individuals with Dyggve-Melchior-Clausen dysplasia and Smith-McCort dysplasia from India. J Med Genet. 2023. [PubMed 35477554]
- [15] Additional three patients with Smith-McCort dysplasia due to novel RAB33B mutations. Am J Med Genet A. 2017. [PubMed 28127940]
- [16] Mortier GR, et al. Type II Collagen Disorders Overview. GeneReviews®. Updated 2024. [NCBI Bookshelf]
- [17] Management of progressive genu varum in a patient with Dyggve-Melchior-Clausen syndrome. GMS Ger Med Sci. 2011. [GMS]
- [18] Smith R, McCort JJ. Osteochondrodystrophy (Morquio-Brailsford type); occurrence in three siblings. Calif Med. 1958;88(1):55-59. [PubMed 13489517]






