

目次

📍 クイックナビゲーション
「生まれてすぐから母乳やミルクをうまく飲めず、体重が増えない」「首すわりや歩き始めが、ほかの子よりずっと遅い」「足の裏に、やわらかい脂肪のふくらみがある」——ピアポント症候群(Pierpont syndrome)のお子さんとご家族は、いくつもの科を回っても病名がつかないまま、長い不安のなかを歩んでこられた方が少なくありません。私は遺伝の専門医として、「原因がわからないこと」そのものが、どれほどご家族を消耗させるかを何度も見てきました。
でも、この10年で状況は大きく変わりました。原因遺伝子としてTBL1XR1という遺伝子の、たった1文字の変化が特定され、次世代シークエンサーの普及で確実に診断できるようになったのです。この記事では、ピアポント症候群がどんな病気で、なぜ起こり、どう診断・ケアされていくのかを、一般の方にもわかる言葉で、遺伝専門医の立場から丁寧にお伝えします。
- ➤ ピアポント症候群がどんな病気で、なぜ起こるのか
- ➤ 特徴的な顔つき・足の裏の脂肪褥・発達の遅れなど、中核となる症状と経過
- ➤ 原因遺伝子TBL1XR1の変異のしくみと、よく似た病気との見分け方
- ➤ 治療・療育・多職種ケアで「できること」を最大限に引き出す方法
- ➤ 遺伝のしくみ、家族への伝わり方、出生前診断・NIPTとの関係
⏱ 30秒でわかる要約
Q. ピアポント症候群とは?
A. TBL1XR1という遺伝子の変化によって、生まれつきの強い筋緊張の低下・重い哺乳障害・発達の遅れ・特徴的な顔つき・そして足の裏や手のひらの脂肪のふくらみ(脂肪褥)が組み合わさって現れる、とてもまれな生まれつきの病気(多発奇形症候群)です。
Q. 治りますか?
A. 遺伝子そのものを治す根本治療はまだありません。ですが、栄養・てんかん・聴覚・視覚・発達への早期の多職種ケアによって、お子さんの生活の力とご家族のQOLを大きく引き上げることができます。
Q. 遺伝しますか?
A. これまで報告されたほぼすべてが、親に変異がなく、お子さんで初めて偶然に変異が生じる「新生突然変異(デノボ変異)」によるものです。ご両親から次のお子さんへの再発リスクは、とても低いと説明されます。
ピアポント症候群とはどんな病気か
「足の裏の脂肪」と「特徴的な笑顔」で気づかれる、まれな病気
ピアポント症候群(Pierpont syndrome、OMIM #602342)は、生まれたときからの体幹(からだの中心)の強い筋緊張の低下、長く続く重い哺乳・嚥下の障害、中等度から重度の全般的な発達の遅れ、特徴的な顔つき、そして手足の先の特有の脂肪のつき方(とくに足の裏や手のひらの脂肪褥)が組み合わさって現れる、きわめてまれな生まれつきの多発奇形症候群です[4]。「足底脂肪腫症・特異な顔貌・発達遅滞症候群」という別名でも知られています[1]。
この病気の最大の手がかりは、足の裏(とくにかかとの前の内側)にみられる、境界のはっきりしたクッションのような脂肪のふくらみです。赤ちゃんの手のひらや足の裏に深いしわがあり、そこにやわらかい脂肪の盛り上がりがある——この所見は、ほかの病気ではあまり見られない、ピアポント症候群にとても特徴的なサインです[3]。さらに、笑ったときに目のすきま(眼裂)が三日月のような形になるという、印象的な表情の特徴もあります[2]。
脂肪褥とは、皮膚の下に脂肪がクッションのように厚く盛り上がった部分のことです。赤ちゃんの足の裏や手のひらにできるこの脂肪のふくらみは、ピアポント症候群を見分けるうえでもっとも特徴的な所見とされています。ただし成長とともに目立たなくなり、消えてしまうお子さんもいるため、乳幼児期の記録がとても大切になります[1]。
「病名がつく」までの、長い道のり
この病気が初めて医学文献に報告されたのは1998年のことです。Mary Ella Pierpontらが、発達の遅れ・特徴的な顔つき・両足のかかと前部の生まれつきの脂肪褥を共有する2名の男の子を報告しました[1]。その後2005年に、同じような特徴と重い哺乳障害を伴う患者さんが報告され、これらの特徴の組み合わせが一つの独立した症候群であると提唱され、「ピアポント症候群」と名づけられました[2]。
長いあいだ原因は不明のままでしたが、2016年、全エクソーム解析という遺伝子を網羅的に読む技術によって、ついに原因遺伝子TBL1XR1が特定されました[4]。それ以前は、よく似た症状のためにコフィン・シリス症候群やウィーデマン・スタイナー症候群などと取り違えられていた例もあったことが、後の解析でわかっています[4]。世界の報告例は現在も数十例にとどまる超希少疾患ですが、遺伝子検査が広まったことで、非定型な例も含めて診断が世界的に増えつつあります。
ピアポント症候群は「遺伝子を調べて初めて確実に診断できる」病気です。原因不明の発達の遅れや哺乳障害が続くときは、足の裏の脂肪褥という手がかりと、遺伝子検査という選択肢を思い出すことが、正しい診断への近道になります。
なぜ起こるのか——TBL1XR1遺伝子と分子のしくみ
TBL1XR1は、遺伝子のスイッチを調整する「調整役」
TBL1XR1遺伝子は、第3番染色体の長い腕(3q26.32)にあり、514個のアミノ酸からなるタンパク質の設計図です[14]。このタンパク質は、あらゆる生き物の細胞に共通してそなわっている、とても大切な調整役です。細胞の核の中で、遺伝子のスイッチを「切る(=しずめる)」方向にはたらく大きな複合体(NCoR/SMRT複合体)の中心部品として機能しています[4]。
この複合体は、DNAが巻きついている「ヒストン」というタンパク質の状態を変えることで、たくさんの遺伝子の読み取りを抑える(サイレンシングする)役割を担っています。TBL1XR1はさらに、細胞の増殖・分化・生存にかかわる主要な情報伝達の経路(Wntシグナルなど)の調整にも関わっています[17]。こうした調整は、赤ちゃんがおなかの中で育つ時期の脳や神経の発生、そして白色脂肪組織の代謝に欠かせません。だからこそ、この遺伝子に変化が起こると、脳の発達と脂肪のつき方という、一見つながりのなさそうな症状が同時に現れるのです。
ピアポント症候群の原因となる変化の多くはミスセンス変異——DNAの1文字が変わることで、タンパク質を作るアミノ酸が別のものに置き換わるタイプの変異です。わずか1文字の違いでも、タンパク質の形やはたらきが変わり、病気を引き起こすことがあります。ミスセンス変異のくわしい解説はこちら
「p.Tyr446Cys」——たった1か所の置き換わりが病気を生む
典型的なピアポント症候群は、TBL1XR1遺伝子の特定の1か所(c.1337A>G)で、446番目のアミノ酸であるチロシンがシステインに置き換わる変異(p.Tyr446Cys)によって起こります。この同じ変異が、血縁関係のない複数の家系の患者さんから、くり返し確認されています[4][5]。この446番目の場所は、タンパク質の「WD40ドメイン」というリング状の構造の内側にあり、ほかのタンパク質と手を結ぶための、とても重要な接点になっています[7]。
おどろくべきことに、この変異型のタンパク質は、NCoR/SMRT複合体には正常に組み込まれることが実験で確認されています[4]。それなのに重い病気を起こす理由として注目されているのが、MeCP2という別のタンパク質との結合が、この446番目の場所を介して行われるという発見です。エディンバラのグループは、MeCP2とTBL1XR1が結合する立体構造を解明し、446番目付近の変異がこの結合をこわしてしまうことを示しました[6]。MeCP2は、レット症候群の原因としても知られる、脳の発達に欠かせないタンパク質です。この結合がうまくいかなくなることが、発達の遅れや脂肪褥の背景にあると考えられています[6]。
このため、ピアポント症候群の変異は、単に遺伝子の量が半分に減る「ハプロ不全」ではなく、特定のはたらきだけを邪魔する特殊なメカニズム(優性阻害=ドミナントネガティブ)によるものと考えられています[9]。実際、TBL1XR1が完全に欠けたマウスでは神経の発達障害が起こりますが、変異型タンパク質を十分に補うと神経細胞の増殖・分化が正常近くまで回復した、という報告もあり、この変異が「完全な機能喪失」ではないことが裏づけられています[17]。さらに、ゲノム編集技術で患者さんと同じp.Tyr446Cys変異を導入したマウスは、成長遅延・難聴・体組成の変化といったヒトの特徴を忠実に再現し、白色脂肪組織でだけ脂肪酸代謝の遺伝子に変化が起きていたことがわかりました[10]。これは、手足の先の特異的な脂肪褥が生まれるしくみを、直接映し出す証拠と言えます。
「TBL1XR1関連疾患スペクトラム」という広がり
次世代シークエンサーの普及で、TBL1XR1にはp.Tyr446Cys以外にも多くの病的な変異があることがわかり、それらが多彩な神経発達の障害を引き起こす「TBL1XR1関連疾患スペクトラム」という考え方が提唱されています[13]。報告されている48種類以上のミスセンス変異の解析から、変異の場所や性質によって症状の出方が連続的に変わることが見えてきました[13]。
典型的なp.Tyr446Cysの患者さん(古典的なピアポント症候群)は、発達の遅れや脂肪褥を示す一方で、自閉スペクトラム症(ASD)の症状は目立たないことが多いとされます[4]。反対に、別のミスセンス変異や遺伝子の微小欠失を持つ患者さんは、特徴的な顔つきや脂肪褥をともなわず、重いASDや多動、自傷傾向などの神経・行動面の症状が前面に出る「知的発達症・常染色体顕性41型(MRD41)」として現れることが報告されています[9]。この2つは同じ遺伝子の病気ですが、変異の性質が異なるのです。境界は必ずしも明確ではなく、同じアミノ酸の場所の別の置き換わりでも、MRD41寄りになる例とピアポント症候群寄りになる例の両方が報告されています[12]。なお、報告例の多くは男の子ですが、女の子や非白人の患者さんの報告もあり、症例は世界的に少しずつ広がっています[16]。くわしくは知的発達症41型(MRD41)の解説をご覧ください。

🩺 院長コラム【「誰のせいでもない」と、まずお伝えしたい】
ピアポント症候群のように、生まれてすぐから哺乳や発達につまずきが続くと、多くのお母さんが「私の妊娠中の過ごし方が悪かったのでしょうか」と、ご自分を責められます。私はそのたびに、はっきりお伝えします。この病気の原因となる変化は、生命が受け継がれていくなかで一定の確率で自然に起こるもので、誰のせいでもありません。
30年間、遺伝病やがんのご家族と向き合ってきて実感するのは、正しい知識は人を追い詰めるためではなく、不要な自責から解放するためにこそあるということです。「なぜ」の答えが遺伝子レベルでわかることは、次の一歩を選ぶための力になります。一人で抱え込まず、まずは事実を一緒に整理しましょう。
どんな症状が、どんな順番で現れるのか
ピアポント症候群の症状は、脳・神経、筋肉や骨、皮膚の下の脂肪、そして感覚器と、全身の広い範囲にわたります。大きく分けると、生まれたときからはっきりわかる形の特徴と、成長とともに明らかになる発達の課題の2つに分けられます[4]。ここでは、ご家族が実際に気づきやすい順番で見ていきましょう。
生まれてすぐ——強い筋緊張の低下と、重い哺乳障害
多くのお子さんが、生まれた直後から体幹の強い筋緊張の低下(フロッピーインファント=ぐにゃっとした赤ちゃん)を示します[1]。首がすわらない、自分から動くことが少ない、といったサインです。そしてもっともご家族を悩ませ、生命にも直結するのが、長く続く重い哺乳・嚥下の障害です[1]。吸う力が弱く、飲み込みがうまくいかず、胃食道逆流をともなうことも多いため、体重が思うように増えず(成長障害)、経鼻経管栄養や胃ろう(PEG)による栄養管理が必要になるお子さんも少なくありません。
手足の先の脂肪褥と、特徴的な顔つき
先ほどお伝えした足の裏(かかと前の内側)と手のひらの脂肪褥は、この病気を見分けるうえでもっとも特異的な所見です[3]。胎児期の指先のふくらみ(指趾パッド)が生まれた後も残り、手のひらや足の裏には異常に深いしわができます。幅の広い手足、短い指、小指の曲がり(斜指症)などもみられます[4]。まれに、生後すぐから手首・ひじ・ひざの曲がりや内反足をともなう先天性多発性関節拘縮(AMC)を示した新生児例も報告されており、筋・骨格の現れ方には幅があります[15]。
顔つきの特徴もとても印象的で、とくに笑ったときに際立ちます[2]。高く広いおでこ、生え際の高さ、深く落ちくぼんだ目、狭い眼裂(笑うと三日月状になる)、幅広い鼻すじと鼻先、上を向いた鼻の穴、ふっくらした頬、長く平らな人中(鼻と唇の間のみぞ)、薄い上くちびると厚い下くちびる——これらが組み合わさって、経験のある医師には「ピアポント症候群らしい顔つき」として認識されます[1]。頭は小頭症や短頭症を示すことが多いものの、頭囲は症例によって幅があります。
発達の遅れ、てんかん、そして難聴
全般的な発達の遅れは、ほぼすべてのお子さんに認められ、中等度から重度の知的障害をともないます[3]。運動発達では、歩き始めが4歳以降になったり、3歳を過ぎても座位や立位を保てなかったりする例が報告されています[1]。言葉の発達も強く遅れ、発語がほとんどない、あるいは数語を獲得した後に失われてしまうお子さんもいます。神経の合併症としては、てんかん発作(小児欠神てんかんや、乳児期の点頭てんかん=ウエスト症候群など)の頻度が高いことにも注意が必要です[2]。
感覚器では、難聴がこの病気の中核症状の一つです[1]。感音難聴や伝音難聴が混在し、程度もさまざまです。重い知的障害に難聴が重なると、言葉の発達がさらに妨げられるため、非常に重要な課題になります。眼の面でも、斜視・微小眼球症・小角膜・眼振などを高い頻度でともないます[8]。そのほか、停留精巣・小陰茎・水腎症・皮膚洞・側弯症などが報告されています[8]。
主な症状を、器官系ごとに整理する
ピアポント症候群の主な症状(器官系別)
🧠 脳・神経・筋
- ・全般的な発達の遅れ/知的障害
- ・体幹の強い筋緊張の低下
- ・言葉の発達の遅れ・退行
- ・てんかん(欠神・点頭てんかん)
- ・キアリ奇形をともなうことも
😊 頭・顔つき
- ・笑うと三日月状になる眼裂
- ・落ちくぼんだ目・高く広いおでこ
- ・幅広い鼻すじ・上向きの鼻の穴
- ・長く平らな人中・厚い下唇
- ・小頭症/短頭症
🦶 手足・皮下組織
- ・足の裏/かかとの脂肪褥
- ・手のひらの脂肪の蓄積
- ・手のひら・足裏の深いしわ
- ・幅広い手足・短い指
- ・関節のゆるみ・関節拘縮
👂 感覚器
- ・難聴(感音性・伝音性)
- ・斜視・眼振
- ・微小眼球症・小角膜
🍼 消化器・成長・その他
- ・長く続く哺乳・嚥下障害
- ・成長障害・低身長・胃食道逆流
- ・停留精巣・小陰茎・水腎症・側弯症
出典:Heinen et al. 2016 ほか。症状の現れ方には個人差があります。
脂肪褥(しぼうじょく)とは、皮膚の下に脂肪がクッションのように厚く盛り上がった部分のことです。ピアポント症候群では、足の裏(とくにかかとの前の内側)や手のひらにみられ、この病気を見分けるうえでもっとも特徴的なサインとされています。
特徴的な足の裏や手のひらの脂肪褥は、乳幼児期にもっとも目立ち、成長とともに目立たなくなって消えてしまうお子さんもいます[1]。そのため、年長のお子さんや大人で脂肪褥がはっきりしなくても、乳幼児期の写真や記録を確認することが診断上とても大切になります。
どう診断するのか——そして見分けるべき病気
特徴的な所見で疑い、遺伝子検査で確定する
国際的に統一された厳密な診断スコアはまだありませんが、次の4つの特徴の組み合わせがそろったとき、医師はピアポント症候群を強く疑い、的をしぼった遺伝子検査へ進みます[3]。①乳児期からの強い筋緊張の低下と、長く続く哺乳・嚥下障害。②中等度〜重度の全般的な発達の遅れ。③笑ったときに際立つ特徴的な顔つき。④足の裏や手のひらの深いしわをともなう脂肪褥(もっとも特異度が高い)。
確定診断は、DNAの配列を調べてTBL1XR1遺伝子の病的な変異を見つけることで行います[4]。原因不明の重い発達の遅れや多発奇形を持つお子さんでは、近年、トリオ全エクソーム解析(お子さんとご両親の3人を同時に解析する方法)が有力な検査選択肢として広く用いられており、脂肪褥が目立たない時期の非典型例でも、この方法で診断にたどりつくことがあります[11]。3人を同時に調べることで、その変異がご両親にはない「新しく生じた変異(デノボ変異)」であることをその場で確認でき、迅速で確実な診断につながります。
遺伝子の「1文字の置き換わり」ではなく、染色体のかたまりごと抜け落ちる変化を「微小欠失」といいます。TBL1XR1を含む3q26領域の微小欠失は、染色体マイクロアレイ検査(CMA)で見つかります。ただし、典型的なピアポント症候群は「1文字の置き換わり(ミスセンス変異)」なのでCMAでは検出できず、全エクソーム解析などが必要です[4]。微小欠失のくわしい解説はこちら
よく似た病気との見分け(鑑別診断)
遺伝子検査を行う前の段階では、発達の遅れや脂肪の異常をともなう他の病気との慎重な見分けが必要です[4]。とくに、乳児期に点頭てんかん(ウエスト症候群)が先行して発達の退行を示す場合、初めは単にウエスト症候群として診断されてしまうことがあります[13]。足の裏の脂肪褥の有無と、笑ったときの顔つきが、見分けの決め手になります。
遺伝子検査が普及する前は、これらの病気と取り違えられていた例も報告されています[4]。最終的な区別は遺伝子解析によります。
ケアと療育——「できること」を最大限に引き出す
現在のところ、TBL1XR1遺伝子の変異そのものを治す根本治療はまだありません。ですから、ケアの中心は、お子さん一人ひとりの症状と発達段階に合わせた対症療法と療育を組み合わせた、多職種の連携です[4]。小児科・小児神経科・消化器科・整形外科・耳鼻科・眼科がチームとなって、生涯にわたり支えていきます。「治せない」ことと「できることがない」ことは、まったく違います。
いのちを守る——栄養・てんかん・感覚器のケア
もっとも早く直面し、生命にも直結するのが栄養の課題です。特殊な乳首や高カロリーミルクによる補強が行われますが、誤嚥のリスクが高い場合や体重増加が難しい場合には、経鼻経管栄養や胃ろう(PEG)の導入をためらわないことが、お子さんの成長と安定にとって大切です[1]。てんかんに対しては定期的な脳波モニタリングを行い、発作が確認されたら、脳のさらなる発達への影響を防ぐため、すみやかに適切な抗てんかん薬でコントロールします[2]。
難聴はこの病気の中核症状であり、言葉の発達を大きく左右します。診断後はすみやかに聴性脳幹反応(ABR)などで精密な聴力評価を行い、必要に応じて早期から補聴器を装用します[1]。斜視や屈折異常に対する眼科的なフォローと眼鏡による矯正も、外の世界からの情報を届けるうえでとても重要です。整形外科では、内反足に対するポンセティ法などの保存的な矯正や、脂肪褥による立位の不安定さに対する足底板・ハイカットシューズなどの装具療法が、歩行の安定に役立ちます[4]。
「話せない」は「わからない」ではない——療育とAAC
全般的な発達の遅れに対する早期からの療育は、お子さんのQOLと自立度を高めるもっとも確実な手段です。理学療法(PT)で体幹を強化して運動の節目(座位・ハイハイ・立位・歩行)の獲得を目指し、作業療法(OT)で手指の細かな動きや日常生活動作の自立を支えます[13]。
とくに大切にしたいのが、言葉によるコミュニケーションの支援です。この病気では音声での表出が非常に限られることが多いのですが、「話せないこと」が「理解できないこと」を意味するわけではありません。ですから、発語の訓練だけにこだわらず、ジェスチャー・サイン・絵カード(PECS)・タブレット端末などを使った拡大代替コミュニケーション(AAC)を早期から取り入れることが強く勧められます[13]。要求や気持ちを伝える手段を持てることは、かんしゃくやパニックを防ぎ、ご家族との絆を深めるうえで、劇的な効果をもたらします。
AACとは、話し言葉に頼らずに気持ちや要求を伝えるための方法の総称です。絵カード、サイン、視線入力、タブレットのアプリなど、その子に合った手段を選びます。「伝わる」という経験は、お子さんの世界を大きく広げ、ご家族との関係を豊かにします。
🩺 院長コラム【診断は「終わり」ではなく「始まり」です】
希少疾患のご家族は、病名がつくまでに何年もかかる「診断のオデッセイ(長い旅)」を経験されることがあります。ようやく病名がついたとき、ほっとされる一方で、「これからどうなるのだろう」という新しい不安が生まれます。私はいつもお伝えします。診断は、ゴールではなくスタートです。
原因が一つの遺伝子で説明できるとわかると、次に何を調べ、何に備え、どんな療育を組み立てればよいかが、はっきり見えてきます。てんかんを早く抑える、聞こえを補う、飲み込みを支える、伝える手段を持つ——その一つひとつが、お子さんの毎日を確実に変えていきます。世界の症例はまだ少ないからこそ、正しい情報と、伴走してくれる専門家を、どうか手放さないでください。
ピアポント症候群とNIPT・出生前診断——「デノボ変異」と父親の年齢
ピアポント症候群は常染色体顕性(優性)遺伝の形をとりますが、これまで報告されているほぼすべての症例は、親に変異がなく、お子さんで初めて偶然に生じた「新生突然変異(デノボ変異)」によるものです[9]。このため、ご両親の血液で病的変異が認められない場合、次のお子さんが同じ病気で生まれる再発リスクは一般に低いと考えられます。ただし、性腺モザイクの可能性があるため、再発リスクをゼロとはいえません。この事実は、ご両親の「妊娠中の何かが悪かったのでは」という自責をやわらげるうえで、とても大切な情報です。
一方で、患者さんご本人が将来お子さんをもうけた場合には、その変異は男女を問わず50%の確率で次の世代に伝わります[4]。このように、同じ病気でも「ご両親にとっての再発リスク」と「ご本人にとっての遺伝確率」はまったく異なります。ここを正確に整理してお伝えすることが、遺伝カウンセリングの大切な役割です。
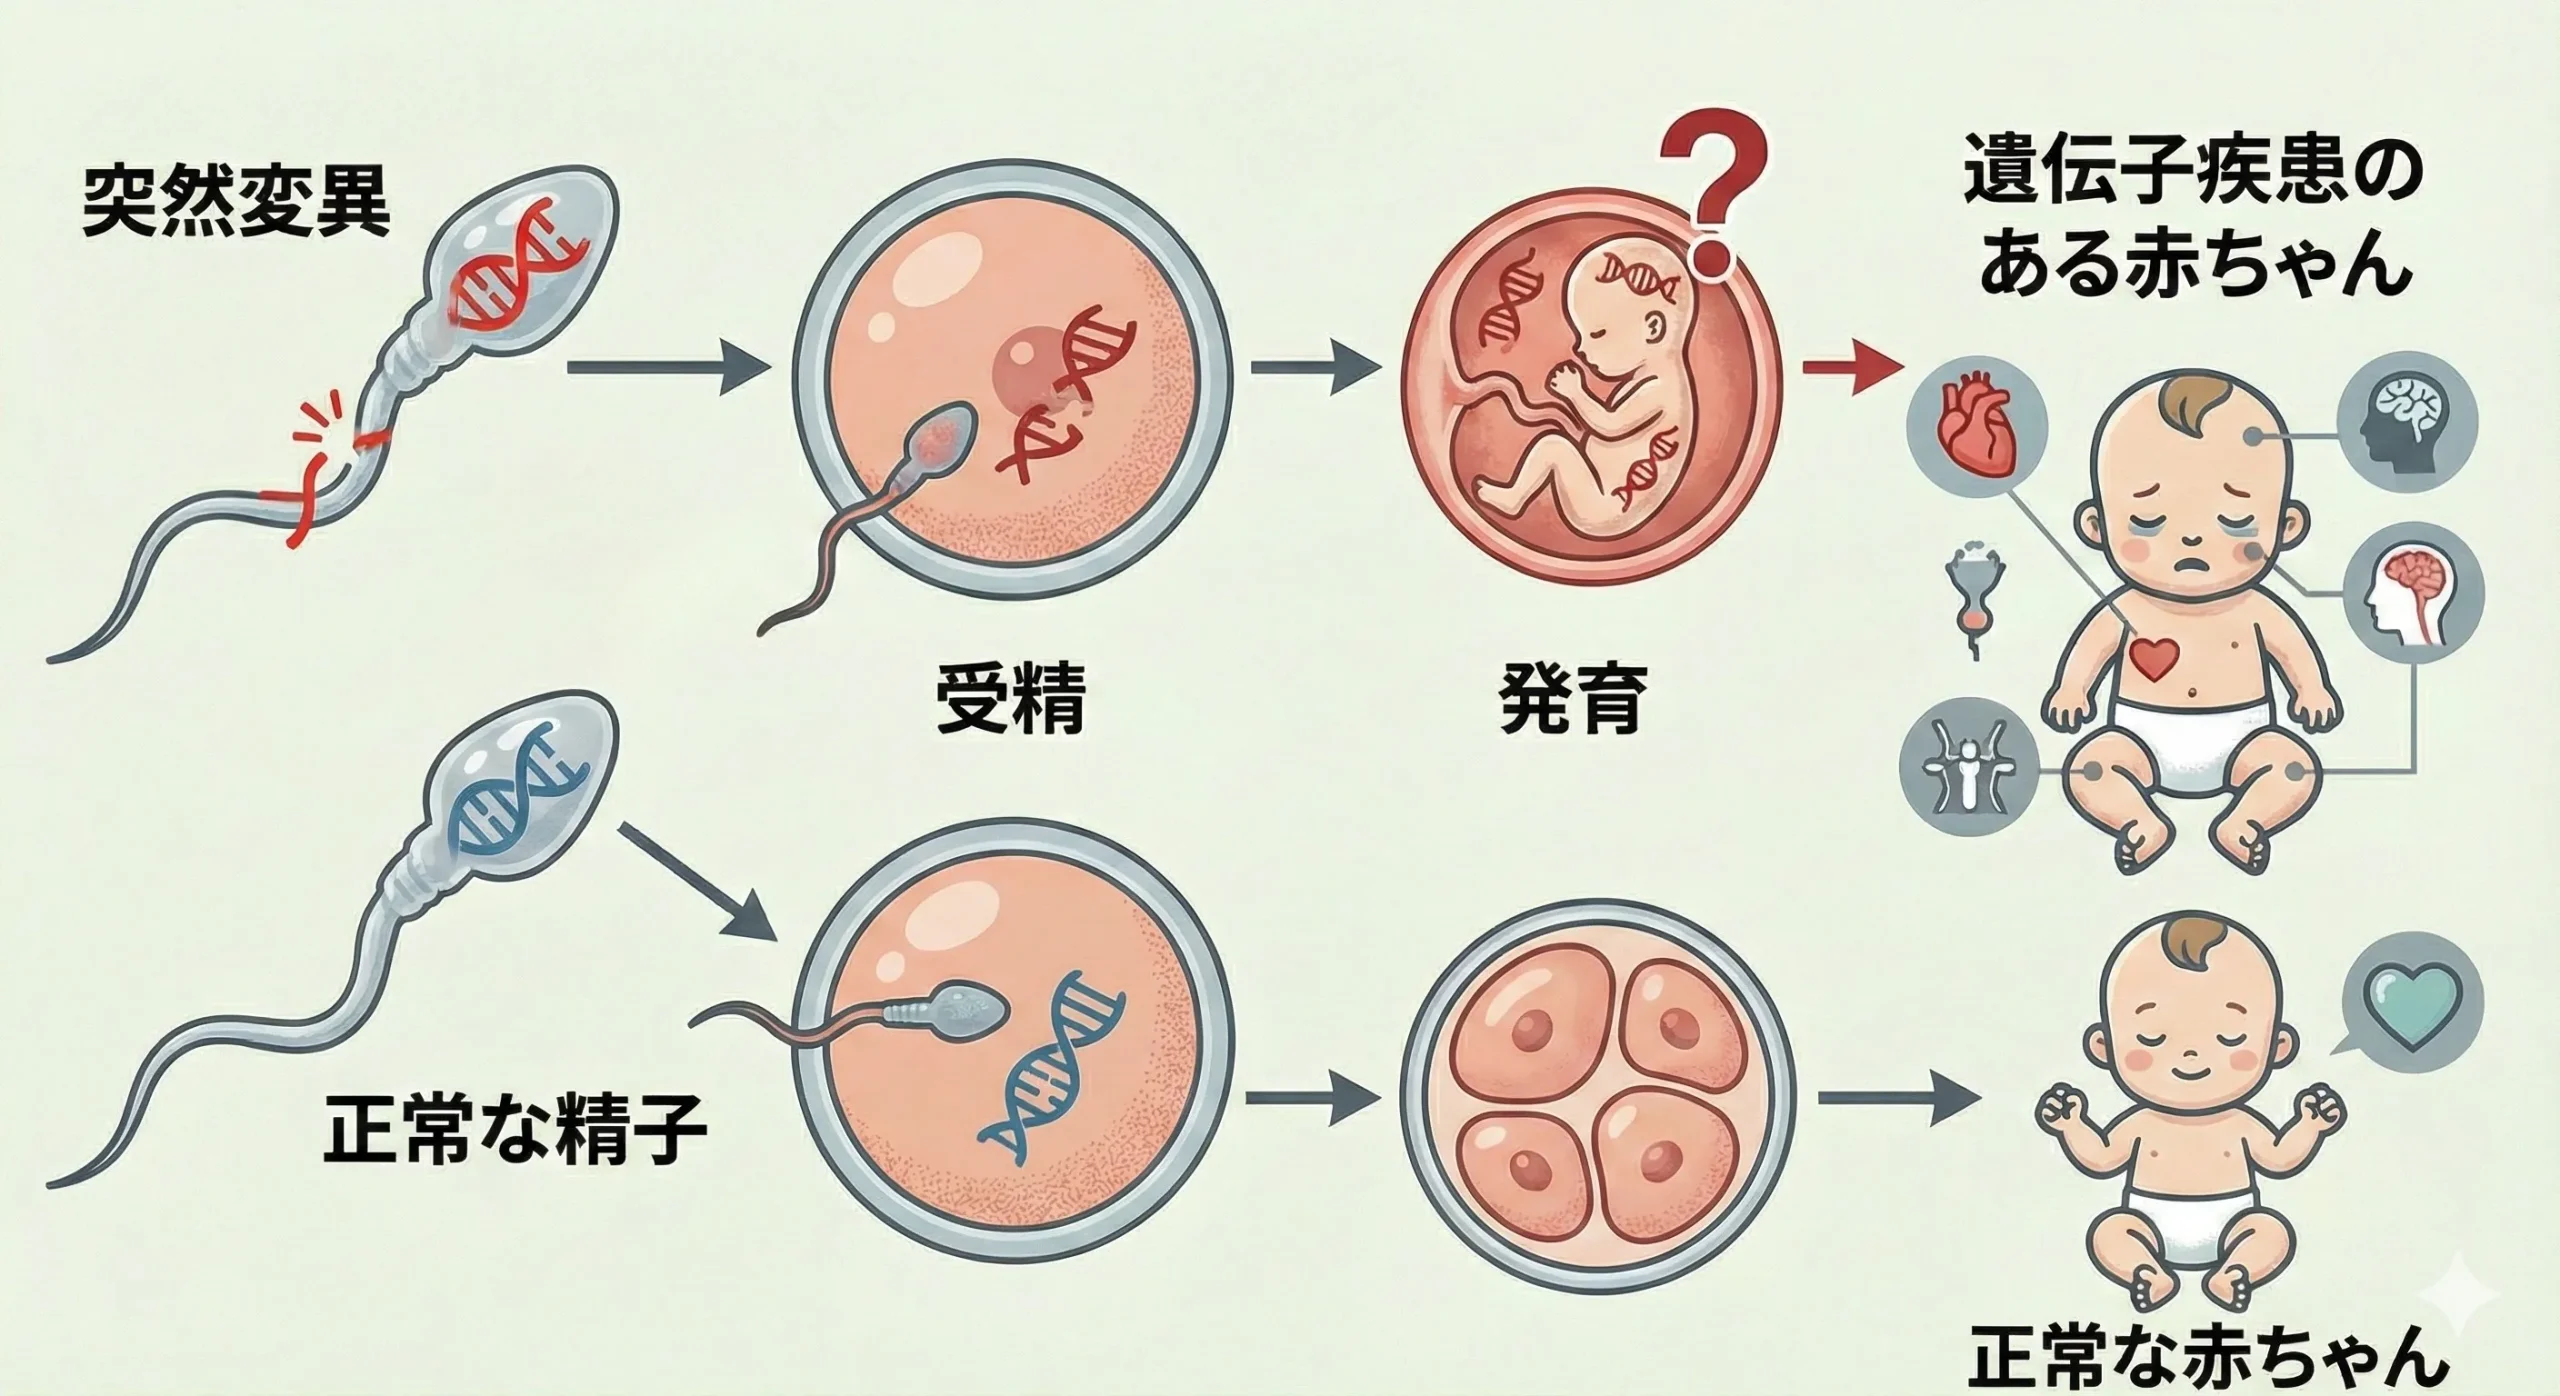
(父親由来の遺伝子変異が子へ伝わるイメージ。デノボ変異は父親の年齢とともに増える傾向が知られています)
デノボ変異は、両親のどちらにもない変異が、お子さんで初めて生じるものです。とくに精子は生涯にわたって作られ続けるため、父親の年齢が上がるほど、精子に新しく生じる変異が増える傾向が知られています。常染色体顕性の病気の一部は、この「父親由来のデノボ変異」で発症しうるグループに含まれます。なお、これはデノボ変異全般について知られている傾向であり、ピアポント症候群について父親年齢との特異的な関連が確立されているという意味ではありません。新生突然変異のくわしい解説はこちら
従来のNIPTでは調べられない——単一遺伝子疾患というテーマ
従来の一般的なNIPTは、ダウン症など「染色体の数の変化」を調べるものでした。しかし、ピアポント症候群のようにたった1文字の変異で起こる単一遺伝子疾患は、染色体の数は正常のままなので、従来のNIPTでは検出できません。この領域をカバーするのが、精子の新生突然変異(デノボ変異)に着目した検査です。TBL1XR1は、当院のインペリアルプランが対象とする単一遺伝子のリストに含まれています。
当院は、広く浅く読むことで偽陽性が増えやすい「ワイドゲノム法」ではなく、必要なものを精度よく調べる「ターゲット法」(COATE法)を重視しています。COATE法はSNP法とターゲット法を融合した手法で、微細欠失・遺伝子変異の陽性的中率(検査で陽性と出たとき、実際にその病気である割合)は>99.9%です。生涯にかかわる検査だからこそ、スピードよりも「正確性」を最優先しています。COATE法の精度エビデンスはこちら
父親由来の精子の新生突然変異を対象とした56遺伝子の検査については、対象疾患全体として一定の発症リスクが知られています。当院の集計では、実際に約60人に1人が陽性となっています。これらの遺伝子や微細欠失には、行動や知的発達に重い影響を及ぼす重度の合併症をともなう疾患が多数含まれます。だからこそ、検査を受ける前に「何がわかり、何がわからないのか」を、ご家族の価値観に沿って丁寧にご説明することを、当院はとても大切にしています。
検査を受けた後の不安に、一人で向き合う必要はありません。当院では、陽性であってもなくても、その後のフォローや必要な確定検査(羊水検査・絨毛検査)まで、臨床遺伝専門医が終始責任をもって支援します。NIPTの全体像はNIPTトップページもご覧ください。なお、どこで検査を受けるかで後悔しないためのポイントは、施設選びで失敗しない3つのポイントにまとめています。
長く付き合うために——家族への支援と遺伝カウンセリング
ピアポント症候群の診断が確定したら、遺伝医療の専門家による遺伝カウンセリングが欠かせません。前述のとおり、ご両親にとっての再発リスクはとても低い一方、ご本人からお子さんへの遺伝確率は50%と、伝えるべき内容が正反対になります。正確な家系図の作成とリスク評価には、高度な専門知識が求められます[13]。
希少疾患ならではの情報不足や、将来への不確実性からくるご家族の心理的な負担は、計り知れません。医療ソーシャルワーカーと連携し、対象となる制度がある場合には小児慢性特定疾病や障害福祉制度などの利用を検討し、地域の療育センターや特別支援教育へのスムーズな接続、そして同じTBL1XR1関連疾患を持つ患者家族会への参加支援など、継続的で包括的なサポート体制を築いていくことが大切です[13]。遺伝カウンセリングについては「遺伝カウンセリングとは」や、臨床遺伝専門医の解説もご参照ください。
よくある質問(FAQ)
🏥 ネットの情報に疲れたら、一度専門医の話を聞きに来ませんか?
希少な遺伝の病気や出生前診断のご相談は、臨床遺伝専門医が運営するミネルバクリニックへ。カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。一人で抱え込まないでください。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
「患者のための医療を実現することを貫いています」
関連記事
参考文献
- [1] Plantar lipomatosis, unusual facial phenotype and developmental delay: A new MCA/MR syndrome. Am J Med Genet. 1998. [PubMed 9450851]
- [2] Plantar lipomatosis, unusual facies, and developmental delay: confirmation of Pierpont syndrome. Am J Med Genet A. 2005. [PubMed 16007632]
- [3] Pierpont syndrome: a collaborative study. Am J Med Genet A. 2011. [PubMed 21834056]
- [4] A specific mutation in TBL1XR1 causes Pierpont syndrome. J Med Genet. 2016. [PubMed 26769062]
- [5] Erratum: A specific mutation in TBL1XR1 causes Pierpont syndrome. J Med Genet. 2016. [PubMed 27221108]
- [6] Structure of the MeCP2–TBLR1 complex reveals a molecular basis for Rett syndrome and related disorders. Proc Natl Acad Sci U S A. 2017. [PNAS]
- [7] Pierpont syndrome associated with the p.Tyr446Cys missense mutation in TBL1XR1. Eur J Med Genet. 2017. [PubMed 28687524]
- [8] Pierpont syndrome: report of a new patient. Clin Dysmorphol. 2017. [PubMed 28562391]
- [9] TBL1XR1 mutations in Pierpont syndrome are not restricted to the recurrent p.Tyr446Cys mutation. Am J Med Genet A. 2018. [PubMed 30365874]
- [10] An animal model for Pierpont syndrome: a mouse bearing the Tbl1xr1Y446C/Y446C mutation. Hum Mol Genet. 2022. [PubMed 35416977]
- [11] Novel de novo TBL1XR1 variant (p.His348Arg) causing Pierpont syndrome — first patient from the Indian subcontinent. J Pediatr Genet. [DOI:10.1055/s-0042-1745808]
- [12] A novel de novo pathogenic variant in TBL1XR1 as a new proposed cause of Pierpont syndrome. Am J Med Genet A. 2023. [PubMed 36843287]
- [13] Different mutations in TBL1XR1 lead to diverse phenotypes of neurodevelopmental disorder: two case reports. BMC Med Genomics. 2025. [PubMed 40426223]
- [14] Two cases of TBL1XR1 heterozygous variants in children: a new splicing site variant identification and functional analysis. Hum Genomics. 2026;20:8. [DOI:10.1186/s40246-025-00877-9]
- [15] Novel arthrogryposis multiplex congenita presentation in a newborn with Pierpont syndrome. J Investig Med High Impact Case Rep. 2023. [PMC9880567]
- [16] Increased homozygosity in the first Hispanic patient with plantar lipomatosis, unusual facies, and developmental delay (Pierpont syndrome): a case report. J Med Case Rep. 2016. [PubMed 27520388]
- [17] TBL1XR1 ensures balanced neural development through NCOR complex-mediated regulation of the MAPK pathway. Front Cell Dev Biol. 2021. [PMC7940385]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






