

目次

福山型先天性筋ジストロフィー(FCMD、福山型筋ジストロフィー)は、日本人にとりわけ多い、生まれつきの重い筋ジストロフィーです。常染色体潜性(劣性)遺伝の病気なので、男の子にも女の子にも起こります。赤ちゃんの頃からの著しい筋力低下だけでなく、脳の形成異常による知的障害やてんかん、目や心臓の合併症を伴う点が大きな特徴です。原因はFKTN遺伝子と、日本人に多い特殊な挿入変異(SVA挿入)が起こすエキソントラッピングで、いまでは異常なしくみそのものを標的とする核酸医薬の治験が進むところまで来ています。この挿入変異は長い挿入で、一般的な遺伝子検査(NGS)では見つけにくい種類の変化です。全体像は先天性筋ジストロフィー(CMD)総論もあわせてご覧ください。
⏱️ 30秒でわかる要約
🧬 Q. 福山型筋ジストロフィーとは?男の子だけの病気?
FKTN遺伝子の2つのコピーの両方がはたらかなくなって起こる、常染色体潜性(劣性)遺伝の筋ジストロフィーです。X連鎖のデュシェンヌ型と違い、男の子にも女の子にも起こります。筋力低下に加えて、脳の形成異常による知的障害やてんかん、目や心臓の合併症を伴います。
📊 Q. 何人に1人?なぜ日本人に多いの?
日本では出生2万5千〜5万人に1人とされ[2]、日本以外ではきわめてまれです。日本人の患者さんの多くは、共通の祖先に由来する同じ挿入変異を持っており、日本全国の調査では約188人に1人がこの挿入の保因者でした[3]。ご夫婦がともに保因者のとき、お子さんに起こる可能性は妊娠のたびに4分の1です。
🔬 Q. 日本人に多い挿入変異は遺伝子検査で分かる?
日本人の福山型に多い約3kbのSVA挿入は、一般的な遺伝子検査(NGS)では見つけにくい変化ですが、当院の検査では、この領域が十分に読み取れており、大きな挿入を見つける解析も行っているため、理論上は検出できると考えられます(検査会社に確認)。結果の読み方は臨床遺伝専門医がご説明します。
\ 福山型の遺伝子検査・保因者検査を臨床遺伝専門医に相談したい方へ /
福山型の診断用パネルと、ご夫婦で受ける保因者検査をご案内しています。
福山型の遺伝子検査(5遺伝子) | 保因者検査(女性787遺伝子)
1. 福山型先天性筋ジストロフィー(FCMD)とは:歴史と疫学
福山型先天性筋ジストロフィー(Fukuyama Congenital Muscular Dystrophy、以下FCMD)は、骨格筋・中枢神経・眼に広く障害が及ぶ、進行性の常染色体潜性(劣性)遺伝の病気です。1960年に日本の福山幸夫先生らによって初めて臨床的にまとめられ、日本ではデュシェンヌ型筋ジストロフィーに次いで2番目に多い小児期の筋ジストロフィーとして知られてきました[1]。乳児期からの著しい筋緊張低下(ぐにゃぐにゃした「フロッピーインファント」)に加えて、脳の形成過程における神経細胞の移動異常を伴う点が、ほかの筋ジストロフィーと大きく異なります[1]。
長年にわたり、「筋肉の崩壊」と「脳の発生異常」という一見無関係な2つの症状が、なぜ1つの遺伝子の変異で同時に起こるのかは大きな謎でした。しかし近年、分子遺伝学と糖鎖(とうさ)生物学の進歩によって、FCMDが「α-ジストログリカン」という膜タンパク質の糖鎖のかざりが作れなくなる病気(α-ジストログリカノパチー)であることが解明されました[7]。この理解が、後述する根本的な治療開発の土台になっています。
日本人に多い理由:創始者効果という分子人類学
FCMDでもっとも特徴的なのは、発症が日本人にきわめて強く偏っていることです。国内の発生頻度は出生2万5千〜5万人に1人と報告されており[2]、この種の希少疾患としては高い頻度です。一方で、日本の外ではこの病気の原因になる変異を持つ人(保因者)はまれとされています[3]。
この地理的な偏りは、およそ2,000〜2,500年前に存在した単一の祖先にさかのぼる創始者効果で説明されます。1998年の報告では、日本人のFCMDの染色体の約87%が、共通の祖先に由来する同じ挿入変異を持っていました[16]。具体的には、9番染色体(9q31.2)にあるFKTN遺伝子の3’非翻訳領域に、約3キロベースの「SVA」というレトロトランスポゾンが入り込んだ特殊な構造です[16]。日本全国の調査では、日本人のおよそ188人に1人がこのSVA挿入の保因者と報告されています[3]。
💡 用語解説:SVA(レトロトランスポゾン)
レトロトランスポゾンとは、ゲノムの中を「コピー&ペースト」のように動き回って自分自身を増やす、いわば動く遺伝要素です。SVAはヒトゲノム特有のレトロトランスポゾンの一種で、ふだんは病気を起こしません。しかしFCMDでは、このSVAがFKTN遺伝子の大切な場所に入り込んだことで、後述する「異常なスプライシング」を引き起こす引き金になってしまいました。
近隣アジアの集団と比べると、この偏りはさらに際立ちます。同じ調査で、韓国人では935人中1人にとどまり、モンゴル人(203人)と中国本土の人(766人)からはこのSVA挿入は検出されませんでした[3]。この挿入は、およそ2,000〜2,500年前に生きた1人の祖先に由来すると考えられています[3]。
2. 原因遺伝子FKTNと分子病態:糖鎖生物学が解いたしくみ
FCMDの病態を理解する鍵は、「FKTN遺伝子の変異 → タンパク質の機能不全 → 組織の崩壊」という一連の流れを分子レベルで追うことです。この分野は、ヒト遺伝学と糖鎖生物学が融合した近年の大きな成功例のひとつとされています。
エキソントラッピング:SVA挿入が起こす異常スプライシング
遺伝子の情報からタンパク質が作られる過程では、まずスプライシングという編集が行われ、不要な部分(イントロン)が取り除かれて必要な部分(エクソン)がつなぎ合わされます。戸田達史先生らの研究により、FKTNに挿入されたSVAが、この編集をだましてしまう「エキソントラッピング」という異常を起こすことが特定されました[5]。SVA配列の中には編集装置(スプライソソーム)を強く引き寄せる目印があり、これがFKTN側の普段は使われない目印と誤って結びつくことで、SVA由来の配列が「新しいエクソン」として本来のmRNAに紛れ込んでしまうのです[5]。
💡 用語解説:エキソントラッピングとは
遺伝子の「編集ミス」を、外から入り込んだ配列(SVA)が誘発してしまう現象です。本来つなぐべきでない配列が「罠(トラップ)」のように取り込まれ、正しいタンパク質の設計図が壊れます。FCMDでは、この結果として本来の末端が失われ、代わりにSVA由来の129個のアミノ酸が付いた働かないフクチンが作られてしまいます[5]。
🧩 エキソントラッピングと核酸医薬(AON)の作用イメージ
SVA挿入によって編集がだまされ、働かないフクチンができるのがFCMDの根本原因です。核酸医薬はこの目印を覆い隠して、正常な編集を取り戻すことをねらいます。
また、SVA挿入と組み合わさって病気を起こす「深部イントロンバリアント(DIV)」(例:c.647+2084G>T)も知られています。これはイントロンの深い場所にある変異で、やはり偽エクソン(シュードエクソン)の取り込みと早すぎる終止コドンを招き、フクチンの機能を失わせます[8]。この違いは、後述する核酸医薬の設計にも関わってきます。
フクチンの正体:リビトールリン酸をつける酵素だった
働かないフクチンができると、細胞では何が起きるのでしょうか。答えは、細胞膜にあるα-ジストログリカン(α-DG)という受容体の「糖鎖のかざり(グリコシル化)」にありました。α-DGが正しく働くには、特殊な「コアM3型O-マンノース糖鎖」という構造が必要です[7]。
近年の大きな発見は、哺乳類にはないと考えられていた「リビトール-5-リン酸」という糖の部品が、この糖鎖の上に連なっていたことです。そして、フクチンこそが、このリビトールリン酸を糖鎖に付ける酵素(リビトールリン酸転移酵素)であることが2016年に示されました[6]。同じ働きを担う相方がFKRP遺伝子のタンパク質で、その材料(CDP-リビトール)を作るのがISPD遺伝子です[6]。
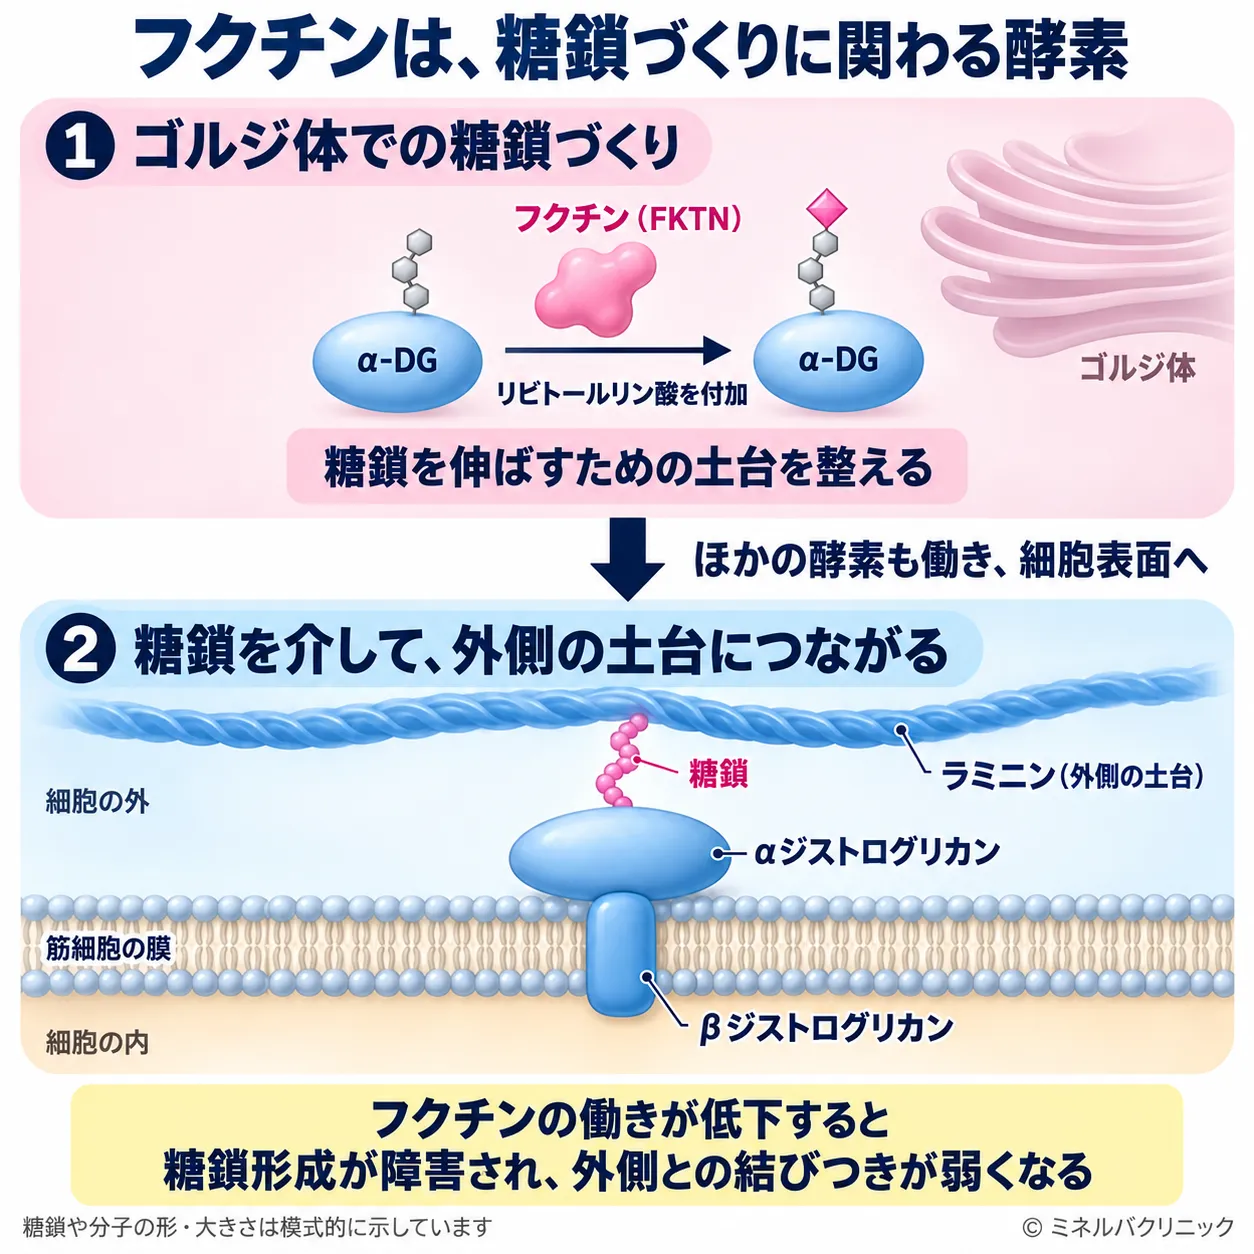
フクチンは、αジストログリカンの糖鎖にリビトールリン酸を付加する酵素です。その後、ほかの酵素による修飾を経て、ラミニンに結合する糖鎖が形成されます。フクチンの機能が低下すると、この糖鎖形成が障害され、筋細胞と細胞外の土台との結びつきが弱くなります。
💡 用語解説:α-ジストログリカンと糖鎖のかざり
α-ジストログリカンは、細胞膜を貫いて「細胞の外側の足場(細胞外マトリックス)」と「細胞の中の骨組み」をつなぐ、いわば留め具のようなタンパク質です(ジストロフィン・糖タンパク質複合体の一部)。この留め具が外側のラミニンとしっかり結びつくには、糖の部品を並べた「糖鎖のかざり」が欠かせません。FCMDではこのかざりが作れないため、留め具が外れやすくなり、筋肉や脳の細胞が壊れやすくなります[7]。
🔗 リビトールリン酸修飾に関わる主な遺伝子(治療標的にもなる経路)
フクチンが欠けるとこのかざりが完成せず、α-DGはラミニンと結びつく力を失います[7]。筋肉では、足場を失った細胞膜が日々の筋収縮に耐えられずに壊れ(壊死)、萎縮と線維化(ジストロフィー変化)が進みます[7]。この「糖鎖のかざりが作れない」という共通点から、FCMDはFKRP関連の肢帯型筋ジストロフィーや、ウォーカー・ワールブルグ症候群・筋・眼・脳病(MEB)などとともに、α-ジストログリカノパチーという一群として理解されるようになっています[7]。
3. 症状と経過:筋肉・脳・眼・心臓に及ぶ多臓器の病気
FCMDの症状は骨格筋・中枢神経・眼・心臓・呼吸器に広く及び、年齢とともに進みます。重症度には幅があり、到達できる最大の運動能力で分けると、典型例(座れる・いざって移動できるが立てない)が約50%、重症例(支えがあれば座れる、または首がすわらない)が約38%、軽症例(支えの有無にかかわらず立つ・歩ける)が約12%と報告されています[1]。
乳児期には、まず著しい筋緊張低下(フロッピーインファント)が目立ちます。哺乳が弱い、泣き声が弱い、首のすわりが遅いといった形で気づかれ、股関節や膝・肘などに関節拘縮(固まってしまう状態)が生じます[1]。発達の遅れはすべての患者さんにみられ、知能指数はおおむね30〜60(軽症例では35を超える)とされます[1]。大多数の方は、生涯を通じて歩けるようにはならないとされています[4]。
脳の症状:敷石状滑脳症とてんかん
胎児期の脳の発達では、神経細胞が脳の内側から表面へ向かって規則正しく移動(遊走)し、大脳皮質の層構造を作ります。このときα-DGは、脳表面の基底膜と結びついて神経細胞を正しい位置で止める「アンカー(いかり)」の役割を担います[1]。FCMDではこの結合が失われるため、神経細胞が止まりきれずに表面側へあふれ出し、脳の表面が敷石のようにでこぼこになる「敷石状滑脳症(II型滑脳症)」が形成されます[1]。これが知的障害や運動発達の遅れの大きな原因となります。
💡 用語解説:敷石状滑脳症(II型)
神経細胞が脳の表面を超えて過剰に出てしまうことで、脳表面が敷石のようにでこぼこになる形成異常です。古典的なI型の滑脳症(脳表がのっぺりする)とは成り立ちが異なる別のタイプで、II型と呼ばれます。FCMDでは、脳・眼・筋肉の病変が組み合わさる点で筋・眼・脳病やウォーカー・ワールブルグ症候群と似ています[1]。
てんかん発作も多く、60%を超える患者さんに発作がみられます[1]。発作が始まる平均年齢は、SVA挿入のホモ接合の方で熱性5.4歳・無熱性4.6歳、SVA挿入と別の変異の複合ヘテロ接合の方で熱性3.6歳・無熱性3.7歳と報告されています[1]。ここでの「複合ヘテロ接合」は保因者とは別で、両方のコピーに異なる変化を持つ患者さんの型を指します。眼では、近視・遠視などの屈折異常が40〜53%にみられ、重症例では網膜の異常や白内障・緑内障などを伴うことがあります[1]。
加齢に伴う合併症:心臓と呼吸
10歳を過ぎるころから心臓の病変が進み、拡張型心筋症がみられるようになります[1]。呼吸筋の低下による呼吸不全も進み、典型的には、呼吸不全や心臓の病気によって20歳になる前に亡くなることが多いと報告されています[4]。こうした経過を少しでも変えることが、後述する治療開発の目標です。
4. 遺伝形式・保因者:福山型は男の子だけの病気?
FCMDは常染色体潜性(劣性)遺伝の病気です。原因遺伝子FKTNは2本ある染色体の両方に変異があって初めて発症し、片方だけに変異を持つ人は症状が出ない保因者(キャリア)となります。FKTNは性染色体ではなく9番染色体にあるので、男の子にも女の子にも同じように起こります。X染色体のジストロフィン遺伝子が原因で主に男の子に起こるデュシェンヌ型・ベッカー型筋ジストロフィーとは、原因の遺伝子も遺伝の形式も別です。多くのFCMDの患者さんは、症状のない両親それぞれから変異を1つずつ受け継いで発症します。
💡 用語解説:常染色体潜性(劣性)遺伝と再発率
両親がともに保因者の場合、子どもが発症する確率は25%(4分の1)、保因者になる確率は50%、変異を受け継がない確率は25%です。この確率は妊娠のたびに毎回あてはまり、前のお子さんの結果によって次のお子さんの確率が変わることはありません。日本人ではFKTNのSVA挿入の保因者が約188人に1人と多いことも、遺伝カウンセリングで丁寧に扱われる情報です[3]。
ご夫婦の保因者検査と、日本人に多い挿入変異の扱い
ご家族に福山型の方がいなくても、ご夫婦がともに保因者であることはあります。保因者には症状がないため、検査をしなければ分かりません。ただし、日本人の福山型の多くの原因である約3kbのSVA挿入は、長い挿入なので、一般的な遺伝子検査(NGS)では見つけにくい種類の変化です。「FKTNを調べる検査」であっても、この挿入を見つけられるかどうかは、検査の方法によって違います。
当院の拡大版保因者検査(女性版787遺伝子・男性版714遺伝子)には、女性版・男性版ともにFKTNが含まれています。料金は787遺伝子・714遺伝子が各253,000円、1009遺伝子・911遺伝子が各275,000円です。妊娠中の方は、NIPTと同じ日に採血できるカップルの保因者検査ファミリーセーフティ プラス(女性787遺伝子・男性714遺伝子。単独では受けられません)もあります。
日本人の福山型に多い約3kbのSVA挿入は、一般的な遺伝子検査(NGS)では見つけにくい変化ですが、当院の検査では、この領域が十分に読み取れており、大きな挿入を見つける解析も行っているため、理論上は検出できると考えられます(検査会社に確認)。結果の読み方は臨床遺伝専門医がご説明します。
ご家族の中で発端者のFKTN変異が確定していれば、保因者かどうかを調べる検査や、次の妊娠での羊水検査・絨毛検査による出生前診断も選択肢になります。ただしこれらは「受けるべき/受けないべき」を指示するものではなく、正確な情報のもとでご本人・ご家族が選ぶものです。当院では臨床遺伝専門医が、非指示的な立場で選択肢を整理します。
🩺 院長コラム【「その検査で、日本人に多い変異まで分かるのか」を確かめる】
保因者検査を選ぶとき、私が大切だと考えているのは「その病気の遺伝子が入っているか」だけでなく、「その遺伝子の、どの種類の変化まで報告されるのか」です。福山型は、まさにその差が出る病気です。日本人の患者さんの多くが持つ変化は、1文字の置き換わりではなく、約3kbという長い配列の挿入です。遺伝子の名前がリストにあっても、この挿入を見つけられる方法でなければ、日本人にとっていちばん大事な変化を見逃すおそれがあります。
だからこそ、検査を選ぶときは、遺伝子の名前だけでなく、どの種類の変化まで見つけられる方法なのかを確かめることが大切だと考えています。25%という数字は、裏を返せば「75%はそうではない」という数字でもあります。数字をどう受け止めるかはご家族それぞれで、どちらの選択も否定されるものではありません。正確な情報を落ち着いて受け取れる場を用意することが、臨床遺伝専門医の役割だと考えています。
5. 診断:血液検査・画像・筋生検・遺伝学的検査
FCMDには国際的に統一された厳密な臨床診断基準はまだありませんが、特徴的な所見から強く疑い、遺伝子検査で確定するという流れが確立しています[1]。診断の入り口は、乳児期早期に気づかれる筋力低下・関節拘縮・知的発達と運動発達の遅れです。
血液検査では、筋肉が壊れると上がるクレアチンキナーゼ(CK)が正常の10〜60倍(通常は数千)という著しい高値を示すのが典型で、7歳以上では5〜20倍、寝たきりになると正常範囲になることもあります[1]。頭部MRIでは、大脳・小脳の敷石状滑脳症や白質の異常といった中枢神経系の所見を確認します。筋生検では、特異的な抗体を用いた免疫染色によって、筋組織でのα-DGの糖鎖修飾の低下(低グリコシル化)を示すことができます[1]。
💡 用語解説:クレアチンキナーゼ(CK)
筋肉の細胞に多く含まれる酵素で、筋肉が壊れると血液中に漏れ出て数値が上がります。FCMDのように筋細胞膜が壊れやすい病気では、CKが高い値になり、筋ジストロフィーを疑う重要な手がかりになります[1]。
遺伝子検査での確定と、当院の検査での扱い
最終的な確定診断は、遺伝学的検査によって、FKTN遺伝子の両方のコピーに病的な変化(SVA挿入のホモ接合、またはSVA挿入と別の変異の複合ヘテロ接合など)を見つけることで行われます[1]。鑑別が必要な病気としては、デュシェンヌ型・ベッカー型筋ジストロフィーや、同じα-ジストログリカノパチーである筋・眼・脳病・ウォーカー・ワールブルグ症候群などが挙げられます[1]。
ここで注意したいのは、日本人に多いSVA挿入は、一般的な遺伝子検査(NGS)では見つけにくいことです。挿入を報告しない検査では、ホモ接合なら「変異なし」、複合ヘテロ接合なら「片方だけ見つかった」という結果になりかねません。当院の福山型の診断用パネルは、症候性先天性筋ジストロフィーのパネル(5遺伝子)とジストログリカン関連先天性筋ジストロフィーのパネル(13遺伝子)です。日本人の福山型に多い約3kbのSVA挿入は、一般的な遺伝子検査(NGS)では見つけにくい変化ですが、当院の検査では、この領域が十分に読み取れており、大きな挿入を見つける解析も行っているため、理論上は検出できると考えられます(検査会社に確認)。結果の読み方は臨床遺伝専門医がご説明します。
現在の管理:多職種による支持療法
現時点で進行を止める承認薬はないため、ケアの中心は対症療法と多職種による支持療法です[4]。呼吸のサポート、栄養と飲み込みの管理、関節拘縮に対するリハビリテーション、てんかんや心筋症の治療などを、年齢と症状に合わせて組み合わせます[1]。
6. 最新の治療開発:核酸医薬・ステロイド・基質補充・遺伝子治療
分子病態が詳しく解明されたことで、原因のしくみそのものを標的とする複数の治療アプローチが、同時並行で開発されています[4]。以下では代表的な4つの方向性を紹介します。これらの多くは治験段階または動物モデルの段階であり、現時点でFCMDに承認された根本治療薬はなく、標準治療ではありません。
① アンチセンス核酸(AON)NS-035:異常な編集を止める
💡 用語解説:アンチセンスオリゴヌクレオチド(AON)
アンチセンスオリゴヌクレオチドとは、遺伝子のmRNAの特定の場所にぴったりくっつくように設計された短い核酸の医薬品(核酸医薬)です。狙った場所を「覆い隠す」ことで、異常な編集を止めたり、不要な部分を読み飛ばさせたりできます。FCMDでは、SVAの目印を覆い隠して正常なフクチンを取り戻すことをねらいます[5]。
戸田達史先生らのグループは、エキソントラッピングを特異的にブロックするAONを設計しました。このAONがSVA内部の目印を覆い隠すと、細胞は異常なSVA配列を読み飛ばし、本来の正常な編集を使うようになります。その結果、患者さん由来の細胞やモデルマウスで正常なフクチンの産生が回復し、α-DGの糖鎖修飾とラミニン結合能が改善することが示されました[5]。デュシェンヌ型のエクソンスキッピング療法が「短いタンパク質」を作るのに対し、FCMDのこのAONは本来の長さの正常なフクチンを取り戻すことをねらう点が特徴です[5]。
この成果をもとに開発された新薬候補がNS-035です。東京大学医学部附属病院などで行われた第I相試験(jRCT2031210252、2021年開始、5〜10歳が対象、週1回の静脈内投与)で安全性などが調べられ、この試験は終了しています[12]。2026年6月には、日本新薬がNS-035について厚生労働省から希少疾病用医薬品の指定を受けたと発表しました[11]。さらに2026年には、5歳以上9歳未満の患者さんを対象とする第II相試験(jRCT2031250858、国内6施設)の登録が始まっています[13]。さらに、SVA挿入だけでなく深部イントロンバリアント(DIV)を複合ヘテロで持つ患者さんに向けて、別のAONも患者さん由来細胞で機能的なタンパク質の回復を示しています[8]。
② ステロイド療法(プレドニゾロン)の検証
根本治療の開発と並行して、すでに安全性が確立した既存薬を応用する「ドラッグ・リポジショニング」も進んでいます。その代表がステロイド(プレドニゾロン)です。日本の多施設の研究グループは、3〜10歳の患者さんにプレドニゾロンを隔日で内服する治療を行い、運動機能を数値で表す粗大運動機能尺度(GMFM)の変化を調べました。GMFMは平均で+1.23ポイント(標準偏差1.10、P=0.015)改善したと報告されています[9]。対照群を置かない小規模な研究なので、効果の大きさを断定するものではありません。現在は、24週・48週の投与で効果と安全性を確かめる第2相試験(UMIN000020715)が計画されています[10]。
③ CDP-リビトール基質補充という発想
FCMDの本態が「リビトールリン酸を付けられないこと」であるなら、その材料であるCDP-リビトールを外から補えばよい、という発想が生まれます。ただし天然のCDP-リビトールは水になじみやすく、細胞膜を通れないため、そのままでは効きません。そこで研究グループは、膜を通れるように工夫した「テトラアセチル化CDP-リビトール」というプロドラッグを開発しました。骨格筋でISPDを欠くモデルマウスに投与すると、筋ジストロフィーの病理が改善したと報告されています[14]。これは特定の変異に依存しない「基質補充療法」の概念実証として重要ですが、FCMD本体での臨床応用はこれからの段階です。
④ 遺伝子治療(AAV):前臨床での可能性
より直接的なアプローチとして、正常な遺伝子を補う遺伝子治療も前臨床段階で研究されています。原因遺伝子そのものではなく、糖鎖の末端を作るLARGE遺伝子を過剰発現させて上流の欠陥をバイパスするという戦略もあり、ジストログリカノパチーのモデルマウスにAAVでLARGEを送り込むと、α-DGの機能的な糖鎖修飾が回復したと報告されています[15]。ただしAAV治療には、全身の筋肉に届けるための大量の製造や、ウイルスに対する免疫反応の制御といった課題が残ります。また中枢神経の遊走障害は胎児期から始まるため、脳の形成異常そのものを生まれた後の治療で元に戻すことは難しいと考えられます。
🩺 院長コラム【分子の言葉を読み解く時代へ】
臨床遺伝専門医として文献を追っていると、FCMDの治療開発は、基礎研究と臨床がまっすぐつながった例だと感じます。「日本人に多い難病」の原因が、エキソントラッピングという特殊なしくみと、哺乳類では知られていなかったリビトールリン酸という糖の部品にあったと解き明かされ、その同じしくみを標的にした核酸医薬の治験が国内で進んでいます。
もちろん、NS-035はまだ治験段階で、承認された治療ではありません。過度な期待も、逆に諦めも急がず、いま何がどこまで分かっているのかを正確にお伝えすることが、遺伝医療に携わる者の役割だと考えています。そして、治験の対象になるかどうかも含めて、まず必要なのは「FKTNのどの変化を持っているか」を正確に知ることです。日本人に多い挿入については、どの種類の変化まで見つけられる検査なのかを知っておくことが、その第一歩になります。
7. よくある誤解
誤解①「筋肉だけの病気だ」
FCMDは筋肉だけでなく、脳(敷石状滑脳症・知的障害・てんかん)や眼、心臓にも症状が及ぶ多臓器の病気です。同じα-DGの糖鎖の問題が、複数の臓器で同時に起こるためです。
誤解②「男の子の病気」「親のどちらかが病気なら遺伝する」
FCMDは常染色体潜性遺伝で、男の子にも女の子にも起こり、両親がともに保因者のときに25%の確率で発症します。保因者の親自身は症状が出ません。多くのご家族に家族歴がないのはこのためです。
誤解③「FKTNを調べる検査なら、日本人に多い変異も必ず分かる」
日本人に多い約3kbのSVA挿入は、一般的な遺伝子検査(NGS)では見つけにくい変化です。FKTNが検査の対象に入っていても、この挿入を見つけられるかどうかは検査の方法によって違います。当院の検査では、この領域が十分に読み取れており、大きな挿入を見つける解析も行っているため、理論上は検出できると考えられます(検査会社に確認)。
誤解④「NS-035はもう使える治療だ」
NS-035は開発が進んでいますが、現時点では治験段階であり、承認された治療ではありません。誰でもすぐ受けられる段階ではない点に注意が必要です。
臨床遺伝専門医からのメッセージ
FCMDは、長らく「原因のわからない重い難病」でした。しかし、エキソントラッピングという分子のしくみと、リビトールリン酸という糖鎖修飾の欠陥が解明されたことで、理解は大きく前進し、原因を標的とする治療の研究が進んでいます。一方で、日本人に多いSVA挿入は、検査の方法によっては見つけにくい変化です。お子さんの診断でも、ご夫婦の保因者検査でも、その検査でどの種類の変化まで見つけられるのかを知ったうえで選ぶことが大切だと考えています。正確な情報のもとで、ご本人・ご家族が納得して選べるよう、遺伝医療の立場から支えていきます。
🏥 福山型の遺伝子検査・保因者検査のご相談
福山型の診断用パネル(5遺伝子・13遺伝子)と保因者検査(女性787遺伝子・男性714遺伝子。FKTNも含まれます)をご案内しています。臨床遺伝専門医が常駐し、遺伝形式・再発率・保因者・出生前診断の選択肢を整理します。
まだ決めていない方は:保因者検査(女性787遺伝子)の内容と料金 | 男性714遺伝子 | 遺伝カウンセリングとは
よくある質問(FAQ)
Q1. 福山型筋ジストロフィーは男の子だけの病気ですか?
いいえ。福山型は常染色体潜性(劣性)遺伝の病気で、原因のFKTN遺伝子は性染色体ではなく9番染色体にあるため、男の子にも女の子にも起こります。X染色体のジストロフィン遺伝子が原因で主に男の子に起こるデュシェンヌ型筋ジストロフィーとは、原因も遺伝の形式も別の病気です。
Q2. 福山型筋ジストロフィーは何人に1人ですか?
日本では出生2万5千〜5万人に1人とされます。日本全国の調査では、原因となる挿入変異の保因者が約188人に1人でした。ご夫婦がともに保因者のとき、お子さんに起こる可能性は妊娠のたびに4分の1です。
Q3. 日本人に多い福山型の挿入変異も調べられますか?
理論上は検出できると考えられます。日本人の福山型の多くは、FKTN遺伝子の3’非翻訳領域に約3kbのレトロトランスポゾン(SVA)が入り込んだ創始者変異が原因です。この長い挿入は一般的な遺伝子検査(NGS)では見つけにくい変化ですが、当院の検査(福山型の診断用パネル・保因者検査)では、この領域が十分に読み取れており、大きな挿入を見つける解析も行っています(検査会社に確認)。結果の読み方は臨床遺伝専門医がご説明します。
Q4. 福山型先天性筋ジストロフィーは治りますか?
現時点で、福山型の進行を止める承認された治療薬はありません。ケアの中心は、呼吸・栄養・リハビリ・てんかんや心筋症の管理などの支持療法です。一方で、原因のしくみを標的とする核酸医薬(NS-035)の治験が国内で進んでおり、ステロイド療法で運動機能の数値が改善したという小規模な研究も報告されています。
Q5. 福山型筋ジストロフィーは長生きできますか?
典型的には、呼吸不全や心臓の病気によって20歳になる前に亡くなることが多いと報告されています。ただし重症度には幅があり、立つ・歩くことができる軽症の方も約12%います。
Q6. なぜ日本人に多いのですか?
およそ2,000〜2,500年前に生きた1人の祖先に由来する「創始者効果」によるものです。FKTN遺伝子へのSVA挿入という共通の変異が、日本の中で世代を重ねて受け継がれてきたと考えられています。韓国人では935人中1人にとどまり、モンゴル人や中国本土の人からは検出されませんでした。
Q7. 上の子がFCMDでした。次の子への確率は?
FCMDは常染色体潜性遺伝のため、両親がともに保因者の場合、次のお子さんが発症する確率は毎回25%です。前のお子さんの結果によって次の確率が変わることはありません。発端者の変異が確定していれば、保因者の確認や出生前診断といった選択肢を情報としてお示しできます。詳細は臨床遺伝専門医にご相談ください。
Q8. NS-035はどんな薬で、いま使えますか?
NS-035は、SVA挿入によるエキソントラッピングを止めて正常なフクチンを取り戻すことをねらう、アンチセンス核酸の新薬候補です。2026年6月に日本新薬が希少疾病用医薬品の指定を受けたと発表し、5歳以上9歳未満の患者さんを対象とする第II相試験の登録が始まっています。ただし現時点では治験段階であり、承認された治療ではありません。
Q9. CK(クレアチンキナーゼ)が高いとFCMDですか?
CKは筋肉が壊れると上がる酵素で、FCMDでは正常の10〜60倍という著しい高値を示すことが典型です。ただしCK高値はほかの筋疾患でも見られるため、CKだけで診断はできません。MRIや筋生検、そして最終的にはFKTN遺伝子の検査を組み合わせて確定します。
Q10. デュシェンヌ型筋ジストロフィーとは何が違いますか?
デュシェンヌ型はジストロフィン遺伝子の異常によるX連鎖の病気で、主に筋肉が障害されます。FCMDはFKTN遺伝子による常染色体潜性の病気で、筋肉に加えて脳(敷石状滑脳症・知的障害・てんかん)や眼にも症状が及ぶ点が大きく異なります。原因も遺伝形式も別の病気です。
Q11. ウォーカー・ワールブルグ症候群や筋・眼・脳病とはどんな関係ですか?
いずれもα-ジストログリカンの糖鎖修飾がうまくいかない「α-ジストログリカノパチー」という同じ一群に属します。脳・眼・筋肉に症状が及ぶ点で共通し、重症度や原因遺伝子に幅があります。FCMDの鑑別診断でもこれらの病気が挙げられます。
Q12. ミネルバクリニックでは何をしてもらえますか?
臨床遺伝専門医が、福山型の診断用パネル(5遺伝子・13遺伝子)やご夫婦の保因者検査のご案内と、遺伝形式・再発率・保因者・出生前診断といった選択肢の整理を、非指示的な立場で行います。保因者検査(女性787遺伝子・男性714遺伝子)にはFKTNも含まれます。
関連記事
参考文献
- [1] Saito K. Fukuyama Congenital Muscular Dystrophy. In: Adam MP, et al., eds. GeneReviews®. Seattle (WA): University of Washington, Seattle; 2006 [updated 2025 May 8]. [NBK1206]
- [2] Fukuyama congenital muscular dystrophy. MedlinePlus Genetics. U.S. National Library of Medicine. [MedlinePlus]
- [3] Watanabe M, Kobayashi K, Jin F, Park KS, Yamada T, Tokunaga K, Toda T. Founder SVA retrotransposal insertion in Fukuyama-type congenital muscular dystrophy and its origin in Japanese and Northeast Asian populations. Am J Med Genet A. 2005;138(4):344-348. [DOI 10.1002/ajmg.a.30978]
- [4] Ishigaki K, Taniguchi-Ikeda M. Fukuyama congenital muscular dystrophy: Clinical features and therapeutic advances. Brain Dev. 2025;47(5):104437. [DOI 10.1016/j.braindev.2025.104437]
- [5] Taniguchi-Ikeda M, Kobayashi K, Kanagawa M, et al. Pathogenic exon-trapping by SVA retrotransposon and rescue in Fukuyama muscular dystrophy. Nature. 2011;478(7367):127-131. [DOI 10.1038/nature10456]
- [6] Kanagawa M, Kobayashi K, Tajiri M, et al. Identification of a Post-translational Modification with Ribitol-Phosphate and Its Defect in Muscular Dystrophy. Cell Rep. 2016;14(9):2209-2223. [DOI 10.1016/j.celrep.2016.02.017]
- [7] Saito F, Matsumura K. Fukuyama-type congenital muscular dystrophy and defective glycosylation of α-dystroglycan. Skelet Muscle. 2011;1:22. [DOI 10.1186/2044-5040-1-22]
- [8] Enkhjargal S, Sugahara K, Khaledian B, et al. Antisense oligonucleotide induced pseudoexon skipping and restoration of functional protein for Fukuyama muscular dystrophy caused by a deep-intronic variant. Hum Mol Genet. 2023;32(8):1301-1312. [DOI 10.1093/hmg/ddac286]
- [9] Murakami T, Sato T, Adachi M, et al. Efficacy of steroid therapy for Fukuyama congenital muscular dystrophy. Sci Rep. 2021;11(1):24229. [PMC8688455]
- [10] Murakami T, Sato T, Ishizuka T, et al. Nonrandomized Allocation of Steroid Therapy in Patients With Fukuyama Congenital Muscular Dystrophy: Study Protocol for a Phase II Clinical Trial. Neuropsychopharmacol Rep. 2025;45(3):e70043. [DOI 10.1002/npr2.70043]
- [11] Nippon Shinyaku. Orphan Drug Designation granted to NS-035 for the Treatment of Fukuyama congenital muscular dystrophy in Japan. 2026 Jun 23. [Nippon Shinyaku IR]
- [12] jRCT2031210252. 福山型先天性筋ジストロフィー患者を対象としたNS-035の多施設共同第I相試験. [jRCT2031210252]
- [13] jRCT2031250858. 福山型先天性筋ジストロフィー患者を対象としたNS-035の第II相試験. [jRCT2031250858]
- [14] Tokuoka H, Imae R, Nakashima H, et al. CDP-ribitol prodrug treatment ameliorates ISPD-deficient muscular dystrophy mouse model. Nat Commun. 2022;13:1847. [DOI 10.1038/s41467-022-29473-4]
- [15] Yu M, He Y, Wang K, Zhang P, Zhang S, Hu H. Adeno-Associated Viral-Mediated LARGE Gene Therapy Rescues the Muscular Dystrophic Phenotype in Mouse Models of Dystroglycanopathy. Hum Gene Ther. 2013;24(3):317-330. [DOI 10.1089/hum.2012.084]
- [16] Kobayashi K, Nakahori Y, Miyake M, et al. An ancient retrotransposal insertion causes Fukuyama-type congenital muscular dystrophy. Nature. 1998;394(6691):388-392. [DOI 10.1038/28653]
※本記事は一般の方に向けた情報提供を目的とするもので、個別の診断・検査の選択を示すものではありません。検査については臨床遺伝専門医にご相談ください。






