

目次
- 1 1. SMED-SL/ACとは ─ 「短い手足」と「異常な石灰化」の病気
- 2 2. DDR2遺伝子とは ─ コラーゲンを感じ取る「アンテナ」
- 3 3. なぜ症状が出るのか ─ 成長板でのDDR2のはたらき
- 4 4. 2つの「機能喪失」のしくみ ─ 届かない受容体・つかめない受容体
- 5 5. SMED-SL/ACの症状 ─ 全身にあらわれる特徴
- 6 6. 進行性の異常石灰化とX線所見 ─ この病気を見分ける鍵
- 7 7. 診断と鑑別 ─ 似た病気とどう見分けるか
- 8 8. 遺伝のしくみと次のお子さんへのリスク
- 9 9. 合併症の管理と予後 ─ 早期の備えが命を守る
- 10 10. よくある誤解
- 11 まとめ ─ 特徴を知ることが、早い備えにつながる
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

お子さんの手足がとても短く、レントゲンで骨のまわりに点々とした石灰化(カルシウムの沈着)が見つかった——そんなとき候補にあがる病気のひとつが、SMED-SL/AC(短肢・異常石灰化型 脊椎骨端骨幹端異形成症)です。この病気は、コラーゲンを受け取る「アンテナ」の役割をするDDR2遺伝子のはたらきが失われることで起こる、常染色体潜性遺伝(劣性遺伝)の希少な骨系統疾患です。この記事では、SMED-SL/ACとはどんな病気なのか、なぜ強い低身長と進行性の石灰化という一見矛盾した症状が同時に起きるのか、そして診断・遺伝のしくみ・命にかかわる合併症への備えまで、遺伝専門医の視点でやさしく解説します。
Q. SMED-SL/ACとは、どんな病気ですか?まず結論だけ知りたいです
A. SMED-SL/AC(短肢・異常石灰化型 脊椎骨端骨幹端異形成症)とは、コラーゲンを感知する受容体をつくるDDR2遺伝子のはたらきが両方の遺伝子で失われることで起こる、非常にまれな骨系統疾患です。手足の極端な短さ・強い低身長・平たい椎体(背骨)に加え、本来は骨にならない軟骨に点々とした異常な石灰化が進んでいくのが特徴です。両親がそれぞれ変化した遺伝子を1つずつ持つ「保因者」のときに、子どもに25%の確率で受け継がれる常染色体潜性遺伝(劣性遺伝)の形をとります。首の骨(環軸椎)のぐらつきが命にかかわるため、早期の診断と定期的な画像チェックが何よりも大切です。
- ➤原因 → コラーゲン受容体をつくるDDR2遺伝子の機能喪失(両方の遺伝子に変化がある)
- ➤主な症状 → 極端に短い手足・強い低身長・平たい椎体・進行性の異常石灰化
- ➤遺伝形式 → 常染色体潜性遺伝(劣性遺伝)。子への再発率は原則25%
- ➤最も注意すべき点 → 首の骨(環軸椎)のぐらつきによる脊髄圧迫。突然死の主な原因になりうる
- ➤診断 → 特徴的なX線所見から疑い、DDR2遺伝子の病的バリアントを遺伝学的検査で確認
🧬 SMED-SL/ACの基本情報
| 項目 | 内容 |
|---|---|
| 正式名称・略称 | 短肢・異常石灰化型 脊椎骨端骨幹端異形成症(Spondylo-meta-epiphyseal dysplasia, short limb-abnormal calcification type/SMED-SL・SMED-SL/AC) |
| 原因遺伝子 | DDR2遺伝子(第1染色体長腕 1q23.3)。コラーゲンを感知する受容体チロシンキナーゼをつくる[1] |
| 遺伝形式 | 常染色体潜性遺伝(劣性遺伝)。両親がそれぞれ保因者のとき、子への再発率は原則25% |
| 主な症状 | 極端に短い手足・強い低身長・平たい椎体・軟骨の進行性異常石灰化・首の骨のぐらつき |
| 頻度 | 非常にまれ。2022年の報告時点で世界で37例が報告されている[4]。中東・北アフリカ・プエルトリコからの報告が多い |
| 識別番号 | OMIM 271665 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. SMED-SL/ACとは ─ 「短い手足」と「異常な石灰化」の病気
SMED-SL/ACは、背骨(脊椎=スポンディロ)と、手足の長い骨の両端にあたる骨端(エピフィシス)・骨幹端(メタフィシス)に異常が生じる、骨系統疾患(骨や軟骨の設計図に生まれつきの変化があるグループ)のひとつです。1993年にBorochowitzらとLangerらによって、それぞれ独立して初めて報告されました。当初はセファルディ系ユダヤ人やプエルトリコ系の家系で見つかった「新しいタイプの重い低身長」として知られ、いまでも世界の報告例は数十例にとどまる、非常にまれな病気です[4]。
この病気の名前には、そのまま特徴があらわれています。「短肢(short limb)」は手足が極端に短いこと、「異常石灰化(abnormal calcification)」は本来は骨にならないはずの軟骨に、点々としたカルシウムの沈着が進んでいくことを指します。生まれたときから体が小さく、手足が短く、成長とともに背骨や関節の変形が進んでいく——これがSMED-SL/ACの大きな流れです。
💡 用語解説:骨端・骨幹端・骨系統疾患
手足の長い骨は、まん中の「骨幹」、両端のふくらんだ「骨端」、その間の「骨幹端」に分けられます。骨端と骨幹端には成長板(骨が伸びる部分)があり、ここで軟骨が骨に置き換わることで背が伸びます。この骨・軟骨をつくるしくみに生まれつきの変化があるグループをまとめて「骨系統疾患(skeletal dysplasia)」と呼びます。SMED-SL/ACは、背骨・骨端・骨幹端のすべてが影響を受けるタイプです。
かつては症状の見た目とX線所見だけで診断されていましたが、遺伝子解析の技術が進んだことで、2009年にこの病気の原因がDDR2遺伝子の変化であることが突きとめられました[1]。原因遺伝子がわかったことで、診断の確実さが大きく増し、ご家族への説明や次のお子さんに向けた相談も、より具体的にできるようになっています。
2. DDR2遺伝子とは ─ コラーゲンを感じ取る「アンテナ」
SMED-SL/ACを理解するうえで欠かせないのが、原因となるDDR2遺伝子がつくるタンパク質のはたらきです。DDR2は、細胞の表面に突き出た受容体チロシンキナーゼ(RTK)という種類のタンパク質で、細胞が外の環境を「感じ取る」ためのアンテナのようなものです[1]。
多くの受容体は、ホルモンのような小さな分子を目印として受け取ります。ところがDDR2の仲間(ディスコイジンドメイン受容体)がユニークなのは、目印としてコラーゲンそのものを直接つかむ点です[1]。コラーゲンは、骨・軟骨・皮膚・血管などの組織の骨組みをつくる、体の中でもっとも豊富なタンパク質です。DDR2は、線維芽細胞・骨をつくる骨芽細胞・軟骨細胞といった、体の土台をつくる細胞に多く存在し、まわりのコラーゲンの様子を感じ取って細胞の動きを調整しています[1]。
DDR2がコラーゲンをつかむと、細胞の中で「リン酸化」という信号のスイッチが入り、細胞の増殖・分化・接着・移動が調整されます。同時に、細胞のまわりの骨組み(細胞外マトリックス)をつくり直す作業も指揮します[2]。つまりDDR2は、「まわりのコラーゲンの状態を読み取り、それに応じて骨や軟骨をつくり変える現場監督」のような役割を担っているのです。この現場監督が働かなくなると、骨と軟骨の成長・成熟が大きく乱れます。
💡 用語解説:受容体チロシンキナーゼ(RTK)
細胞の表面には、外からの合図を受け取って中に伝える「受容体」がたくさんあります。そのうち、合図を受け取ると相手のタンパク質に「リン酸」という目印を付けて信号を伝えるタイプを、受容体チロシンキナーゼ(RTK)と呼びます。DDR2もその一員で、コラーゲンという合図を受け取ると、細胞の中へ「骨や軟骨をつくり変えなさい」という指令を送ります。
3. なぜ症状が出るのか ─ 成長板でのDDR2のはたらき
背骨や手足の長い骨は、軟骨内骨化という流れで伸びていきます。成長板では、まず軟骨細胞が増え、次に大きくふくらみ(肥大化)、最後にその場所へ血管と骨をつくる細胞が入り込んで、軟骨が骨に置き換わります。この「増える→ふくらむ→骨になる」という一連の流れが、背が伸びるしくみの土台です。
DDR2は、この流れの中で軟骨細胞を「増殖・ふくらみ」の段階へと進める、重要なスイッチのはたらきをしています。マウスを使った研究では、DDR2は成長板の静止した層や増殖する層の軟骨細胞に多く存在し、骨や軟骨のもとになる前駆細胞(Gli1陽性細胞)と重なって見つかることがわかっています[8]。DDR2がコラーゲンを受け取ると、その信号はRunx2という「軟骨細胞をふくらませる司令塔」を活性化します。すると、ふくらんだ軟骨細胞の目印であるX型コラーゲンや、古い軟骨の骨組みを分解して骨に置き換える準備をする酵素MMP13がつくられます[10]。
SMED-SL/ACでは、この一連の流れが根元から止まってしまいます。DDR2が働かないためRunx2が十分に活性化されず、軟骨細胞が「ふくらむ」段階に進めません。MMP13による骨組みのつくり直しも滞ります[2]。その結果、成長板の構造が乱れ、本来きれいな柱状に並ぶはずの軟骨細胞の配列が崩れ、ふくらむ層が極端に薄くなります。これが、骨が長い方向へ伸びられなくなる直接の原因であり、SMED-SL/ACの強い低身長につながっています。
DDR2のはたらきは、手足や背骨だけにとどまりません。頭の骨の縫合線(骨と骨のつなぎ目)や頭蓋底の軟骨結合にもDDR2を持つ前駆細胞が存在し、頭の骨の成長にも関わっています[12]。このため、SMED-SL/ACでは頭の骨の泉門(大泉門)が長く閉じないままになるなど、頭蓋顔面の特徴もあらわれます。また歯の分野でも、DDR2は歯のもとになる組織や象牙芽細胞、歯根膜に存在し、これが失われると歯根の形成が遅れ、歯根が短くなることがマウスの研究で示されています[9]。SMED-SL/ACのお子さんで報告される歯の異常は、こうしたDDR2のはたらきの喪失で説明できます。
4. 2つの「機能喪失」のしくみ ─ 届かない受容体・つかめない受容体
DDR2遺伝子の変化がどのように「機能喪失(loss-of-function)」を引き起こすのかは、細胞レベルで詳しく調べられています。大きく分けて、2つのしくみが知られています[2]。この2つを理解すると、なぜ同じ病気でも変化の場所によって重さが違うのか、というところまで見えてきます。
① 受容体が細胞の表面まで届かない(輸送の障害)
1つめは、つくられたDDR2タンパク質が正しい形に折りたためず、細胞の表面まで運ばれないパターンです。キナーゼ部分などに変化がある場合(p.T713I、p.I726R、p.R752Cなど)、異常な形のタンパク質は品質管理のしくみに捕まり、小胞体という細胞内の工場に留め置かれて、最終的に分解されてしまいます[2]。受容体そのものが細胞の表面に出てこないので、コラーゲンを感じ取る手前で信号が完全に途切れます。オマーンの家系で見つかったp.S823Cfs*2という変化も、このタイプの輸送障害を示しました[3]。
② 受容体は届くのにコラーゲンをつかめない(結合の喪失)
2つめは、受容体は細胞の表面までちゃんと運ばれるのに、肝心のコラーゲンをつかめない、あるいはつかんでも信号のスイッチが入らないパターンです。アラブ首長国連邦のきょうだいで見つかったp.E113Kという変化がこのタイプで、DDR2は正常どおり細胞の表面に配置されるものの、コラーゲンとの結合が損なわれていました[2]。アンテナは立っているのに電波を受け取れない、という状態です。
この2つのしくみは、どちらも最終的には「コラーゲンによる信号が入らない」という同じ結果にたどり着きます。興味深いことに、受容体が細胞の表面に出てくるタイプ(結合の喪失型)は、小胞体に留め置かれるタイプ(輸送障害型)よりも症状がいくらか軽い傾向がある、とも報告されています[3]。同じ遺伝子でも、変化の場所としくみによって、体へのあらわれ方に幅が出るのです。
💡 対になる病気:機能が「強まりすぎる」とどうなるか
DDR2は、はたらきが失われると低身長と異常石灰化を起こしますが、逆にはたらきが強まりすぎる(機能獲得)変化が起きると、まったく別の病気になります。p.Leu610Proやp.Tyr740Cysといった変化では、コラーゲンがなくても受容体が勝手に信号を出し続け、進行性の線維化・末端骨溶解(骨が溶ける)・角膜の血管新生・ケロイド様の皮膚病変を特徴とするWarburg-Cinotti症候群を引き起こします[7]。同じ遺伝子が、はたらきの向きによって正反対の病気を生む——DDR2が骨のバランスを精密に調整していることの、何よりの証拠です。
🩺 院長コラム【1つの遺伝子が、正反対の病気をつくる】
DDR2は、はたらきが弱くなればSMED-SL/AC、強くなりすぎればWarburg-Cinotti症候群という、見た目のまったく違う病気を引き起こします。骨がつくられては壊され、絶えず入れ替わっていく――そのバランスの調整つまみのような役割をDDR2が担っている、と考えると理解しやすいと思います。遺伝子の変化を読むときも、「はたらきが失われたのか、逆に強まったのか」という向きを見きわめることが、病気の姿を正しくとらえる鍵になります。
5. SMED-SL/ACの症状 ─ 全身にあらわれる特徴
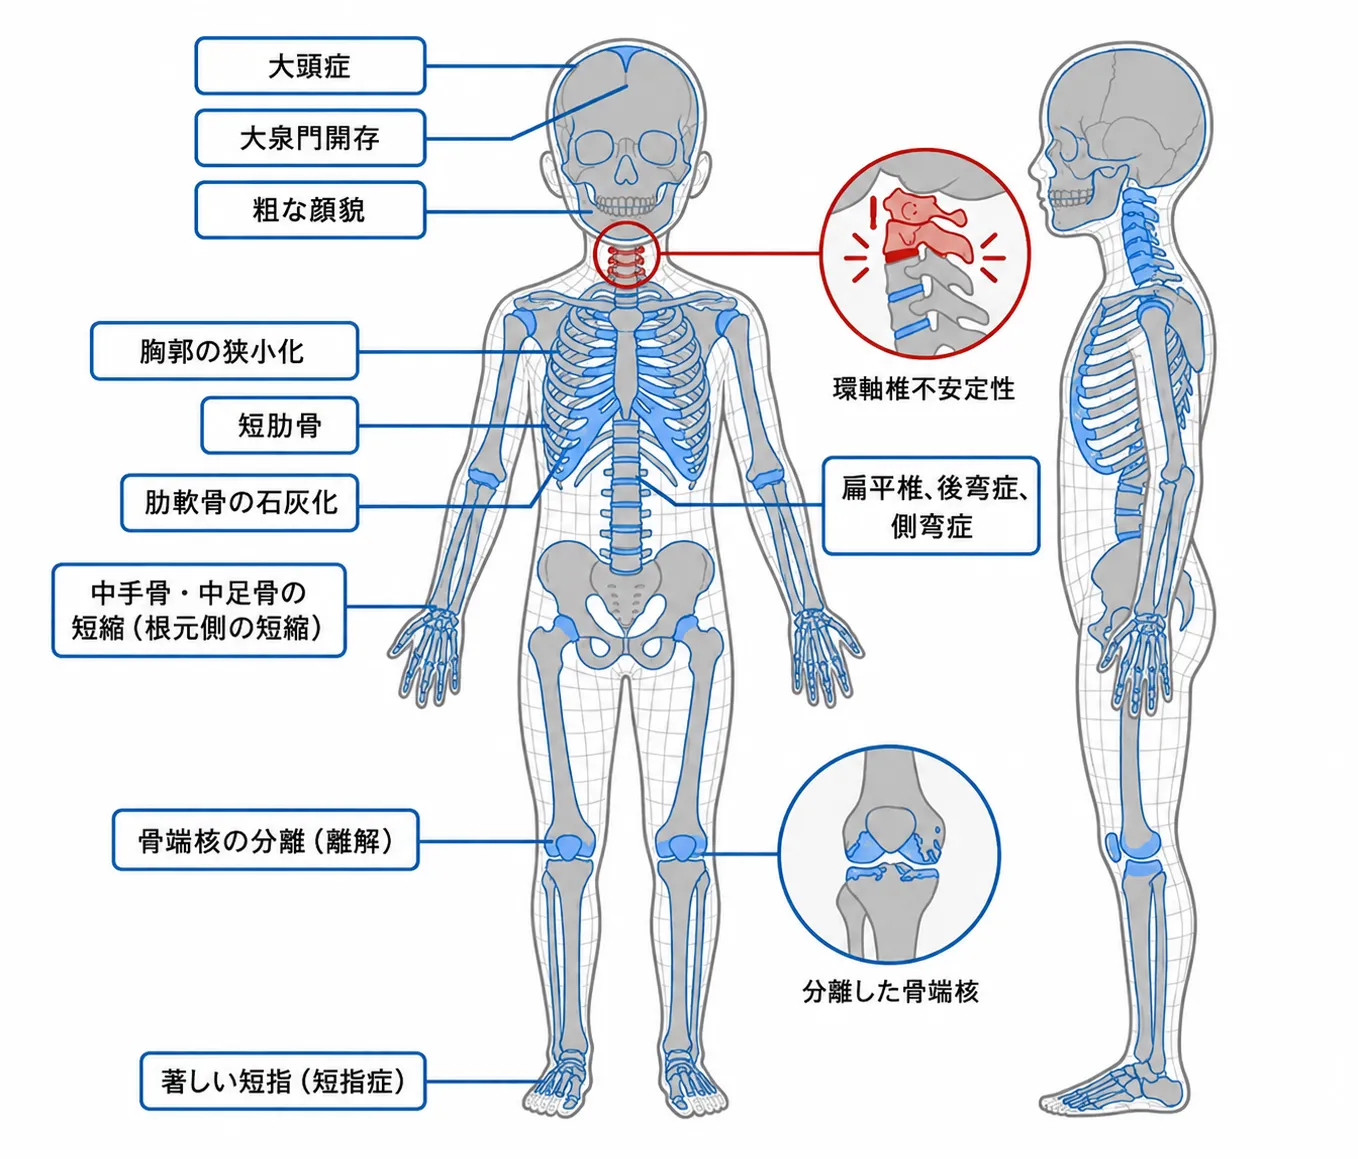
SMED-SL/ACの症状は、出生前の超音波検査や生まれてすぐの時期から明らかになる、重く進行性のものです。原因遺伝子がわかってからは、トルコや中東の患者さんを詳しく追った研究が進み、骨だけでなく全身の広い範囲に症状が及ぶことが明らかになってきました[4]。
全身の発育と骨格の変形
生まれたときから体重・身長ともに小さく、成長曲線は生涯にわたって大きく下回ります。もっとも目立つのは、手足の付け根に近い部分も先端に近い部分も、どちらも極端に短くなる「不均衡な低身長」です。手足の指も短く太く、手全体がとても小さくなります。胸郭(胸のかご)は狭く、肋骨が短いため、肺がふくらみにくく、呼吸器の感染症を繰り返しやすくなります[4]。手足の骨の変形も年齢とともに進み、強いO脚やX脚、扁平足が目立つようになり、大きな関節を動かすと痛みを伴うことがあります。
背骨と首の骨、そして命にかかわる合併症
背骨の異常は、この病気の生命予後を左右するもっとも重要な部分です。背中全体では強い後側弯症(背骨の曲がり)が進みますが、とりわけ注意が必要なのが首の骨(環軸椎)のぐらつきです。首の一番上の骨をつなぐ突起(歯突起)の形成が不十分なことが多く、頭の重みや軽いけがでも上の首の骨がずれて、脊髄や延髄を圧迫することがあります[2]。この環軸椎のぐらつきと脊髄の圧迫は、SMED-SL/ACのお子さんが小児期に突然亡くなる主な原因として報告されています[5]。だからこそ、首の骨の状態を定期的に画像で確認することが、この病気の管理の中心になります。
顔つきにも特徴があり、大きめの頭、前に張り出したおでこ、両目の間隔が広いこと、平たい鼻の付け根、上を向いた広い鼻の穴などがよく見られます。頭の骨のつなぎ目の骨化が遅れるため、赤ちゃんの頭にある大泉門が数年、ときには大人になるまで開いたままになることもあります[4]。
神経・感覚器・皮膚の症状
初期の報告では知的発達は正常とされていましたが、近年の詳しい報告により、神経や感覚器の重い合併症も明らかになっています。トルコの患者さんのグループからは、脳室が拡大する水頭症、大後頭孔(頭と首の境目の穴)が狭くなること、前触れのない頭蓋内出血などが報告されています[4]。感覚器では、視神経の萎縮による視力障害、両側の感音難聴、繰り返す中耳炎などが見られます。皮膚や毛髪の症状として、成長とともに皮膚が乾燥してうろこ状になったり、毛髪の色が薄くなって乾いてもろくなったりすることも報告されており、コラーゲンを扱うDDR2の異常が皮膚にも及ぶことをうかがわせます[4]。
6. 進行性の異常石灰化とX線所見 ─ この病気を見分ける鍵
SMED-SL/ACの診断では、X線(レントゲン)画像が症状と同じか、それ以上に重要な意味を持ちます。とりわけ、病名にもなっている「異常石灰化」は、他の多くの骨系統疾患とこの病気を見分ける、非常に特徴的なサインです。
進行性の「点々とした石灰化」
この病気のもっとも特徴的なX線所見は、全身の骨端や、本来は骨にならないはずの軟骨(喉頭・気管・肋軟骨など)に見られる、点々とした未熟な石灰化です。重要なのは、この石灰化が生まれてすぐの時期にはX線で見えないことが多いという点です。ふつうは生後1年から1年半ほどの間に、手首の周りや長い骨の骨端に突然あらわれ、時間とともに全身の軟骨へ広がり、進行していきます[4]。ですから、最初の診断のときに石灰化が見つからなくても、この病気を除外することはできません。時間をおいてX線を撮り直すことで石灰化があらわれ、診断が確定することがよくあります[5]。
💡 用語解説:石灰化とは
石灰化とは、本来やわらかい組織にカルシウムが沈着して硬くなることです。健康な体でも、軟骨が骨に変わるときにはカルシウムが沈着します。しかしSMED-SL/ACでは、骨になる正常な過程とは別に、本来やわらかいままであるべき軟骨に、点々と無秩序にカルシウムがたまってしまいます。これがX線で「点状の石灰化」として見えるのです。
石灰化のパラドックス ─ なぜ「伸びないのに固まる」のか
ここには、とても興味深い矛盾があります。骨全体の成長(正常な軟骨内骨化)は強く妨げられて重い低身長になるのに、その同じ軟骨組織で、余分な石灰化はむしろ過剰に進んでいく——この一見あべこべな現象です。詳しい機序はまだ完全には解明されていませんが、DDR2が働かないことで軟骨細胞の成熟やMMP13を介した細胞外マトリックスのつくり直しが障害されることが、異常石灰化に関与すると考えられています[2]。正常に処理されない軟骨基質に二次的なカルシウム沈着が起こる可能性も考えられています。「正常に骨をつくる力」が失われる一方で、「無秩序に固める動き」だけが進んでしまう、というわけです。
背骨・骨端・骨幹端・手足のX線像
石灰化以外にも、全身の骨に特徴的な変化が見られます。背骨では、椎体(背骨のブロック)が平たくつぶれる扁平椎があり、椎間板のすきまが広がります。横から見ると、椎体は特徴的な「洋なし型」を示し、中央がふくらんで前方に嘴(くちばし)状に突き出し、後方がへこみます[5]。一部のお子さんでは、首の2番目の骨が異常に大きくなって脊柱管が狭くなる所見も報告されています[5]。長い骨の骨幹端は、朝顔のように広がって縁がでこぼこになり、骨端は平たくつぶれ、虫食い状の破壊的な変化や断片化を示します。手や足の骨は極端に短く幅広く、指先の骨が三角形に見えることが多く、これは早い時期の診断を支える手がかりになります[6]。
7. 診断と鑑別 ─ 似た病気とどう見分けるか
SMED-SL/ACの診断は、特徴的なX線所見をもとに疑い、DDR2遺伝子を調べる遺伝子検査で確定します。近年は、骨系統疾患のNGS遺伝子パネルや全エクソーム解析(WES)が広まり、生まれてすぐ、あるいは超音波の異常をきっかけにした出生前の段階でも、正確な分子診断ができるようになっています[6]。
2023年には、骨系統疾患の国際的な分類(Nosology)が第11版に改訂され、771の疾患と552の原因遺伝子が整理されました[11]。この改訂では、従来の番号や人名を中心とした命名から、原因遺伝子と表現型を組み合わせる「ダイアディック命名法」へ整理する方針が採用されました。これによってSMED-SL/ACは「DDR2関連 脊椎骨端骨幹端異形成症」として位置づけられ、特徴から原因遺伝子へと直感的にたどれるようになっています[11]。
主な鑑別疾患
X線で点々とした石灰化を示す病気や、背骨・骨幹端の異形成を示す他の病気とは、慎重に見分ける必要があります。主な鑑別疾患を整理します。
🔍 SMED-SL/AC(DDR2関連)と見分けるべき主な疾患
| 鑑別疾患 | 関連遺伝子・遺伝形式 | 見分けるポイント |
|---|---|---|
| 点状軟骨異形成症1型(RCDP1) | PEX7/常染色体潜性 | 生後早期から強い点状石灰化。赤血球プラズマローゲン低下などのペルオキシソーム機能検査異常を認める。SMED-SL/ACではこのような代謝異常を通常認めない[13] |
| Kozlowski型 脊椎骨幹端異形成症 | TRPV4/顕性 | 強い背骨の曲がりや扁平椎を伴うが、重い異常石灰化や短指症はSMED-SL/ACほど目立たない |
| Sedaghatian型 脊椎骨幹端異形成症 | GPX4/潜性 | 胎児期からの重い骨格異常に加え、中枢神経の重い異常や心奇形を伴い、通常は生まれてすぐ致死的になる |
| Corner Fracture型(Sutcliffe型) | FN1/顕性 | 骨幹端に「角の骨折」に似た欠損像が見られるのが特徴。強い側弯を伴うことが多い[14] |
| Dyggve-Melchior-Clausen症候群 | DYM/潜性 | 進行性の脊椎骨端骨幹端異形成に加え、X線で特有の「レース状」の腸骨稜が見られる。小頭症や知的障害を伴うことが多い[15] |
※「顕性」は優性、「潜性」は劣性の新しい呼び方です。鑑別の最終判断は、画像所見と遺伝子検査を組み合わせて行います。
8. 遺伝のしくみと次のお子さんへのリスク
SMED-SL/ACは、常染色体潜性遺伝(劣性遺伝)という形で受け継がれます。人は誰でも、同じ遺伝子を父方・母方から1つずつ、2つ持っています。潜性遺伝の病気では、2つとも変化しているときに初めて症状があらわれます。片方だけが変化している人は「保因者」と呼ばれ、ふつうは症状が出ません。
両親がともにDDR2の保因者である場合、生まれてくる子どもがこの病気になる確率は4分の1(25%)、保因者になる確率は2分の1(50%)、まったく受け継がない確率は4分の1(25%)です。SMED-SL/ACは、中東・北アフリカ地域やプエルトリコに報告が集中しており、これらの地域で血縁の近い結婚(近親婚)の割合が比較的高いこと、そして特定の変化が古くから受け継がれてきた「創始者効果」の存在が背景にあると考えられています[4]。
💡 用語解説:保因者と創始者効果
「保因者」とは、病気の原因になる遺伝子の変化を1つだけ持っていて、自分は症状が出ない人のことです。「創始者効果」とは、ある集団のもとになった少数の祖先が持っていた変化が、その後の世代に受け継がれて、その集団に特定の変化が多く見られるようになる現象です。SMED-SL/ACで地域による偏りが見られるのは、この創始者効果と近親婚が関係していると考えられています。
この病気の症状はとても重いため、原因遺伝子を確定することは、ご家族にとって大きな意味を持ちます。原因が分かれば、次のお子さんへの正確な遺伝カウンセリングが可能になり、着床前の段階で調べる着床前遺伝学的検査(PGT-M)や、妊娠中の羊水検査・絨毛検査といった選択肢を検討する土台になります[6]。どの選択肢を選ぶか、あるいは選ばないかは、あくまでご本人・ご家族が決めることです。私たちは中立の立場で、判断の材料を整理する役割を担います。
9. 合併症の管理と予後 ─ 早期の備えが命を守る
現在のところ、DDR2のはたらきの喪失そのものを根本から治す治療法は確立されておらず、症状に応じた対応と、合併症の丁寧な管理が中心になります[5]。それでも、適切な備えによって、命にかかわる事態を防ぎ、経過を大きく改善できる可能性があります。
首の骨と脊髄への対応
もっとも警戒すべきは、首の骨(環軸椎)のぐらつきや、頭と首の境目が狭くなることによる脊髄の圧迫です。乳幼児期から、首の骨のX線・CT・MRIによる定期的なチェックがとても大切です。手足の反射が強くなる、力が入りにくくなる、呼吸のパターンが変わる、といった脊髄圧迫のサインが見られたり、画像で明らかな圧迫が確認されたりした場合には、状況に応じて減圧術や脊椎固定術などの外科的治療が検討されます。この備えを怠ると、軽いけがでも突然の事態を招くことがあります[2]。
呼吸と頭蓋内圧、感覚器のケア
狭い胸郭と進行する背骨の曲がりは、肺がふくらみにくい状態を招き、肺炎などの下気道感染のリスクを高めます。呼吸のリハビリ、ワクチン接種、感染時の早めの対応が経過を支えます[4]。水頭症を合併した場合は、頭蓋内の圧が高くなるのを防ぐための処置が速やかに行われる必要があります。また、視神経の萎縮や難聴のリスクがあるため、定期的な視覚・聴覚の評価と、必要に応じた補聴器の導入も勧められます[4]。歯の分野でも、DDR2の喪失による歯根の形成不全や歯周組織のもろさを考えて、小さいうちからの丁寧な口腔ケアが大切になります[9]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医による遺伝カウンセリングを行っています。SMED-SL/ACのような小児期に発症する重い骨系統疾患について、当院が直接お子さんを診療するわけではありませんが、原因遺伝子の意味の整理、次のお子さんに向けたリスクの考え方、検査で分かること・分からないことなどを、臨床遺伝専門医の視点から中立にご説明します。診断がついたお子さんの日々の管理は、小児の骨系統疾患を専門とする医療機関と連携して進めていくことが基本になります。
10. よくある誤解
誤解①「両親に症状がないから遺伝ではない」
SMED-SL/ACは潜性遺伝のため、両親は保因者でも症状が出ません。両親ともに症状がなくても、それぞれが変化した遺伝子を1つずつ持っていれば、子どもに25%の確率で受け継がれます。症状がないことは、遺伝でないことを意味しません。
誤解②「石灰化がないから、この病気ではない」
特徴的な異常石灰化は、生まれてすぐには見えないことが多く、生後1年〜1年半ごろに現れてきます。初回のX線で石灰化がなくても、この病気を否定はできません。時間をおいて撮り直すことで診断がつくことがあります。
誤解③「低身長の病気だから、命に別状はない」
SMED-SL/ACでもっとも注意すべきは、身長ではなく首の骨(環軸椎)のぐらつきです。脊髄の圧迫は突然死の主な原因になりうるため、定期的な画像チェックと早期の対応が、経過を大きく左右します。
誤解④「同じ遺伝子の病気はどれも似ている」
DDR2は、はたらきが失われるとSMED-SL/AC、逆に強まりすぎるとWarburg-Cinotti症候群という、見た目のまったく違う病気を引き起こします。遺伝子の変化は「どちらの向きに働くか」で、正反対の結果を生むことがあります。
まとめ ─ 特徴を知ることが、早い備えにつながる
SMED-SL/AC(短肢・異常石灰化型 脊椎骨端骨幹端異形成症)は、コラーゲンを感じ取る受容体DDR2のはたらきが失われることで起こる、重く進行性の骨系統疾患です。DDR2の信号が途切れると、Runx2やMMP13を通じた軟骨の成熟と骨組みのつくり直しが根元から止まり、強い低身長と骨格の形成不全を招きます[2]。その一方で、正常につくり直されない軟骨には無秩序な石灰化が進み、この病気ならではのX線所見をかたちづくります。
この病気の管理でもっとも大切なのは、首の骨のぐらつきによる脊髄圧迫という、命にかかわる合併症への早い備えです。特徴的なX線所見からこの病気を疑い、DDR2遺伝子を調べて確定し、首の骨の状態を定期的にチェックしていく——この流れが、お子さんの経過を大きく左右します[5]。2023年の国際分類の改訂で「DDR2関連 脊椎骨端骨幹端異形成症」として整理されたことで、特徴から原因遺伝子へとたどる診断が、今後いっそう広まっていくと考えられます。ご家族が病気の姿を正しく知ることが、早い備えと、次のお子さんに向けた前向きな相談への第一歩になります。
よくある質問(FAQ)
Q1. SMED-SL/ACとは、どんな病気ですか?
SMED-SL/AC(短肢・異常石灰化型 脊椎骨端骨幹端異形成症)とは、コラーゲンを感知する受容体をつくるDDR2遺伝子のはたらきが両方の遺伝子で失われることで起こる、非常にまれな骨系統疾患です。手足の極端な短さ・強い低身長・平たい椎体に加えて、本来は骨にならない軟骨に点々とした異常な石灰化が進んでいくのが特徴です。常染色体潜性遺伝(劣性遺伝)の形をとり、両親がそれぞれ保因者のとき、子どもに25%の確率で受け継がれます。
Q2. 両親に症状がないのに、なぜ子どもだけ発症するのですか?
SMED-SL/ACは常染色体潜性遺伝(劣性遺伝)だからです。人は同じ遺伝子を父方・母方から1つずつ持っており、この病気は2つとも変化しているときに初めて症状が出ます。片方だけ変化している「保因者」の両親は、ふつう症状が出ません。両親がともに保因者の場合、子どもが発症する確率は4分の1(25%)です。両親に症状がないことは、遺伝でないことを意味しません。
Q3. どうやって診断するのですか?
特徴的なX線所見(平たい椎体・洋なし型の椎体・骨端や軟骨の点状石灰化・短く幅広い手足の骨など)からこの病気を疑い、DDR2遺伝子を調べる遺伝子検査で確定します。近年は骨系統疾患のNGS遺伝子パネルや全エクソーム解析(WES)が広まり、生後早期や、超音波異常をきっかけとした出生前の段階でも分子診断が可能になっています。なお、特徴的な石灰化は生後1年〜1年半ごろに現れるため、初回で見つからなくても時間をおいて再検査することがあります。
Q4. いちばん注意すべき合併症は何ですか?
首の骨(環軸椎)のぐらつきによる脊髄の圧迫です。首の一番上の骨をつなぐ突起の形成が不十分なことが多く、頭の重みや軽いけがでも上の首の骨がずれて、脊髄や延髄を圧迫することがあります。これはSMED-SL/ACのお子さんが小児期に突然亡くなる主な原因として報告されており、乳幼児期からの首の骨のX線・CT・MRIによる定期的なチェックがとても大切です。
Q5. 次の子どもも同じ病気になりますか?予防はできますか?
両親がともにDDR2の保因者である場合、次のお子さんが発症する確率は原則25%です。原因となるDDR2の変化が確定していれば、着床前の段階で調べる着床前遺伝学的検査(PGT-M)や、妊娠中の羊水検査・絨毛検査といった選択肢を検討する土台になります。どの選択肢を選ぶか、あるいは選ばないかはご家族が決めることであり、臨床遺伝専門医が中立の立場で判断材料を整理します。まずは遺伝カウンセリングでご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
お子さんの骨系統疾患や遺伝のしくみ、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Mutations in DDR2 gene cause SMED with short limbs and abnormal calcifications. Am J Hum Genet. 2009. [PubMed 19110212]
- [2] Trafficking defects and loss of ligand binding are the underlying causes of all reported DDR2 missense mutations found in SMED-SL patients. Hum Mol Genet. 2010. [PubMed 20223752]
- [3] A novel mutation in DDR2 causing spondylo-meta-epiphyseal dysplasia with short limbs and abnormal calcifications (SMED-SL) results in defective intra-cellular trafficking. BMC Med Genet. 2014. [PubMed 24725993]
- [4] Spondylometaepiphyseal Dysplasia Short Limb-Abnormal Calcification Type in Turkish Patients Reveals a Novel Mutation and New Features. Mol Syndromol. 2022. [PubMed 35221872]
- [5] Spondyloepimetaphyseal dysplasia, short limb-abnormal calcifications type: progressive radiological findings from fetal age to adolescence. Pediatr Radiol. 2011. [PubMed 21818555]
- [6] Report of a Novel Homozygous Nonsense DDR2 Mutation in an Indian Adult Male with Spondylo-meta-epiphyseal Dysplasia, Short Limb-Abnormal Calcification Type. [PMC6688880]
- [7] Recurrent, Activating Variants in the Receptor Tyrosine Kinase DDR2 Cause Warburg-Cinotti Syndrome. Am J Hum Genet. [PubMed 30449416]
- [8] The collagen receptor, discoidin domain receptor 2, functions in Gli1-positive skeletal progenitors and chondrocytes to control bone development. Bone Res. [PMC8828874]
- [9] The Role of Discoidin Domain Receptor 2 in Tooth Development. [PubMed 31869264]
- [10] MMP-13 is induced during chondrocyte hypertrophy. [PubMed 10771523]
- [11] Nosology of genetic skeletal disorders: 2023 revision. Am J Med Genet A. 2023. [PubMed 36779427]
- [12] Control of craniofacial development by the collagen receptor, discoidin domain receptor 2. eLife. 2023. [PMC9977278]
- [13] Rhizomelic Chondrodysplasia Punctata Type 1 (PEX7-RCDP). GeneReviews. [GeneReviews NBK1270]
- [14] Mutations in Fibronectin Cause a Subtype of Spondylometaphyseal Dysplasia with “Corner Fractures”. Am J Hum Genet. [PubMed 29100092]
- [15] Dyggve-Melchior-Clausen Disease; DMC. OMIM. [OMIM 223800]






