

目次

Sedaghatian型(セダガティアン型)脊椎骨端骨幹端異形成症(SSMD)は、生まれてくる赤ちゃんの骨・脳・心臓に重い障害が同時に起こる、きわめてまれな遺伝性の病気です。世界でこれまでに報告された患者さんは20人あまりしかいません。原因は、細胞を守る大切な酵素をつくるGPX4遺伝子の両方のコピーがうまく働かなくなることです。この遺伝子が失われると、「フェロトーシス」と呼ばれる新しいタイプの細胞死が暴走し、体のあちこちで細胞が壊れてしまいます。この記事では、SSMDがどんな病気なのか、なぜ起こるのか、そしていま世界で進められている治療研究までを、遺伝専門医の視点でできるだけやさしく解説します。
Q. Sedaghatian型脊椎骨端骨幹端異形成症(SSMD)とは、まず結論だけ知りたいです
A. SSMDは、GPX4遺伝子の両方のコピーが働かなくなることで起こる、とてもまれな常染色体潜性(劣性)遺伝の病気です。骨の成長の重い障害(骨幹端の変形や扁平椎)、脳の形成異常(脳梁欠損・小脳低形成など)、そして心臓の伝導障害や不整脈が組み合わさって起こります。多くの赤ちゃんは呼吸不全のため生後まもなく亡くなる、重い経過をたどります。原因は、細胞膜の酸化を防ぐGPX4という酵素が失われ、フェロトーシスという鉄依存性の細胞死が止められなくなることです。現時点で根本的な治療法は確立していませんが、変異を狙う低分子薬やAAV9遺伝子治療など、世界で研究が進んでいます。
- ➤正体 → GPX4遺伝子の機能喪失で起こる、超希少な常染色体潜性遺伝の骨系統疾患(OMIM 250220)
- ➤3つの臓器 → 骨(成長障害・狭い胸郭)・脳(形成異常・けいれん)・心臓(不整脈・伝導障害)に同時に影響
- ➤根本の仕組み → GPX4が失われ、フェロトーシス(鉄依存性の脂質過酸化による細胞死)が暴走する
- ➤遺伝のしかた → 両親がともに保因者のとき、子どもに1/4(25%)の確率で起こりうる
- ➤治療の最前線 → R152H変異を狙う低分子薬、AAV9を使った遺伝子補充療法などが研究段階にある
🧬 SSMD(Sedaghatian型脊椎骨端骨幹端異形成症)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・英語名 | セダガティアン型/Spondylometaphyseal dysplasia, Sedaghatian type(SMDS・SSMD) |
| はじめての報告 | 1980年、Sedaghatianらが「先天性致死性骨幹端軟骨異形成症」として初めて報告[1] |
| 原因遺伝子 | GPX4(19番染色体短腕 19p13.3)。両方のコピーの機能喪失で発症[1] |
| 遺伝形式 | 常染色体潜性遺伝(劣性遺伝)。両親はふつう症状のない保因者 |
| 主な症状 | 骨系統の異常・中枢神経系の形成異常・心臓の伝導障害の3つが同時に起こる |
| 報告数・識別番号 | 世界で20人あまりの報告[2]/OMIM 250220(きわめてまれな疾患) |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. SSMD(Sedaghatian型脊椎骨端骨幹端異形成症)とは
Sedaghatian型脊椎骨端骨幹端異形成症(SSMD)は、骨・脳・心臓という3つの大切な臓器に、生まれる前から重い発達の障害が同時に起こる、きわめてまれな遺伝性の病気です。1980年にSedaghatianらによって、「先天性致死性骨幹端軟骨異形成症」という名前で初めて医学文献に報告されました[1]。その名前が示すとおり、多くの赤ちゃんは生後まもなく亡くなる、たいへん重い経過をたどることが知られています。
この病気の患者さんは、これまでに世界でも20人あまりしか報告されていません[2]。数百万人にひとり、あるいはそれよりもまれと考えられる「超希少疾患(ウルトラレア・ディジーズ)」のひとつです。長いあいだ、原因はまったくの謎でしたが、近年になって、次世代シーケンサーを使った全エクソーム検査(WES)によって、GPX4という遺伝子の両方のコピーが働かなくなることが原因だと突き止められました[1]。
💡 用語解説:脊椎骨端骨幹端異形成症(せきついこったんこつかんたんいけいせいしょう)
とても長い名前ですが、分解すると意味が見えてきます。「脊椎(せきつい)」は背骨、「骨端(こったん)」は骨の端、「骨幹端(こつかんたん)」は骨の端と真ん中のあいだの成長する部分のことです。「異形成」は、形づくりがうまくいかないこと。つまり、背骨や手足の骨が正しく育たない病気のグループを指します。SSMDはその中でも、脳や心臓にも重い症状が出る特別なタイプです。
SSMDが特別なのは、単に骨がうまく育たないだけではなく、脳の形成異常や心臓のリズムの異常を高い割合で合併する、「多系統にまたがる病気」である点です。ひとつの遺伝子の変化が、なぜこれほど多くの臓器に影響するのか——その謎を解く鍵が、次に説明する「フェロトーシス」という細胞死の仕組みにあります。当院では、こうした遺伝性疾患について、臨床遺伝専門医が中立の立場で情報をお伝えしています。
🩺 院長コラム【「超希少疾患」を知る意味】
世界で20人あまり、と聞くと、自分には関係のない遠い話に思えるかもしれません。けれど、こうした超希少疾患の研究は、実はもっと身近な病気の理解にもつながっています。SSMDの原因である「フェロトーシス」という細胞死は、いまではがんや脳卒中、心臓の病気など、多くの病気に関わることがわかってきました。ひとつの家族の悲しみから始まった研究が、やがて多くの人を助ける知識になっていく。まれな病気に光を当てることには、そういう大きな意味があると私は考えています。
2. 3つの臓器にあらわれる症状
SSMDの症状は、骨(骨格系)・脳(中枢神経系)・心臓(心血管系)という3つの体のしくみにまたがってあらわれます。それぞれを順番に見ていきましょう。
① 骨の症状 ─ 成長する場所がうまく働かない
SSMDでもっとも目立つのが、骨の成長の重い障害です。X線写真では、手足の長い骨(長管骨)の端に近い「骨幹端」という部分が異常に広がり、内側にへこむ「骨幹端の杯状陥凹(はいじょうかんおう)」が見られます[1]。同時に、背骨の椎体(ついたい)が平たくつぶれる「扁平椎(へんぺいつい)」が起こり、背骨がまっすぐ育ちません。腕や太ももといった手足の付け根に近い骨が短くなる「根位(こんい)短縮」も特徴です。こうした変化は、脊椎骨端骨幹端異形成症ストラドウィック型など、名前の似た他の骨系統疾患とも一部共通しますが、SSMDは脳・心臓の合併がある点で区別されます。
この骨の障害がとくに深刻なのは、胸郭(きょうかく=胸の骨のかご)が狭くなるためです。胸が十分に広がらないと肺がうまくふくらまず、生まれたばかりの赤ちゃんにとって命に関わる呼吸不全の直接の原因になります[2]。SSMDの赤ちゃんの多くが生後数日で亡くなるのは、この呼吸の問題が大きく関わっています。
② 脳の症状 ─ 神経細胞の移動がうまくいかない
SSMDの患者さんのおよそ半数で、脳の重い形成異常が報告されています[2]。これは、赤ちゃんが母体の中で育つあいだに、脳をつくる神経細胞が正しい場所へ移動する働き(神経細胞遊走)がうまくいかないためと考えられています。具体的には、脳の表面のしわ(脳回)が異常に厚くなる「厚脳回(こうのうかい)」や、しわが少なくなる「脳回の単純化」、左右の脳をつなぐ橋が欠ける「脳梁欠損(のうりょうけっそん)」、小脳が十分に育たない「小脳低形成」などが見られます。
比較的軽い変異を持って生き延びた患者さんでは、重い筋緊張の低下(体がぐにゃっとしてしまう)、首がすわらない、自分で座ったり歩いたりできない、といった運動の障害があらわれます[1]。加えて、くり返すてんかん発作や認知発達の遅れ、聴覚や視覚の神経の障害など、幅広い神経の症状が出ることがあります。
③ 心臓の症状 ─ 電気の流れが乱れる
心臓の異常も、SSMDの重要な症状のひとつです。心臓を規則正しく動かすための「電気の流れ(伝導系)」に障害が起こり、先天性の房室ブロック(心臓の上と下のあいだで電気がうまく伝わらない状態)や、命に関わる不整脈が高い頻度で報告されています[2]。これは、GPX4が失われることで心臓の筋肉の細胞でもフェロトーシスが起こり、ミトコンドリア(細胞のエネルギー工場)が傷ついて、心臓の電気的な安定が失われるためと考えられています。
🫀 障害される3つのシステムと予後への影響
| システム | 主な症状・画像所見 | 予後への影響 |
|---|---|---|
| 骨格系 | 骨幹端の杯状陥凹、扁平椎、根位短縮、骨化の遅れ、狭い胸郭 | 胸郭が狭く、呼吸不全に直結する |
| 中枢神経系 | 脳梁欠損、小脳低形成、厚脳回、重い筋緊張低下、てんかん | 重い発達の遅れとけいれんを起こす |
| 心血管系 | 先天性房室ブロック、重症の不整脈 | 突然の心停止の主な原因となる |
| 呼吸器系 | 肺出血、進行する呼吸不全 | 生後早期の致命的な転帰の直接の要因 |
※症状の重さには個人差があり、変異のタイプによって経過が大きく異なることが知られています。
3. 原因遺伝子GPX4 ─ 細胞膜を守る特別な酵素
SSMDの原因であるGPX4遺伝子は、正式には「グルタチオンペルオキシダーゼ4」という酵素の設計図です。19番染色体の短腕(19p13.3)にあり、7つのエクソン(設計図の意味のある部分)から成り立っています[1]。この酵素の一番のはたらきは、細胞膜にたまる「過酸化した脂質」という有害物質を、無害なものに変えて掃除することです。細胞膜は油(脂質)でできているため、酸化してさびると壊れやすくなります。GPX4は、そのさびを取り除く「掃除役」なのです。
💡 用語解説:セレノタンパク質という特別な酵素
GPX4は、活性中心に「セレノシステイン」という、ふつうのアミノ酸ではなくセレン(微量元素の一種)を含む特別なアミノ酸を持っています。こうしたタンパク質を「セレノタンパク質」と呼びます。ヒトの体には25種類のセレノタンパク質がありますが、GPX4はその中でも特に、個体が育ち生きていくうえで欠かせない、代わりのきかない存在であることがわかっています。
GPX4遺伝子は、体の中で3つの少しずつ違う形(アイソフォーム)をつくり分けています。全身の細胞に広く存在してフェロトーシスを防ぐ細胞質型、ミトコンドリアを酸化のダメージから守るミトコンドリア型、そして精子がつくられる後半でDNAを守る核型です。とくにミトコンドリア型は、精子の成熟の過程では酵素としてではなく「構造をつくる部品」としても働く、二役をこなすタンパク質でもあります[1]。
GPX4に見つかっている変異のタイプ
SSMDの患者さんからは、GPX4のはたらきを失わせるさまざまな変異が見つかっています。両方のコピーに変異があること(ホモ接合体、または2種類の異なる変異を持つ複合ヘテロ接合体)が発症の条件です[1]。変異のタイプによって、症状の重さが大きく変わることがわかっています。
💡 用語解説:ミスセンス変異・フレームシフト変異・ナンセンス変異
遺伝子はアミノ酸の設計図です。ミスセンス変異は、1文字だけが別のアミノ酸に置き換わる変化。フレームシフト変異は、文字がずれて以降の設計図がすべて読めなくなる変化。ナンセンス変異は、途中で「ここで終わり」という合図が入り、タンパク質が短く切れてしまう変化です。
タンパク質を途中で切ってしまうトランケーション変異やフレームシフト変異(たとえばp.Tyr127*やp.His52fs*1など)は、GPX4をほぼ完全に失わせます。こうした「完全な機能喪失」の変異は、もっとも重い、古典的な致死性のSSMDを引き起こします[2][3]。実際、2020年にFedidaらは、生後まもなく亡くなった兄弟例から新しいフレームシフト変異(c.153_160del)を突き止めています[3]。
一方で、比較的長く生存できる患者さんもいます。とくに注目されているのが、次に詳しく説明するR152Hというミスセンス変異です。これは酵素を完全に壊すのではなく、特定の部分の働きだけを弱めるため、より軽い症状にとどまることがあります[4]。さらに、R179Hという別の変異では、致死的なSSMDではなく「脳の形成異常を伴う脊椎骨端骨幹端異形成症」というより軽い病態として報告され、幼児期以降も生存できた例が知られています。これは、GPX4の残っている働きがどれくらいあるかが、生死を分ける重要な境目になっていることを示しています。
4. フェロトーシス ─ SSMDの根っこにある細胞死
GPX4が失われると、なぜ骨・脳・心臓という別々の臓器に、同時に障害が起こるのでしょうか。その答えのカギが、フェロトーシス(ferroptosis)という細胞死です。フェロトーシスは、2012年に提唱された比較的新しい概念で、鉄(iron)に依存して起こる、脂質の酸化による細胞死です。あらかじめ決められた手順で静かに死んでいくアポトーシスとは、はっきり区別される別の死に方です。
細胞の中の遊離した鉄が反応を引き起こすと、活性酸素が生まれ、これが細胞膜の脂質を次々と酸化させて、毒性の高い「過酸化脂質」をつくり出します。この暴走を食い止める中心的なブレーキが、「SLC7A11-GSH-GPX4軸」と呼ばれる防御システムです。細胞は外からシスチンを取り込んでグルタチオン(GSH)という抗酸化物質をつくり、GPX4はこのグルタチオンを使って、毒性のある過酸化脂質を無害なものへと変えます[2]。
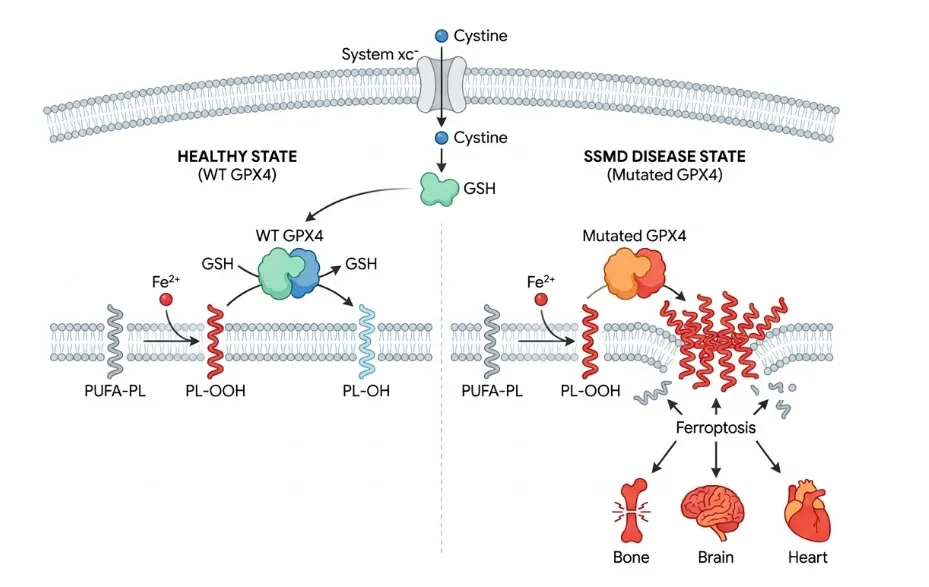
上の図の左側が健常な状態です。SSMDでは、右側のように、このブレーキの要であるGPX4が失われるため、防御システムがまるごと崩れてしまいます。その結果、過酸化脂質が処理しきれずにたまり、ある限界を超えると細胞膜が取り返しのつかないほど壊れて、フェロトーシスによる細胞死が起こるのです[2]。このようなフェロトーシスの制御破綻は、骨をつくる軟骨細胞、脳の神経細胞、心臓の筋肉細胞など複数の組織に影響しうることから、SSMDの多臓器症状を説明する重要な分子基盤のひとつと考えられています。
この考えは、動物実験からも裏づけられています。マウスでGPX4を全身で完全になくすと、胎児の段階で育つことができず、お腹の中で亡くなってしまいます。これは、他の似た酵素(GPX1〜3)をなくしても正常に育つのとは対照的で、GPX4が発生において代わりのきかない役割を担っていることを示しています。また、大人のマウスの神経細胞だけでGPX4を働かなくすると、運動神経が急速に壊れて麻痺が起こり、このモデルではフェロトーシスが主要な細胞死機構であることが示されました[5]。こうした知見から、SSMDの脳や神経の症状にもフェロトーシスの制御破綻が重要な役割を果たすと考えられています。
骨の症状についても、成長板(骨が伸びる場所)の軟骨細胞におけるフェロトーシスの関与が考えられています。近年では、機械的な力を感じ取るPIEZO1というセンサーが過剰に働くとGPX4のはたらきを抑え、椎体の成長板でフェロトーシスを誘発する「PIEZO1-GPX4軸」という仕組みも報告されています[6]。この研究はSSMDそのものを直接検討したものではありませんが、SSMDで見られる扁平椎や骨の異形成を考えるうえでも、GPX4と成長板フェロトーシスの関係を示す重要な手がかりになります。
5. R152H変異 ─ ミトコンドリアの膜で起こる異変
SSMDの複数の家系で見つかっているR152Hという変異(GPX4の152番目のアルギニンというアミノ酸が、ヒスチジンに置き換わる変化)は、単に酵素の働きを弱めるだけでなく、とても興味深い仕組みを持つことがわかってきました。3人の患者さんで見つかったこの変異は、比較的軽いSSMDの症状と結びついています[4]。
ミトコンドリアの内側の膜には、カルジオリピンという特別な脂質が豊富にあります。正常なGPX4は、活性中心の近くにあるプラスの電荷を持つ部分(アルギニン152を含む領域)を通じて、マイナスの電荷を持つカルジオリピンとくっつきます。研究によれば、正常なGPX4はこの結びつきによってミトコンドリアの膜の表面を感じ取り、カルジオリピンがあると酵素としての働きが飛躍的に高まる「正の協同性」という性質を示します[7]。
💡 R152Hは「膜を感じ取る力」を失う
R152H変異では、GPX4の局所的なループ構造が不安定になり、活性中心の配置が乱れて酵素活性が低下することが示されています[4]。さらに別の膜環境を用いた研究では、アルギニン152を含む領域の変化によって、カルジオリピンを含む膜への高親和性の結合や、膜上で酵素活性を高める働きが損なわれることが示されました[7]。つまりR152HはGPX4を完全に失わせるのではなく、局所構造と膜上での機能の両方を部分的に障害する変異と考えられます。エネルギーを多く使う神経細胞や心臓の細胞では、こうした機能低下が病態に関与する可能性があります。
この「R152Hは酵素を完全には壊さず、特定の局所の働きだけを損なう」という性質は、あとで述べる治療研究にとって、とても重要な手がかりになりました。壊れ方が限定的だからこそ、そこを狙って働きを取り戻させる薬をつくる、という発想が生まれたのです。
6. 診断と出生前の所見
SSMDは胎児のうちから骨の成長の障害があらわれるため、出生前の超音波検査で異常が見つかることがあります。手足の短さ、長い骨の湾曲、狭い胸郭、骨のエコー輝度の低下などが手がかりになります[2]。羊水の量の異常(羊水過多または過少)を伴うこともあります。骨の異常と脳の異常が同時に超音波で確認された場合、SSMDは鑑別診断の候補として重要になります。ただし、超音波だけで確定診断をつけることはできず、最終的には遺伝子検査が必要です。
乾燥濾紙血(DBS)を使った診断という工夫
SSMDの診断には、ひとつ大きな難しさがあります。多くの場合、赤ちゃんが生後まもなく亡くなってしまうため、きちんとした遺伝子検査をする前に、質のよいDNAサンプルを確保できないことが多いのです。これに対して、Fedidaらは画期的な方法を示しました。生後まもなく亡くなった兄弟例で、新生児スクリーニングのために保管されていた乾燥濾紙血(かんそうろしけつ=DBS)という、わずかな血液のしみからDNAを取り出し、全エクソーム検査を行ったのです[3]。
その結果、新しいGPX4のフレームシフト変異を突き止め、数年越しに確定診断にたどりつくことに成功しました[3]。これは、超希少で致死的な遺伝性の病気において、保管された乾燥濾紙血を使ったさかのぼり診断がいかに役立つかを示す、大切な実例となっています。ご家族にとって、亡くなったお子さんの病気の原因を知ることは、次の妊娠に向けた大切な情報にもなります。
🩺 院長コラム【診断がつくことの意味】
お子さんを亡くされたご家族にとって、「なぜこうなったのか」がわからないまま時間が過ぎることは、とてもつらいことです。診断がついても、失われた命が戻るわけではありません。それでも、原因がGPX4遺伝子の変異だとわかれば、ご両親が保因者かどうか、次のお子さんにどのくらいの確率で起こりうるのかを、正確にお伝えできるようになります。診断は、過去を説明するためだけでなく、これからの選択肢を一緒に考えるための出発点でもあるのです。
7. 遺伝のしかたと再発率
SSMDは常染色体潜性遺伝(劣性遺伝)という形式で受け継がれます。これは、GPX4遺伝子の両方のコピーに変異があってはじめて発症するという意味です。私たちは遺伝子を父と母から1つずつ、合計2つ受け継いでいます。片方だけに変異があっても、もう片方が正常なら症状は出ません。この「片方だけ変異を持つ、症状のない人」を保因者(キャリア)と呼びます。
💡 用語解説:保因者と再発率
両親がともにGPX4の保因者だった場合、生まれてくる子どもは、確率的に「4分の1(25%)が発症」「2分の1(50%)が保因者」「4分の1(25%)がまったく変異を持たない」という割合になります。SSMDのお子さんが生まれたということは、ご両親がともに保因者である可能性が高く、次のお子さんにも同じ25%の確率で起こりうる、ということになります。これを「再発率」といいます。
保因者は自分では症状がまったくないため、お子さんが生まれるまで気づかないのがふつうです。血縁関係のある夫婦(いとこ婚など)では、同じ変異を共有している可能性が高くなるため、こうした潜性遺伝の病気が起こりやすくなることが知られています。ご家族にSSMDのお子さんがいた場合や、次の妊娠を考えている場合には、保因者検査や遺伝カウンセリングが、状況を整理するうえで役立ちます。
選択肢のひとつとして、着床前遺伝学的検査(PGT-M)という、体外受精でできた受精卵の段階で特定の遺伝子変異を調べる方法もあります。ただし、これは倫理的な検討や日本産科婦人科学会への申請が必要な検査であり、すべての方に当てはまるわけではありません。当院では、こうした選択肢について、受けるかどうかを含めて、ご本人・ご夫婦が納得して決められるよう、中立の立場で情報を整理するお手伝いをしています。何を選ぶかを決めるのは、あくまでご本人・ご夫婦です。
8. 治療研究の最前線 ─ CureGPX4の挑戦
現在のところ、SSMDに対する確立された根本的な治療法はありません。実際の対応は、ビタミンE、N-アセチルシステイン(NAC)、コエンザイムQ10などによって酸化のダメージをやわらげたり、心臓や呼吸の機能を支えたりする、症状に対する治療が中心です[2]。しかし、患者さんのご家族を中心に設立された非営利組織「CureGPX4」が主導して、革新的な治療法の開発が進められています[2]。その取り組みは、大きく3つの方向に整理できます。
① R152H変異を狙う低分子薬
前に説明したとおり、R152H変異はGPX4を完全には失わせず、局所的なループ構造を不安定にして酵素活性を低下させるとともに[4]、カルジオリピンを含む膜への結合や膜上での活性化も障害します[7]。この性質に着目し、変異型GPX4に選択的に結合して働きを回復させる「低分子活性化薬」を探す研究が行われました。研究チームは、DNAエンコードケミカルライブラリという技術を使って28億個もの化合物を調べ、正常型のGPX4には結合せず、R152H変異型にだけ選んで結合する化合物を見つけ出しました[8]。
最適化されたこの化合物は、SSMD患者さん由来の細胞(線維芽細胞やリンパ芽球細胞)で、低下していたGPX4の働きを選んで回復させ、フェロトーシスを防いで細胞の生存率を大きく高めることに成功しました[8]。さらに、以前の研究では、セレンの補充や特殊な抗酸化剤、重水素化した多価不飽和脂肪酸などが、R152H型GPX4の低下した働きを補いうることも示されています[4]。これは、1文字だけ違う変異を持つ重要なタンパク質を狙う「精密医療」のモデルケースとして、大きな注目を集めています。
② 既存薬の再利用と代替経路の活用
開発の期間を短くするために、すでにヒトでの安全性が確認されているFDA承認薬の中から、フェロトーシスを抑えられる薬を探す「ドラッグリポジショニング」も進められています[2]。GPX4に頼らずにフェロトーシスを抑える別の防御経路(FSP1-CoQ10軸など)を活性化する戦略や、鉄をつかまえて反応を止める鉄キレート剤、過酸化脂質のたまりを物理的に防ぐ抗酸化剤などが検討されています。
③ AAV9を使った遺伝子補充療法
将来的な根本治療候補のひとつとして検討されているのが、正常なGPX4遺伝子を体に届けるAAV9遺伝子補充療法です。GPX4の設計図はおよそ2.8キロ塩基対とコンパクトで、脳や神経の治療に広く使われ、血液脳関門を通り抜けて中枢神経系に届く能力を持つアデノ随伴ウイルス9型(AAV9)の容量にぴったり収まります[2]。この方法には、SSMDで障害される複数の組織に正常なGPX4を補い、脳や骨を含む複数臓器の病態を改善できる可能性があります。ただし、現時点では前臨床段階の研究構想であり、有効性や安全性がヒトで確立しているわけではありません。
これらの治療を臨床試験へ進めるためには、病気の進み方を客観的に評価する指標が欠かせません。CureGPX4は、世界中に散らばるSSMD患者さんのデータを集める患者レジストリをつくり、信頼できる指標を見つけるための自然歴研究を始めています[2]。こうした地道な基盤づくりが、将来の治療実現への大切な一歩になります。なお、ここで紹介した治療法はいずれも研究段階のものであり、現在の診療で受けられる確立した治療ではありません。
9. よくある誤解
誤解①「骨だけの病気でしょう?」
名前に「骨」とつくため骨だけの病気に見えますが、SSMDは骨・脳・心臓の3つに同時に影響する多系統の病気です。とくに狭い胸郭による呼吸不全と、心臓の不整脈が、命に関わる大きな要因になります。
誤解②「必ず生まれてすぐ亡くなる」
多くは新生児期に亡くなる重い病気ですが、変異のタイプによって経過は異なります。R152HやR179Hのような比較的軽い変異では、幼児期以降も生存できた例が報告されています。
誤解③「親のどちらかが病気だから遺伝した」
SSMDは潜性遺伝です。ご両親はふつう症状のない保因者で、病気ではありません。両親がともに保因者のときに、4分の1の確率でお子さんに起こりうる病気です。
誤解④「治療法はまったくない」
現時点で確立した根本治療はありませんが、変異を狙う低分子薬やAAV9遺伝子治療など、世界で研究が進んでいます。まれな病気にも、着実に光が当たり始めています。
まとめ ─ 超希少疾患から精密医療のモデルへ
Sedaghatian型脊椎骨端骨幹端異形成症(SSMD)は、GPX4遺伝子の機能喪失によって起こる、新生児期に致死的となることの多い、きわめてまれな多系統疾患です。その複雑な症状——重い骨の形成障害、脳梁欠損や小脳低形成などの脳の異常、そして致死的な不整脈——はいずれも、細胞を酸化から守るGPX4が失われ、フェロトーシスという細胞死が止められなくなることから生じることが、これまでの研究で明らかになってきました。
かつては原因不明の致死性疾患だったSSMDは、いまでは全エクソーム検査による診断、乾燥濾紙血を使ったさかのぼり診断、そしてR152H変異を狙う低分子薬やAAV9遺伝子治療といった、精密医療とネットワーク生物学の実証モデルへと姿を変えつつあります。フェロトーシスの研究は、がんや脳卒中、心臓病など、より身近な多くの病気の理解にもつながっています。ひとつのまれな病気を深く知ることが、やがて多くの人を助ける知識になっていく——SSMD研究は、その希望を私たちに示してくれています。当院でも、遺伝子や染色体に関わる不安について、臨床遺伝専門医が中立の立場でご相談をお受けしています。
よくある質問(FAQ)
Q1. Sedaghatian型脊椎骨端骨幹端異形成症(SSMD)とはどんな病気ですか?
SSMDは、GPX4遺伝子の両方のコピーが働かなくなることで起こる、きわめてまれな常染色体潜性(劣性)遺伝の病気です。骨の成長の重い障害、脳の形成異常、心臓の伝導障害や不整脈が同時に起こり、多くの赤ちゃんは呼吸不全のため生後まもなく亡くなる、重い経過をたどります。世界でも20人あまりしか報告されていない超希少疾患です。
Q2. なぜ骨・脳・心臓という別々の臓器に、同時に症状が出るのですか?
原因のGPX4は、細胞膜を酸化のダメージから守る酵素で、フェロトーシスという細胞死を防ぐブレーキ役です。この酵素が失われると、脂質過酸化を抑える力が低下し、骨をつくる軟骨細胞、脳の神経細胞、心臓の筋肉細胞など複数の組織でフェロトーシスが起こりやすくなると考えられています。ひとつの遺伝子の欠損が、共通する細胞死の制御破綻を通じて複数の臓器に影響することが、SSMDの多系統症状を説明する重要な分子基盤のひとつです。
Q3. 両親は病気なのですか?次の子どもにも遺伝しますか?
SSMDは潜性遺伝なので、ご両親はふつう症状のない「保因者」で、病気ではありません。両親がともにGPX4の保因者だった場合、生まれてくるお子さんは4分の1(25%)の確率で発症し、2分の1が保因者、4分の1が変異を持たない、という割合になります。次のお子さんにも同じ25%の確率で起こりうるため、遺伝カウンセリングで状況を整理することが役立ちます。
Q4. 出生前に診断できますか?
胎児のうちから骨の成長障害があらわれるため、出生前の超音波検査で手足の短さや狭い胸郭などの異常が見つかることがあります。ただし超音波だけで確定はできず、最終的には遺伝子検査が必要です。すでにご家族に患者さんがいて原因の変異がわかっている場合には、その変異にしぼった検査を検討できます。詳しくは臨床遺伝専門医にご相談ください。
Q5. 治療法はありますか?
現時点で確立した根本的な治療法はなく、酸化のダメージをやわらげる薬や、心臓・呼吸の機能を支える対症療法が中心です。ただし、患者家族が設立したCureGPX4を中心に、R152H変異を狙う低分子薬や、AAV9ウイルスを使った遺伝子補充療法などの研究が世界で進んでいます。これらはまだ研究段階であり、治療に関する判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性の病気や保因者の可能性、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Mutations in the enzyme glutathione peroxidase 4 cause Sedaghatian-type spondylometaphyseal dysplasia. J Med Genet. 2014. [PubMed 24706940]
- [2] Development of therapies for rare genetic disorders of GPX4: roadmap and opportunities. Orphanet J Rare Dis. 2021. [PMC8542321]
- [3] Sedaghatian-type spondylometaphyseal dysplasia: Whole exome sequencing in neonatal dry blood spots enabled identification of a novel variant in GPX4. Eur J Med Genet. 2020. [PubMed 32827718]
- [4] Characterization of a patient-derived variant of GPX4 for precision therapy. Nat Chem Biol. 2022. [Nature Chemical Biology]
- [5] Ablation of the Ferroptosis Inhibitor Glutathione Peroxidase 4 in Neurons Results in Rapid Motor Neuron Degeneration and Paralysis. J Biol Chem. 2015. [PubMed 26400084]
- [6] PIEZO1-GPX4 Axis Mediates Mechanical Stress-Induced Vertebral Growth Plate Dysplasia via Ferroptosis Activation. Adv Sci. 2025. [PubMed 40714837]
- [7] Cardiolipin drives the catalytic activity of GPX4 on membranes: Insights from the R152H mutant. Redox Biol. 2023. [PubMed 37413766]
- [8] Selective Small-Molecule Activator of Patient-Derived GPX4 Variant. ACS Chem Biol. 2025. [PubMed 40325618]






