

目次
- 1 1. Ghosal型血液骨幹異形成症とは ─ 「貧血」と「硬い骨」が同居する病気
- 2 2. 発見の歴史 ─ 「骨の病気」から「代謝と炎症の病気」へ
- 3 3. 原因遺伝子TBXAS1と、その働き
- 4 4. 病態の新しい理解 ─ 骨の圧迫か、それとも炎症か
- 5 5. 症状と自然経過 ─ 3つのパターンがある
- 6 6. 診断と検査 ─ 「気づくこと」がいちばん難しい
- 7 7. まちがえやすい病気(鑑別診断)
- 8 8. 治療 ─ ステロイド・NSAID・IL-6阻害薬
- 9 9. 遺伝形式と家族への説明
- 10 まとめ ─ 「硬い骨」と「治りにくい貧血」からTBXAS1を疑う
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

Ghosal型血液骨幹異形成症(ゴーサルがたけつえきこっかんいけいせいしょう、Ghosal hematodiaphyseal dysplasia:GHDD)は、原因のはっきりしない貧血と、腕や脚の長い骨(長管骨)が異常に硬く分厚くなる高骨密度とが同時に起こる、きわめてまれな遺伝性の病気です。世界でも報告例は40例あまりと少なく、骨髄異形成症候群(MDS)や骨髄線維症とまちがえられやすい病気でもあります。この記事では、GHDDとは何か、原因遺伝子TBXAS1の働き、症状や診断の進め方、そしてステロイド・NSAID(非ステロイド性抗炎症薬)・IL-6阻害薬といった治療の最新知見までを、医学文献に基づいて整理します。
Q. Ghosal型血液骨幹異形成症とは、まず結論だけ知りたいです
A. Ghosal型血液骨幹異形成症(GHDD)は、TBXAS1という遺伝子が両方とも変化することで起こる、常染色体潜性(劣性)遺伝の超希少疾患です。原因不明の慢性・再発性の貧血と、長い骨が硬く分厚くなる高骨密度が組み合わさるのが特徴です。以前は「硬い骨と線維化した骨髄が造血をじゃまする病気」と考えられていましたが、近年はエイコサノイドという脂質の代謝異常と、それによる全身の炎症が病態の中心にあると分かってきました。ステロイドが古くから有効で、近年はNSAID(アスピリンなど)やIL-6阻害薬の有効例も報告されています。
- ➤正体 → 原因不明の貧血と、長管骨が硬く分厚くなる高骨密度が同時に起こる超希少な遺伝性疾患
- ➤原因 → トロンボキサン合成酵素をつくるTBXAS1遺伝子が、両方とも変化(常染色体潜性遺伝)
- ➤病態の転換 → 「骨・骨髄の構造異常」から「脂質代謝異常と自己炎症」へ理解が更新された
- ➤診断の要 → 原因不明の貧血+硬い長管骨の組み合わせに気づき、TBXAS1の遺伝子検査で確定する
- ➤治療 → ステロイド、NSAID(アスピリン)、IL-6阻害薬いずれも少数例で有効性が報告されている
🧬 Ghosal型血液骨幹異形成症(GHDD)の基本情報
| 項目 | 内容 |
|---|---|
| 病名・読み方 | Ghosal型血液骨幹異形成症(ごーさるがたけつえきこっかんいけいせいしょう)/Ghosal hematodiaphyseal dysplasia(GHDD)。Ghosal症候群とも呼ばれます |
| おもな特徴 | 原因不明の慢性・再発性の貧血と、長管骨の皮質肥厚・高骨密度の組み合わせ |
| 原因遺伝子 | TBXAS1(7番染色体・7q34)。トロンボキサンA合成酵素をコードします[2] |
| 遺伝形式 | 常染色体潜性(劣性)遺伝[10] |
| 頻度 | 世界で報告例は約40例あまりと推定される超希少疾患[4]。人口あたりの正確な有病率は不明 |
| OMIM番号 | 疾患 #231095/遺伝子 TBXAS1 *274180 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. Ghosal型血液骨幹異形成症とは ─ 「貧血」と「硬い骨」が同居する病気
Ghosal型血液骨幹異形成症(GHDD)は、名前のとおり血液(hemato)の異常と、骨の中央部分である骨幹(diaphysis)の異形成とが、ひとつの病気として組み合わさっているのが特徴です。具体的には、原因のはっきりしない貧血が続く一方で、腕や脚の長い骨のレントゲンを撮ると、骨の壁(皮質)が内側から分厚くなり、骨の密度が高くなっている、という一見すると結びつかない2つの所見が同時にみられます。米国国立医学図書館(NLM)のMedlinePlusも、GHDDを長管骨の異常な肥厚・高骨密度と貧血を特徴とする遺伝性疾患として整理しています[10]。
「骨が硬くなる」と聞くと丈夫で良いことのように思えるかもしれませんが、GHDDの高骨密度は健康な硬さではありません。骨の内側の空間(骨髄腔)が狭くなり、血液をつくる場所である骨髄にも変化が及びます。そのため、単なる鉄不足の貧血とはまったく異なる、通常の貧血治療では改善しにくい貧血が問題になります。この「原因不明の貧血」と「硬い長管骨」の組み合わせこそが、GHDDを疑うもっとも重要な手がかりです。
💡 用語解説:骨幹(こっかん)と骨幹端(こっかんたん)
腕や脚の長い骨(長管骨)は、まん中の細長い筒状の部分を骨幹(diaphysis/ダイアフィシス)、その両端に向かって少し広がる部分を骨幹端(metaphysis/メタフィシス)と呼びます。GHDDでは、この骨幹を中心に骨の壁が内側から分厚くなり、骨幹端にも変化が広がっていくのが特徴です。「hemato-diaphyseal」という名前は、血液の異常と、この骨幹部の異形成が組み合わさっていることを表しています。
重要なのは、GHDDが骨髄異形成症候群(MDS)そのものではない、という点です。骨髄を調べると、細胞が少なくなっていたり(低形成)、線維化が起きていたり、形の異常な細胞(異形成様変化)がみられたりするため、MDSや骨髄線維症、再生不良性貧血とよく似た見た目になります。しかしGHDDは生まれつきの遺伝子の変化を原因とする別の病気であり、後述するように治療の方向性も大きく異なります。ここを取りちがえると、必要のない負担の大きい治療へ進んでしまう可能性があります。
2. 発見の歴史 ─ 「骨の病気」から「代謝と炎症の病気」へ
この病気の名前に残る「Ghosal」は、最初に記載したインドの医師S. P. Ghosalに由来します。現在のGHDDという疾患概念をはっきりと確立したのは、Ghosalらが1988年に発表した論文です。この報告は5人の子どもを対象に、長管骨の骨幹異形成と難治性の貧血をひとつの疾患単位として結びつけました[1]。その後1993年には、きょうだいでの発症例が報告され、GHDDが独立した病気であること、そして常染色体潜性遺伝であることが支持されていきました[9]。
病気の原因の場所が絞り込まれたのは2007年のことです。近親婚のある2つの家系を用いた連鎖解析によって、原因となる遺伝子の場所が7番染色体の7q33–34という領域に局在することが示されました[3]。そして翌2008年、その領域にあるTBXAS1という遺伝子の変異が原因であることが突き止められました。この発見は決定的で、GHDDが単に「骨が硬くなって骨髄が圧迫される病気」ではなく、脂質の一種であるプロスタノイドの代謝異常を土台とする病気であることを明らかにしました[2]。
病態の理解と治療は、2023年以降さらに大きく動きました。2023年には、TBXAS1が関わる代謝経路を逆手にとって、COX(シクロオキシゲナーゼ)という酵素を抑えるNSAIDを治療に使う試みが2例で報告されました[5]。2024年にはフランスの4例で低用量アスピリンの有効性が確かめられ[4]、2026年には、この病気で炎症が起こる仕組みそのものが解明され、IL-6という炎症のシグナルを抑える薬が有効だった2例が報告されました[6]。GHDD研究の歩みは、「骨の異形成」から「骨+造血の異常」、そして「TBXAS1欠損によるエイコサノイド代謝異常と自己炎症」へと、理解の軸が移り変わってきたといえます。
3. 原因遺伝子TBXAS1と、その働き
GHDDの原因として確立している遺伝子はTBXAS1で、7番染色体の7q34に位置します。この遺伝子は、トロンボキサンA合成酵素(thromboxane A synthase 1:TXAS)という酵素の設計図です。TXASは、体の中で炎症や止血に関わる脂質(アラキドン酸から派生するプロスタノイド)の代謝経路にあり、トロンボキサンA2という物質をつくる働きを担っています[2]。GHDDでは、この酵素の働きが大きく低下しています。
💡 用語解説:ミスセンス変異とフレームシフト変異
遺伝子は、タンパク質をつくるための「文字の並び」です。ミスセンス変異は、その文字が1つ別のものに置き換わり、できるタンパク質のアミノ酸が1か所変わってしまう変化です。フレームシフト変異は、文字が挿入・欠失することで、それ以降の読み枠が丸ごとずれてしまい、多くの場合タンパク質が途中で切れて働かなくなる変化です。GHDDでは、この両方のタイプの変異が報告されています。
TBXAS1の変異のしかたは、1つの決まった変異に限られません。ミスセンス変異やフレームシフト変異など、複数のタイプが報告されています。とくに2021年の報告は、非近親婚の家系の3きょうだいに、母親由来のフレームシフト変異(c.583_584del, p.Ala195Leufs*12)と、父親由来のミスセンス変異(c.1420G>T, p.Gly474Trp)を1つずつ受け継いだ複合ヘテロ接合という状態を明確に示しました[7]。
この家系がとても重要なのは、まったく同じ2つの変異を持っていながら、症状の出方が大きく違ったからです。双子のきょうだいは輸血が必要な貧血・血小板減少・骨髄の線維化を示した一方、同じ遺伝子型を持つ姉は血液検査が正常で、レントゲン上の皮質骨の肥厚だけがみられました[7]。同じ遺伝子の変化でも表現型(実際に現れる症状)が大きく異なりうる——これは、遺伝子検査の結果を読み解くうえで重要な、同じ病的バリアントでも人によって症状の現れ方が異なりうるという遺伝医学の基本的な考え方と一致します。
診療上の教訓として、TBXAS1の検査は「よく知られたいくつかの場所だけ」を調べる方法では不十分です。遺伝子の全体(コード領域やスプライス部位)をカバーする配列解析を行い、必要に応じて欠失・重複などのコピー数の解析、そして両親での分離解析(どちらの親からどの変異を受け継いだかの確認)まで進めるのが合理的です。
4. 病態の新しい理解 ─ 骨の圧迫か、それとも炎症か
GHDDの病態モデルは、この10年ほどで大きく描き替えられました。まず、その移り変わりを図で整理します。
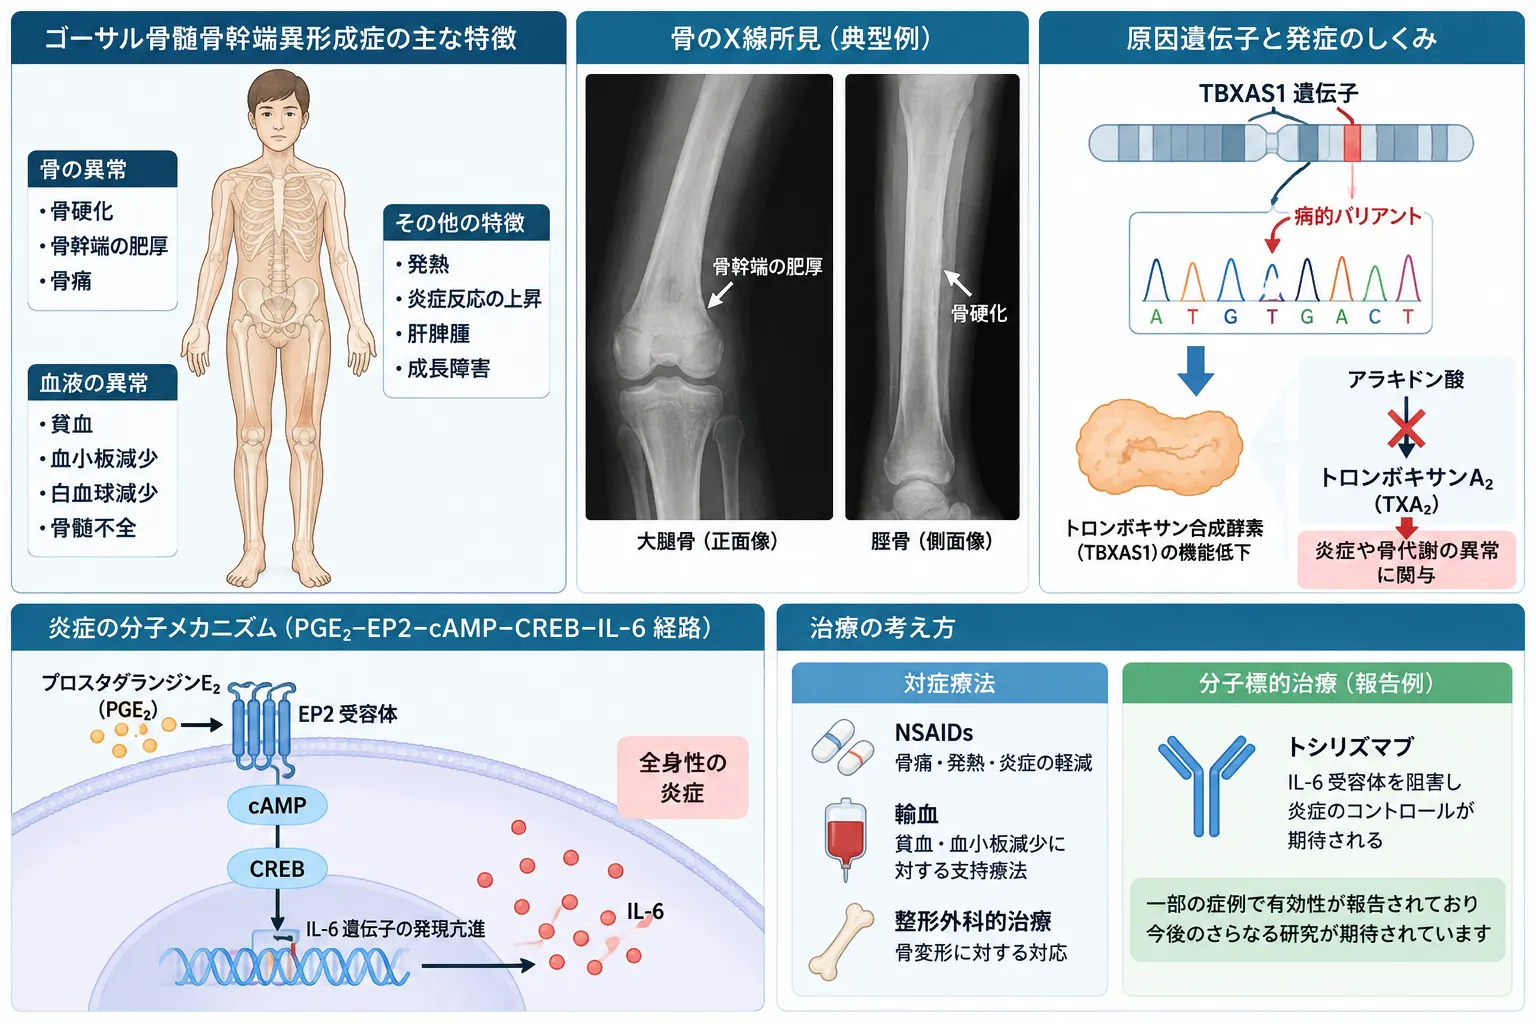
Ghosal型血液骨幹異形成症(GHDD)は、TBXAS1遺伝子の両アレル性病的バリアントによるトロンボキサンA合成酵素の機能低下を背景に、長管骨の皮質肥厚・高骨密度と貧血などの血液異常をきたす遺伝性疾患です。近年、TBXAS1機能低下に伴うエイコサノイド代謝異常によりPGE2が増加し、EP2受容体からcAMP–CREBを介してIL-6産生が促進される自己炎症性機序が示されています。治療ではステロイドやNSAIDの有効例が報告され、IL-6阻害薬トシリズマブについても少数例で有効性が報告されています。
働きが低下酵素TXASの機能喪失
かたよるPGE₂などが増える
増えるEP2→cAMP→CREB経路
と造血抑制貧血・骨の変化
従来のモデル ─ 硬い骨と線維化した骨髄
かつては、GHDDの貧血は「物理的な障害」で説明されていました。TXASの働きが落ちることで骨のつくり替え(リモデリング)が乱れ、長管骨の骨幹から骨幹端にかけて、とくに内側(内骨膜側)の皮質が過剰に増えて硬化します。一方で骨髄には低形成・線維化・むくみ(間質性浮腫)が生じます。硬くなった骨と線維化した骨髄が、血液をつくる働きを二次的にじゃましている、という理解でした[10]。
ところが、この「物理的な障害だけ」というモデルでは、うまく説明できないことがありました。ステロイドやNSAIDを使うと、わずか数週間という比較的短い期間で造血が回復することがあり、逆に治療をやめると炎症反応と貧血が一緒に再燃することも観察されたのです。2024年の報告では、アスピリンを中断した後に貧血と炎症が再発し、再び使い始めて1か月ほどで完全な血液学的反応を取り戻した患者もいました[4]。硬くなった骨だけが原因なら、こんなに速く行ったり来たりはしないはずです。これは、可逆的な「炎症による造血の抑制」が大きな役割を持つことを示唆していました。
現在のモデル ─ PGE₂とIL-6による自己炎症
2026年の研究は、この病態理解を一段先へ進めました。TBXAS1欠損で高骨密度・貧血・全身の炎症を示した2人の患者について、遺伝子解析やサイトカイン測定、脂質代謝物の質量分析、1細胞レベルの遺伝子発現解析などを組み合わせて調べたのです[6]。
その結果、TBXAS1が働かないと脂質代謝がかたより、増えすぎたPGE₂(プロスタグランジンE2)がEP2という受容体を介してcAMP–CREBという経路を活性化し、炎症のシグナルであるIL-6(インターロイキン6)の産生を強く促すことが示されました。さらに、この2例に自己炎症を抑えるIL-6阻害薬トシリズマブを使うと、症状が消え、炎症反応や脂質代謝の異常が正常化し、骨密度まで改善しました[6]。つまり、少なくとも一部のGHDDでは「TBXAS1の機能低下 → 脂質代謝の異常(PGE₂増加)→ IL-6上昇 → 全身の自己炎症・造血抑制・骨のつくり替え異常」という道筋が成り立つと考えられます。ただしこれは2例の研究であり、すべてのGHDDが同じ程度にIL-6に依存しているかどうかは、まだ確かめられていません。
🩺 院長コラム【「原因が動く」ことを恐れない】
GHDDは、同じ病名でも「病気の見え方」がこの数年で大きく変わりました。長いあいだ骨と骨髄の構造の病気だと思われていたものが、脂質の代謝と炎症の病気として捉え直されつつあります。医学では、こうして原因の理解が更新されることは珍しくありません。大切なのは、古い理解に固執せず、新しい一次情報を丁寧に読み替えていく姿勢です。
臨床遺伝専門医として文献を踏まえると、GHDDのように「治療への反応から病気の仕組みが逆に見えてくる」ケースは、遺伝性疾患の理解を前に進める貴重な手がかりになります。ステロイドが効く、NSAIDで数週間で血が戻る、IL-6を抑えると炎症が引く——ひとつひとつの観察が、病態モデルを描き替えてきました。
5. 症状と自然経過 ─ 3つのパターンがある
GHDDの多くは、乳幼児から幼児期に貧血で気づかれます。ただし、症状の幅は非常に広く、幼児期に発症すると決まっているわけではありません。2024年に遺伝学的に確定した23例を整理した研究では、GHDDの経過はおおまかに3つのパターンに分けられました[4]。
📊 GHDDの3つの臨床パターン(遺伝学的確定23例の整理)
| パターン | 血液の経過 | 骨の所見 |
|---|---|---|
| 血液学的に無症候〜軽中等症 | 輸血歴なし。正常〜中等度の貧血。家族検索の際に見つかることが多い | 全例でレントゲン異常あり(骨の症状は乏しい) |
| 幼児期に重症→自然に改善 | いったん輸血が必要になった後、自然に改善。ただし数十年後に再発する例も | 骨異常あり |
| 早期から持続する重症 | 発症年齢の中央値は2歳。長く輸血依存となり、血小板減少・白血球減少を伴うことが多い | 全例でレントゲン異常あり。約半数に骨の痛み |
※出典:Bordatら(2024年)による遺伝学的確定23例の再解析[4]。
とくに注目すべきは「幼児期に重症→自然に改善」というパターンです。この群のなかには、12年から28年もの安定した期間を経たあとで、重い貧血や骨の症状、炎症反応を伴って再発した例が報告されています[4]。つまり、幼少期にいったん「治った」ように見えても、生涯にわたって再燃のリスクが完全には否定できない、ということです。
血液の所見 ─ 中心は「治りにくい貧血」
GHDDの血液所見の中心は貧血です。重症例では赤血球輸血が必要になります。赤血球の大きさが正常な正球性貧血の報告があり、鉄不足などの単純な栄養性貧血として片づけられないことが重要です。加えて、血小板減少・白血球減少、あるいは3系統すべてが減る汎血球減少も珍しくありません。2024年のフランス4例では、治療開始前のヘモグロビン中央値は6.8 g/dL、血小板は85×10⁹/Lと報告されています[4]。
骨の所見 ─ 左右対称の皮質肥厚
典型的なレントゲン所見は、長管骨の左右対称性の皮質肥厚・高骨密度です。骨の内側(内骨膜側)が厚くなり、骨幹を中心に骨が拡大し、骨幹端にも変化が広がります。大腿骨・脛骨・上腕骨などが代表的に侵されます。脚の痛みや歩きにくさが出ることもありますが、レントゲン異常がはっきりしていても骨の痛みがない患者もいます。前述の無症候〜軽症群では、全員にレントゲン異常がありながら骨の症状はありませんでした[4]。骨の痛みがないことは、GHDDを否定する理由にはなりません。
炎症の所見 ─ 疾患の勢いを映す
2024年のフランス4例は全員、治療前に軽度〜中等度の全身の炎症を示し、CRPの中央値は31 mg/Lでした。アスピリンによって血球が回復すると同時に炎症反応も消え、中止した例では貧血と炎症が同時に再燃しました[4]。この臨床観察が、2026年のIL-6を中心とする病態研究につながっていきました[6]。炎症反応は単なる付随所見ではなく、病気の勢いを反映している可能性が高いと考えられます。
6. 診断と検査 ─ 「気づくこと」がいちばん難しい
現時点では、GHDDについて感度・特異度が検証された国際的な正式の診断基準や診療ガイドラインは、主要な文献には見当たりません。診断は、臨床像・画像・骨髄所見・分子遺伝学を統合して進めるのが実際的です。もっとも重要なのは、原因不明の慢性・再発性の貧血/汎血球減少と、長管骨骨幹部の内骨膜性の皮質肥厚・高骨密度という組み合わせに気づくことです。
2024年のフランス症例では、症状のある貧血が始まってから遺伝学的な診断がつくまでに、中央値で15.5年を要していました[4]。診断の遅れは現実的な問題です。原因がわからないまま検査を重ねる状況——いわゆる診断までの長い道のり——は、多くの希少・遺伝性疾患に共通する経過であり、GHDDでもそれが起きやすいといえます。
⚠️ 見逃しに注意
GHDDの骨髄は、穿刺してもうまく採れない(dry tap)ことがあり、生検では低形成・線維化・間質性浮腫・異形成様の変化を認めます。この見た目はMDS・原発性骨髄線維症・再生不良性貧血とよく似ているため、これらと誤診される可能性があります。骨髄の見た目だけで判断せず、長管骨のレントゲンと生殖細胞系列のTBXAS1検査を組み合わせて考えることが大切です。
推奨される検査の流れ
まず、血算(CBC)と白血球分画、赤血球の大きさ(MCV)、網赤血球、末梢血の塗抹標本を確認し、貧血・血小板減少・好中球減少の程度を調べます。末梢血に涙滴のような形の赤血球がみられることもあります。並行して、鉄・フェリチン・ビタミンB12・葉酸といった一般的な貧血の原因や、溶血の有無を調べ、ありふれた貧血を除外します。GHDDが「通常の貧血治療に反応しない」経過をとることは、初期の報告以来の特徴です。
CRP・赤沈(ESR)・フィブリノゲンといった炎症の指標も、今はとくに重要です。2024年と2026年のデータから、炎症反応は疾患の勢いを反映し、治療効果の追跡にも役立つ可能性が高いと考えられます[4][6]。画像では、少なくとも大腿骨・脛骨・上腕骨など主要な長管骨のレントゲンを確認する価値があります。中等度以上の血球減少がある場合は骨髄の評価も重要で、穿刺だけではうまく採れないことがあるため、必要なら生検で細胞の量・3系統の造血・線維化・むくみ・異形成・悪性細胞の有無を調べます。
確定診断の中心は、TBXAS1の両方のアレルに病的な変異があることの証明です。まずTBXAS1の配列解析を第一に行い、片方の変異しか見つからなければ、欠失・重複などのコピー数の解析を追加します。臨床像が典型的でない場合は、TBXAS1を含む骨髄不全症候群のNGSパネルや骨系統疾患のNGSパネル、あるいは全エクソーム/全ゲノム解析が合理的な選択肢になります。なお、TBXAS1は血小板の機能異常症の原因遺伝子としても知られ、血小板障害のNGSパネルにも含まれています。血算が正常でも両アレルに変異を持つ人がいるため、「貧血がないから除外」という考え方も成り立たない点に注意が必要です。
7. まちがえやすい病気(鑑別診断)
GHDDは、「骨が硬くなる病気」と「血液がつくれなくなる病気」の両方の顔を持つため、それぞれの分野でまちがえやすい病気があります。
骨の側の鑑別
もっとも重要な骨系の鑑別は、Camurati-Engelmann病(キャムラチ・エンゲルマン病)です。原因遺伝子はTGFB1で、多くは常染色体顕性(優性)遺伝をとります。GHDDと同じく長管骨の骨幹部の硬化・肥厚を起こしますが、GHDDでは血液・骨髄の障害が病気の中核であり、骨幹端まで病変が広がる点も特徴です。高骨量をきたす病気を分子で分類した研究でも、Camurati-Engelmann病はTGFB1、GHDDはTBXAS1という別々の経路に位置づけられています(Camurati-Engelmann病2型も参照)。もうひとつ、頭蓋骨の肥厚を伴う頭蓋骨幹異形成症も、長管骨の硬化をきたす骨系統疾患として区別が必要です。
高骨密度と骨髄不全がともにみられる点では、大理石骨病(骨大理石症、osteopetrosis)も重要な鑑別です。ただしGHDDでは、特徴的な骨幹部・内骨膜性の皮質肥厚、TBXAS1の遺伝子型、炎症と連動する可逆的な造血抑制、ステロイドやCOX阻害への反応性などが鑑別の助けになります。遺伝性の高骨量疾患にはTCIRG1・CLCN7・OSTM1・SNX10など多くの原因があり、画像が非典型的なら広い遺伝子パネルが合理的です。
血液の側の鑑別
血液内科の観点では、再生不良性貧血、骨髄異形成症候群(MDS)、原発性/二次性の骨髄線維症、そしてファンコニ貧血をはじめとする遺伝性骨髄不全症候群が問題になります。とくにGHDDの骨髄には「低形成+異形成+線維化」が共存するため、骨髄の見た目だけでMDSや骨髄線維症と確定せず、骨のレントゲンと生殖細胞系列の遺伝子検査を統合する必要があります。2024年の著者らは、この理由から、移植を検討する骨髄不全の患者では、治療可能なGHDDを見逃さないよう、TBXAS1を遺伝性骨髄不全のスクリーニングパネルに含めるべきだと提言しています[4]。
8. 治療 ─ ステロイド・NSAID・IL-6阻害薬
💡 大前提:エビデンスはすべて少数例です
GHDDは超希少疾患のため、治療の根拠はいずれも症例報告や少数例のレベルにとどまります。無作為化試験による標準治療は確立していません。ここで紹介する治療も、希少疾患・血液の専門医の管理のもとで、患者さん一人ひとりの状況に応じて判断される段階のものです。
副腎皮質ステロイド ─ 古くからの中心治療
ステロイドは、長くGHDDの中心治療でした。1988年の原著以来、プレドニゾロンなどによって貧血が著しく改善する例が繰り返し報告されており、2015年にも「ステロイドに反応する貧血」を強調した症例シリーズが報告されています[8]。2024年の遺伝学的確定例の整理では、早期から持続する重症群14例のうち12例が高用量のステロイドを第一選択として受け、全例で良好な血液学的反応が報告されました。ただし、中止後の経過がわかる8例のうち、再燃せずに完全にステロイドを中止できたのは25%にとどまりました[4]。「効く」ことと「治す」ことは同じではありません。長期のステロイドにはよく知られた全身の副作用があり、若年発症から長期依存になりうるGHDDでは、この点がNSAIDなどの代替戦略の開発を後押ししました。
NSAID・アスピリン ─ 病態に基づく治療
2023年、TXASより上流でアラキドン酸からのプロスタノイド生成を抑えるという発想から、COX-1/COX-2を阻害するNSAIDをGHDDの標的治療として用い、2例で血球数と炎症指標が改善したことが報告されました[5]。2024年のフランス4例では、3例にアスピリン75 mg/日、1例には骨の痛みのため当初から高めの用量が用いられました。4例全員に初期の血液学的反応が生じ、輸血なしでヘモグロビンが100 g/Lを超えるまでの中央値は43日、1か月の時点で全例が赤血球輸血を必要としなくなり、骨の痛みも消えました[4]。
その後、1例はアスピリンを2か月ほど自己判断で中止したところ炎症と貧血が再燃し、再開して1か月後に再び完全な反応を得ました。追跡中央値15.5か月の時点で、4例中3例が完全な血液学的反応を維持していました[4]。NSAIDはきわめて有望ですが、根拠は現在も症例レベルです。最適な薬剤、年齢別の用量、治療期間、中止の基準、長期の安全性、骨病変の長期的な改善度は、いずれもまだ確立していません。とくに小児を含む実際の投与は、一般的なNSAID/アスピリンのリスクと患者ごとの状況を踏まえ、専門医の管理のもとで慎重に判断すべき段階です。
IL-6阻害療法 ─ 炎症の下流を抑える
2026年には、より下流の炎症経路を直接遮断するIL-6阻害薬トシリズマブが2例に使われました。治療後に臨床症状が完全に消え、赤沈・CRP・脂質代謝の異常が正常化し、骨密度も改善したと報告されています[6]。これはNSAIDとは異なる考え方です。NSAIDは異常な脂質の産生の上流を抑え、トシリズマブはそこから生じるIL-6という炎症のシグナルの下流を遮断します。両方が効くという観察は、「TBXAS1欠損→脂質代謝異常→炎症→造血障害」というモデルを強く支持します。ただしトシリズマブについてはわずか2例であり、現時点で「標準治療」と呼ぶ根拠はありません。
造血幹細胞移植・遺伝子治療の位置づけ
現時点で確認できる一次文献には、造血幹細胞移植(HSCT)をGHDDの標準的な根治療法として支持する症例シリーズや比較試験は見当たりません。むしろ2024年の著者らは、骨髄不全の患者で移植を検討する前に、治療可能なGHDDを見落とさないようTBXAS1を遺伝子パネルに含めるべきだと述べています[4]。これは病態的にも理にかなっています。TBXAS1は造血細胞だけの異常ではなく、骨のつくり替えと全身の脂質代謝の病気であり、ステロイド・NSAID・IL-6阻害で可逆的に血球が回復しうるからです。遺伝子治療については、2026年時点で臨床試験や疾患特異的な前臨床研究は確認できず、現時点では治療の選択肢ではありません。
予後について、生命予後を数値で示せる長期のコホートはありません。一方で2024年の報告では、ほかの一部の遺伝性骨髄不全症候群と異なり、GHDDから骨髄系の悪性腫瘍へ進展した報告は当時確認されていませんでした[4]。ただし症例数が非常に少ないため、「白血病・MDSのリスクがゼロ」と結論することはできません。血算が安定していても、定期的な血算・炎症指標・骨症状の評価を長く続けることには合理性があります。
9. 遺伝形式と家族への説明
GHDDは常染色体潜性(劣性)遺伝の病気です[10]。TBXAS1は誰もが2本ずつ持っている遺伝子で、GHDDを発症するのは、原則としてその2本ともに病的な変異がある場合です。片方だけに変異を持つ人は保因者(キャリア)と呼ばれ、通常は症状が出ません。
両親がともに保因者の場合、通常の常染色体潜性遺伝に従い、それぞれの妊娠について理論上、発症するお子さんが25%、保因者が50%、変異を持たないお子さんが25%となります。ただし、GHDDには重要な注意点があります。前述のとおり、まったく同じ両アレル変異を持ちながら症状がまったく出ない人が報告されているため[7]、「遺伝子の型(発症する遺伝型かどうか)」と「実際に症状が出るかどうか」は必ずしも一致しません。この浸透率・表現度の変動は、ご家族に説明するうえで欠かせない情報です。
💡 用語解説:浸透率と表現度
浸透率とは、ある遺伝子型を持つ人のうち、実際に症状が現れる人の割合のことです。表現度とは、症状が現れる場合に、その重さがどれくらいばらつくかを指します。GHDDでは、同じ2つの変異を持っていても、輸血が必要な重症の人から、血液検査が正常な人まで幅があり、浸透率・表現度がともに変動することが知られています。だからこそ、遺伝子検査の結果だけで将来を断定せず、慎重に読み解くことが大切です。
なお、ご家族のなかでどのTBXAS1変異が原因かがすでに判明している場合には、次の妊娠に向けて出生前診断や着床前診断(PGT-M)といった選択肢が理論上は考えられます。ただし、これらは疾患の重症度の予測が難しいこと、浸透率が変動することなどを十分に踏まえたうえで、正確な情報に基づいて検討する必要があります。GHDDのように診断が難しく、症状の幅も広い病気では、遺伝の仕組みと選択肢を整理して考える遺伝カウンセリングの役割が大きいといえます。当院では臨床遺伝専門医が、こうした情報の整理と意思決定の支援を行っています。
まとめ ─ 「硬い骨」と「治りにくい貧血」からTBXAS1を疑う
Ghosal型血液骨幹異形成症(GHDD)は、TBXAS1という遺伝子の両アレルの機能障害によって、長管骨の骨幹部の硬化と、変動する骨髄不全とを主な特徴とする、超希少な常染色体潜性疾患です。最新の理解では、脂質(エイコサノイド)の代謝異常と、PGE₂からIL-6へと至る自己炎症が病態の中心にあると考えられています[6]。
臨床的にもっとも大切なのは、原因不明の貧血・汎血球減少と「硬い長管骨」の組み合わせからTBXAS1を疑うこと、そしてMDSや骨髄線維症、大理石骨病と取りちがえて不可逆的な治療へ進む前に、分子診断を行うことです。ステロイドは有効性が長く再現されている一方で依存性が問題となり、NSAIDは2023〜2024年の少数例で非常に有望で、IL-6阻害薬は2026年に病態機序と一致する2例の著しい反応が報告されました。いずれも大規模な試験による標準化はこれからの段階です。原因がわからない貧血が続くとき、あるいはご家族にGHDDの診断がついたときには、正確な診断に基づいて検査・治療・家族への説明を検討することが重要です。
よくある質問(FAQ)
Q1. Ghosal型血液骨幹異形成症(GHDD)とは、どんな病気ですか?
GHDDは、原因のはっきりしない貧血と、腕や脚の長い骨(長管骨)が硬く分厚くなる高骨密度とが同時に起こる、きわめてまれな遺伝性の病気です。TBXAS1という遺伝子の両方のコピーに変異があることで発症する、常染色体潜性(劣性)遺伝の疾患です。骨髄異形成症候群(MDS)や骨髄線維症とよく似た見た目になるため、まちがえられやすいことが知られています。
Q2. なぜ貧血と「骨が硬くなる」ことが同時に起こるのですか?
原因となるTBXAS1遺伝子は、トロンボキサンA合成酵素という酵素の設計図で、体の中の脂質(プロスタノイド)の代謝に関わっています。この酵素が働かないと、脂質の代謝がかたより、骨のつくり替えが乱れて骨が硬く分厚くなる一方、増えすぎた脂質が炎症を引き起こして血液をつくる働きを抑えると考えられています。近年は、PGE₂という脂質からIL-6という炎症のシグナルが増える経路が明らかになりました。
Q3. GHDDはどうやって診断しますか?
原因不明の慢性・再発性の貧血と、長管骨のレントゲンでみられる骨幹部の皮質肥厚・高骨密度の組み合わせが強い手がかりになります。血算や炎症の指標、骨髄の評価を行い、最終的にはTBXAS1遺伝子の両方のアレルに病的な変異があることを確認して診断します。骨髄の見た目がMDSや骨髄線維症と似ているため、骨のレントゲンと遺伝子検査を組み合わせて考えることが重要です。
Q4. GHDDは治療できますか?
いくつかの治療で貧血が改善したという報告があります。古くからステロイドが有効とされ、近年は病態に基づく治療として低用量のアスピリンなどのNSAIDが有望で、2024年のフランスの4例では全員に初期の血液学的反応がみられました。2026年には、炎症のシグナルを抑えるIL-6阻害薬トシリズマブが有効だった2例も報告されています。ただし、いずれも少数例の報告であり、標準治療として確立したものはありません。治療は専門医の管理のもとで判断されます。
Q5. GHDDは子どもに遺伝しますか?
GHDDは常染色体潜性(劣性)遺伝です。両親がともに保因者(片方の遺伝子だけに変異を持つ人)の場合、それぞれの妊娠について、理論上は発症するお子さんが25%、保因者が50%、変異を持たないお子さんが25%となります。ただしGHDDでは、同じ変異を持っていても症状が出ない人が報告されており、遺伝子の型と実際の症状は必ずしも一致しません。ご家族の状況に応じた説明は、遺伝カウンセリングでの整理が役立ちます。
🏥 原因不明の貧血・遺伝性疾患のご相談
原因のはっきりしない貧血や、遺伝性疾患の診断・遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Diaphyseal dysplasia associated with anemia. J Pediatr. 1988. [PubMed 3385529]
- [2] Thromboxane synthase mutations in an increased bone density disorder (Ghosal syndrome). Nat Genet. 2008. [PubMed 18264100]
- [3] A gene responsible for Ghosal hemato-diaphyseal dysplasia maps to chromosome 7q33-34. Hum Genet. 2007. [PubMed 17203301]
- [4] Low-dose non-steroidal anti-inflammatory drugs: a promising approach for the treatment of symptomatic bone marrow failure in Ghosal hematodiaphyseal dysplasia. Haematologica. 2024. [PMC11290500]
- [5] Nonsteroidal anti-inflammatory drugs as a targeted therapy for bone marrow failure in Ghosal hematodiaphyseal dysplasia. Blood. 2023. [PMC10082374]
- [6] TBXAS1 deficiency causes autoinflammation responsive to IL-6 inhibitor. Ann Rheum Dis. 2026. [PubMed 41162285]
- [7] Novel compound heterozygous variants of TBXAS1 presenting with Ghosal hematodiaphyseal dysplasia treated with steroids. Mol Genet Genomic Med. 2021. [PMC8104173]
- [8] Steroid-responsive anemia in patients of Ghosal hematodiaphyseal dysplasia: simple to diagnose and easy to treat. J Pediatr Hematol Oncol. 2015. [PubMed 25374284]
- [9] Ghosal haemato-diaphyseal dysplasia: a new disorder. Eur J Pediatr. 1993. [PubMed 8444247]
- [10] Ghosal hematodiaphyseal dysplasia. MedlinePlus Genetics(米国国立医学図書館). [MedlinePlus]






