

目次

頭蓋骨幹異形成症(とうがいこっかんいけいせいしょう/Craniodiaphyseal dysplasia、以下CDD)は、頭(頭蓋骨)や顔の骨がゆっくりと厚く硬くなり続ける、きわめてまれな遺伝性の骨の病気です。世界でも報告されている患者さんはごくわずかで、多くのことがまだ分かっていません。この病気で本当に問題になるのは、骨が厚くなること自体ではなく、その骨が神経や気道の通り道をだんだんふさいでしまい、聞こえ・見え方・呼吸・脳への影響が出てくることです。この記事では、CDDがどんな病気なのか、どの遺伝子が関わるのか、どうやって診断し、どのように管理していくのかを、臨床遺伝専門医の視点から解説します。
Q. 頭蓋骨幹異形成症(CDD)とは、ひとことで言うとどんな病気ですか?
A. CDDは、頭蓋骨と顔の骨が進行性に厚く硬くなり(過形成・硬化)、同時に手足の長い骨(長管骨)の形づくりにも異常が出る、非常にまれな遺伝性の骨硬化症です。厚くなった骨が、神経や血管の通り道である「孔(あな)」をだんだん狭くするため、難聴・顔の動きの麻痺・視力の低下・鼻づまりといった二次的な症状を引き起こします。原因としては、骨をつくり過ぎないように調整するSOST遺伝子や、骨をつくる細胞の育ちに関わるSP7遺伝子の変化が報告されています。治す薬はまだなく、合併症を早く見つけて管理していくことが中心になります。
- ➤正体 → 頭蓋・顔面の骨が進行性に厚く硬くなる、超希少な遺伝性骨硬化症
- ➤本当の問題 → 骨が神経や気道の通り道(孔)をふさぎ、難聴・視力低下・呼吸障害を招く
- ➤原因遺伝子 → SOST(常染色体顕性)とSP7/Osterix(常染色体潜性)が報告されている
- ➤診断 → CTで骨の狭窄を、MRIで脳・神経・脊髄への影響を評価する
- ➤治療 → 病気そのものを治す薬はなく、合併症の早期発見と多職種での管理が中心
🦴 頭蓋骨幹異形成症(CDD)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・英語名 | とうがいこっかんいけいせいしょう/Craniodiaphyseal dysplasia(CDD) |
| 分類 | 遺伝性骨系統疾患のうち、頭蓋・長管骨に骨過形成をきたす「頭蓋管状骨過形成症(craniotubular hyperostosis)」の最重症型 |
| おもな特徴 | 頭蓋・顔面骨の著しい過形成と硬化、長管骨骨幹(骨の中央部)の形づくり異常 |
| 原因遺伝子 | SOST(常染色体顕性/OMIM 122860)、SP7/Osterix(常染色体潜性)[1][2] |
| 頻度 | 人口あたりの発生率・有病率は現時点では明確なデータが示されていない(症例報告が中心の超希少疾患) |
| 主な合併症 | 難聴、顔面神経麻痺、視神経障害、後鼻孔狭窄による呼吸障害、頭蓋内圧亢進、脊髄圧迫など |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. 頭蓋骨幹異形成症(CDD)とは
頭蓋骨幹異形成症(CDD)は、頭蓋骨と顔の骨を中心に、骨が進行性に厚く硬くなっていく、非常にまれな遺伝性の骨の病気です。医学的には、骨の過形成(つくられ過ぎ)と硬化(かたくなること)が頭部で最も強く現れ、それに加えて手足の長い骨(長管骨)、とくにその中央部である骨幹(こっかん/diaphysis)の形づくりにも異常が出るのが特徴です[3]。「頭蓋(cranio)」と「骨幹(diaphyseal)」という病名そのものが、病変が集まりやすい2つの場所を表しています。
💡 用語解説:過形成・硬化・骨幹
過形成(かけいせい)は、骨が必要以上につくられて分厚くなることです。硬化(こうか)は、骨の中身が詰まって石のようにかたくなることを指します。骨幹(こっかん)は、太ももやすねなど長い骨の「まん中の細長い部分」のことです。CDDでは、頭と顔で過形成と硬化が強く、長い骨では骨幹の形づくりがうまくいかない、という組み合わせが見られます。
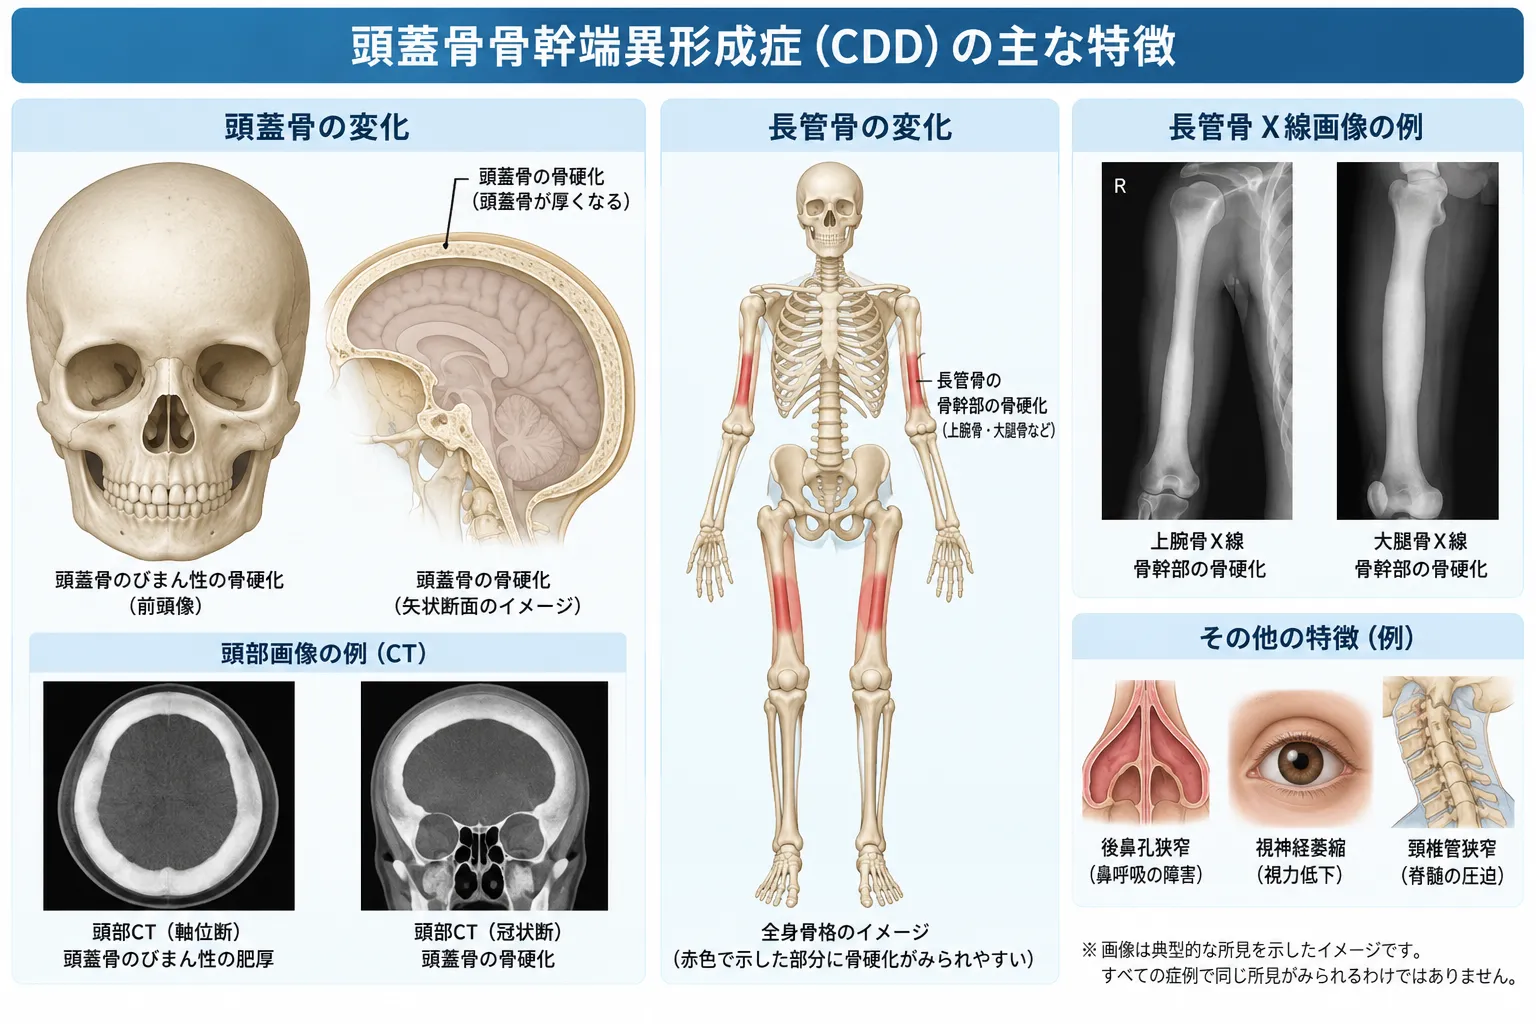
頭蓋骨幹異形成症(CDD)では、頭蓋骨・顔面骨の著しい過形成と骨硬化に加え、長管骨骨幹部の形態異常がみられます。頭蓋底の骨が厚くなることで神経や気道の通り道が狭くなり、後鼻孔狭窄、視神経障害、難聴などを生じることがあります。また、頸椎管狭窄によって脊髄が圧迫される場合もあります。図はCDDでみられうる代表的な骨病変と合併症を模式的に示したものです。
重要なのは、CDDは「全身の骨密度が一様に上がる病気」ではないという点です。SOST遺伝子が関わるタイプでは、頭蓋・顔面の骨がとくに強く厚くなる一方で、長管骨の骨幹は広がりながらも皮質(骨の外壁)はむしろ薄い、という部位ごとに異なる変化を示すことが知られています[3]。つまりCDDは、場所によって骨のつくられ方が違う、部位依存性の強い骨の形成・モデリング(形づくり)の障害として理解するのが適切です。
頻度については、信頼できる人口ベースの発生率・有病率は現時点では明確なデータが示されていません[3]。分子遺伝学的に原因遺伝子まで確認された報告は世界的にもごく限られており、多くの知見は少数の症例報告に基づいています。歴史的には1949年ごろにまれな骨形成異常として記載され、その後1986年にSchaeferらがCDDを「新しい頭蓋管状骨異形成症」として報告するなど[5]、少数例の積み重ねで疾患概念がつくられてきました。
⚠️ CDDでいちばん大切なポイント
CDDで本当に問題になるのは、骨が厚くなること自体ではなく、その骨が神経や気道の「通り道」をだんだんふさいでしまうことです。頭蓋骨の底には、視神経・顔面神経・聴こえの神経・血管などが通る小さな孔(あな)がたくさん開いています。骨が厚くなると、これらの孔が少しずつ狭くなり、難聴・顔の麻痺・視力低下・鼻づまりといった症状が出てきます[3]。
2. 原因となる遺伝子 ― SOSTとSP7
CDDは、以前は「原因不明のまれな骨硬化症」とされていましたが、近年になって少なくとも2つの遺伝子が原因になり得ることが分かってきました。CDDが1つの遺伝子だけで説明できる病気ではなく、遺伝的に多様な(複数の原因が集まった)病気のグループであることが明らかになってきたのです。
SOST遺伝子 ― 骨をつくり過ぎないためのブレーキ
最もよく確立している原因が、SOST遺伝子の変化による常染色体顕性(優性)CDDです(OMIM 122860)。2011年、Kimらは、血縁のないCDDのお子さん2人から、SOST遺伝子のc.61G>A(p.Val21Met)とc.61G>T(p.Val21Leu)という2つの変化を見つけました[1]。どちらも偶然、同じ21番目のアミノ酸(バリン)を変えるもので、SOSTがつくるタンパク質「スクレロスチン」を細胞の外へ送り出すための分泌シグナル配列という部分に位置していました[1]。
💡 用語解説:スクレロスチンとWntシグナル
SOST遺伝子がつくるスクレロスチンは、骨の中の「骨細胞」から分泌され、骨をつくる働き(Wntシグナル)にブレーキをかけるタンパク質です[8]。いわば「骨をつくり過ぎないための調整役」です。このブレーキが効かなくなると、骨をつくる働きが強くなりすぎて、骨が過剰につくられてしまいます。
Kimらが培養細胞を使って調べたところ、これらの変化があるとスクレロスチンの分泌が大きく低下することが分かりました[1]。ブレーキ役のタンパク質がうまく外に出られないため、骨をつくる働きへのブレーキが外れ、骨が過剰につくられると考えられます。同じSOST遺伝子でも、両方のコピーが完全に働かなくなるとスクレロステオーシスという別の骨硬化症になり、遺伝子の下流にある調節領域が欠けるとファン・ブヘム病になります。CDDはこれらより重症で、異常なタンパク質が正常なタンパク質の分泌まで邪魔してしまう「優性阻害(ドミナントネガティブ)」という仕組みが提唱されています[1][3]。
💡 用語解説:優性阻害(ドミナントネガティブ)
遺伝子は父由来・母由来の2つのコピーがあります。ふつう片方が変化してももう片方が働けば足りることが多いのですが、変化したコピーがつくる異常なタンパク質が、正常なコピーの働きまで邪魔してしまうことがあります。これを優性阻害といいます。CDDでは、この仕組みによって、片方の変化だけでも強い症状が出ると考えられています。
SP7/Osterix遺伝子 ― 骨をつくる細胞の育成係
2023年には、まったく別の遺伝子であるSP7遺伝子(Osterix/オステリックス)の変化による、常染色体潜性(劣性)のCDDがHendrickxらによって報告されました[2]。SP7/Osterixは、骨をつくる細胞(骨芽細胞)が育つときの中心的な指令役となる転写因子で、SOSTとは異なる仕組みで骨づくりを制御しています。
この報告では、血縁関係のある大きな家系の2人が、SP7遺伝子にc.913T>C(p.Tyr305His)というホモ接合性(両方のコピーが同じ)のミスセンス変異を持っていました[2]。この変化はDNAに結合する重要な領域(第1ジンクフィンガードメイン)にあり、実験では変異したタンパク質のDNA結合能力が大きく失われていました[2]。2人は低身長・やせ型の体つきで、頭蓋冠・頭蓋底・下顎骨の著しい過形成、幅広い鎖骨や肋骨、側弯、長管骨骨幹の拡張などを示し、うち1人には反復する骨折もありました[2]。血液検査では骨をつくる・こわす働きの両方が非常に活発(高骨代謝回転)であることも示されています[2]。
💡 用語解説:ミスセンス変異と転写因子
ミスセンス変異とは、遺伝子の設計図が1文字変わることで、タンパク質の材料であるアミノ酸が別のものに置き換わる変化です。転写因子は、たくさんの遺伝子の「スイッチ」を入れたり切ったりして、どの遺伝子を働かせるかを決めるタンパク質です。SP7/Osterixは、骨をつくる細胞を育てるためのスイッチを担っています。
SP7によるCDDが見つかったことは、「CDDという同じような見た目の病気でも、原因となる分子の道すじは1つではない」ことをはっきり示しました。SOSTはWntシグナルのブレーキ役、SP7は骨芽細胞を育てる指令役と、まったく異なる階層の遺伝子です。SP7タイプで骨折が見られたことは、骨の量だけでなく骨の質にも違いがある可能性を示しますが、報告例が2人だけであるため、これを遺伝子ごとの決まった特徴と断定する段階ではありません[2]。
🩺 院長コラム【「同じ病名」でも原因が違うことがある】
CDDのように、画像や見た目でつけられた古い病名の中に、あとから複数の異なる原因遺伝子が見つかることは、遺伝医学ではよくあります。SOSTとSP7は、骨づくりを制御する仕組みの中でまったく別の場所にいる分子です。それでも、結果として似たような「頭と顔の骨が厚くなる」という姿になって現れます。
同じ遺伝子でも変化の性質によって現れ方が変わり、違う遺伝子でも似た病像になる——これは遺伝医学で重要な考え方です。病名だけで止まらず、原因となる分子までさかのぼって整理することが、診療や研究では重要です。
3. どんな症状が出るのか
CDDでは、症状そのものよりも「どの骨の通り道が、いつ狭くなるか」が経過を決めます。発症の時期は一定ではありませんが、重症例では生まれたときからすでに画像上の異常が見られます。ある男児は出生時からすでに広範囲の骨硬化を示し[4]、別の4歳女児ではすでに水頭症・脳神経の圧迫・大後頭孔の狭窄・脊髄の空洞などが存在していました[6]。つまり重症のCDDは、「大人になってからゆっくり進む骨硬化症」ではなく、乳幼児期から重要な臓器に影響が及びうる病気です。
頭と顔の変化
進行性に頭蓋冠・頭蓋底・顔の骨が厚くなり、下顎(あご)の骨が大きくなったり、両目の間隔が広がったり(眼間開離)します。重症例では、この顔つきの変化が古くから「獅子様顔貌(ししようがんぼう/leontiasis ossea)」と呼ばれてきました[1]。SOSTタイプのCDDでは、頭と顔が病変の最も強い場所になり、手足の長い骨や肋骨・骨盤は相対的に軽くすみます[3]。
神経の症状
頭蓋骨の底にある神経の通り道(孔)が狭くなることで、さまざまな神経症状が出ます。顔の動きをつかさどる顔面神経の麻痺、聞こえの障害(難聴)、視神経の障害などです。MRIで詳しく調べた4歳女児の例では、脳神経の圧迫だけでなく、小さな大後頭孔、水頭症、脊髄の空洞(syrinx)まで確認されました[6]。また、成人のCDD患者さんで、頸椎(首の背骨)の管が狭くなり手足の力が入りにくくなる(四肢不全麻痺)例も報告されており、骨の過形成が長期的には首の脊髄にまで影響しうることが示されています[7]。
耳・鼻・のど・呼吸の症状
難聴は主要な合併症の一つで、骨による中耳・内耳の変化や、聞こえの神経の圧迫によって、伝音性・感音性・混合性のいずれの要素も起こりえます。あるお子さんでは、重い両側難聴と顔の両側の麻痺が見られました[5]。さらにCDDでは、鼻の奥の通り道が骨で狭くなる後鼻孔狭窄(こうびこうきょうさく)が臨床的に重要な合併症として挙げられています[3]。とくに乳幼児では、鼻づまり・口呼吸・睡眠時の呼吸の乱れ・母乳やミルクの飲みにくさにつながるため、気道の評価が大切です。
目の症状
眼科的には、骨による視神経管の狭窄から生じる視神経の障害が最も重大です。重症例では早い時期から視神経萎縮が認められた報告があり[4]、症状が強くなってから評価を始めるのでは遅い可能性があります。定期的な視力・視野などのチェックには合理性がありますが、CDDでの最適な検査間隔は現時点では明確なデータが示されていません。
💡 見つけておきたい合併症のサイン
CDDでは、聞こえにくさ、顔の動きの左右差、見えにくさ、鼻づまりや口呼吸、頭痛、手足の力の入りにくさなどが、骨による神経・気道の圧迫のサインになることがあります。こうした変化に早く気づき、画像で確認することが、その後の管理につながります。
4. 画像診断 ― CTとMRIの役割分担
CDDの診断と経過の評価には、CTとMRIが役割を分担して使われます。骨そのものの形と、その骨が周りに何をしているか、という別々の情報を見るためです。
単純X線
SOSTタイプのCDDの特徴は、頭蓋・顔面の著しい過形成・硬化と、長管骨骨幹の拡張+比較的薄い皮質(外壁)という組み合わせです[3]。ただし、遺伝子が特定される前の顕性遺伝の母子例では、長管骨骨幹の強い左右非対称の過形成・硬化や、骨幹端の形づくり異常も認められており、脊椎・肋骨・鎖骨・骨盤にも軽度の変化がありました[5]。そのため「骨幹の拡張+薄い皮質」を、すべてのCDDに当てはまる絶対的な診断基準として使うのは適切ではなく、遺伝的な多様性による画像の幅を考える必要があります。
CT(コンピュータ断層撮影)
薄いスライスの骨条件CTは、頭蓋・顔面骨の厚さや、頭蓋底の孔、視神経管、内耳道、後鼻孔、副鼻腔、大後頭孔などの骨の解剖を最も直接的に映し出すため、最初の評価や手術の計画で重要です[5]。ただし、成長期のお子さんが対象になることが多いため、CTの繰り返しは臨床的に必要な場合に限り、被ばく線量を最適化して行うのが合理的です。
MRI(磁気共鳴画像)
MRIは、骨の硬さそのものを測るというより、その骨が脳・脳神経・髄液の通り道・脊髄に何をしているかを見る検査です。Marden&Wippoldが報告した4歳女児では、脳神経の圧迫、小さな大後頭孔、水頭症に加えて、脊髄の空洞(syrinx)までMRIで描き出され、著者らはCDDの評価にMRIをルーチン(標準的な一部)として組み込むことを提案しました[6]。少なくとも症状のある方、頭蓋底の病変が強い方、神経症状のある方では、脳・頭蓋底に加えて首の脊髄まで含めたMRIを検討する根拠があります。
⚠️ 新しい骨の所見を、すべてCDDのせいにしない
あるCDDの男児は、7歳のときに膝が内側に入る変形(外反膝)と特徴的な骨の画像変化を示しましたが、これは副甲状腺機能亢進症を合併していたためでした[4]。CDDの患者さんに新しい骨の所見が出たとき、すべてを元の病気のせいにせず、カルシウムやリン、副甲状腺ホルモンなどを調べて、二次的な代謝性の骨の病気を除外することが大切だと教えてくれる例です。
5. 似た病気との見分け方(鑑別診断)
CDDは、骨が硬くなる・厚くなる他の遺伝性疾患と見分ける必要があります。現時点では「1つの遺伝子検査が陽性なら診断確定」という単純なものではなく、まず頭蓋・顔面優位の強い過形成・硬化と、特徴的な長管骨の形づくり異常、そして神経や気道の合併症、という全体像を認識し、そのうえで遺伝学的にタイプを決めるのが合理的です[3]。SP7タイプが判明した現在、SOST遺伝子だけを調べて陰性だからCDDではない、と結論するのは不適切です。
🔍 CDDと間違えやすい主な骨の病気
| 病気 | 見分けのポイント |
|---|---|
| 頭蓋骨幹端 異形成症(CMD) |
名前も顔つきもCDDによく似ますが、CDDが「骨幹(diaphysis)」中心なのに対し、CMDは骨幹端(metaphysis)の形づくり異常が前面に出ます。ただしCDDでも骨幹端の変化を示す例があり、部位差だけで機械的に判断はできません[5] |
| スクレロステオーシス | 通常SOST遺伝子の両方のコピーの変化による常染色体潜性で、著しい高身長と手指の合指(合わさった指)が多い点が対照的[3] |
| ファン・ブヘム病 | SOST下流の調節領域の欠失による常染色体潜性で、通常は身長は正常、合指なし、比較的軽症[3] |
| Camurati-Engelmann病 | TGFB1遺伝子による進行性骨幹異形成症。長管骨骨幹の過形成が前景に立ち、手足の痛みや近位筋の力の弱さが目立つのが鑑別点。CDDでは頭蓋・顔面が最大病変になる点が診断上重要[3] |
| 大理石骨病 (骨硬化症) |
骨密度は上がっても、骨の輪郭そのものが大きく増大することは乏しい点が、輪郭が肥大するCDDとの違い[3] |
※このほか、LRP4やLRP5に関連する骨過形成も、頭蓋・長管骨の過形成や難聴を来しうるため鑑別に挙がります。いずれもSOST・LRP4・LRP5といった同じWnt調節ネットワークに属するため、症状が重なりやすいと理解できます。
遺伝学的な進め方としては、典型的な重症の頭蓋顔面型であればSOSTを優先して調べる価値がありますが、陰性でも「CDDではなかった」と結論せず、SP7を含む骨硬化症・頭蓋管状骨異形成症の遺伝子パネル、さらに家系まるごとのエクソーム/ゲノム解析へと進むのが、現在の遺伝的な多様性に合った考え方です[3]。
6. 遺伝の形式と、家族での考え方
CDDは、原因遺伝子によって遺伝の形式が異なります。この違いは、家族での再発のリスクを考えるうえで重要です。
SOST関連CDDは、原則として常染色体顕性(優性)です。本当に生まれつき(生殖細胞系列で)変化を1つ持っている方では、理論上、各妊娠でお子さんに伝わる確率は50%となります[3]。一方、ある重症男児の例では、「外見上は正常」と考えられていたお母さんにも、骨格の検査で頭蓋骨の硬化・過形成が見つかり、著者らは体の一部の細胞にだけ変化があるモザイクの可能性を指摘しました[4]。ですから、ご両親のわずかな症状やモザイクの可能性も含めて、親御さんの臨床的な評価と、可能であれば分子検査を組み合わせて考えることが大切です。
SP7関連CDDは常染色体潜性(劣性)で、ご両親がともに変化を1つずつ持つ保因者の場合、通常の常染色体潜性の原則から、同じきょうだいでの再発リスクは25%となります[2]。ただし報告例が限られるため、実際の家系では個別の遺伝カウンセリングの中で丁寧に確認していく必要があります。
💡 用語解説:モザイク
モザイクとは、体をつくる細胞の一部にだけ遺伝子の変化があり、残りの細胞には変化がない状態です。変化を持つ細胞の割合や場所によって、症状がほとんど出ない場合もあれば、次の世代に伝わる場合もあります。見た目には症状がなくても、詳しく調べると軽い所見が見つかることがあるのは、このためです。
7. 治療と管理 ― 「骨を治す」より「合併症を防ぐ」
現時点で、CDDに対して効果が確立した薬物療法や、CDD専用の診療ガイドラインは確認されていません。そのため治療の中心は、「骨を正常に戻す」ことではなく、進んでいく骨の過形成が気道・視神経・聴覚・脳・脊髄に取り返しのつかない障害を起こす前に見つけ、機械的な圧迫を管理することにあります。近縁のスクレロステオーシスやファン・ブヘム病では手術・聴覚・歯科などの管理経験が蓄積されていますが、それをCDDに当てはめるのは、あくまで近い病気からの慎重な外挿である点に注意が必要です。
耳鼻・気道の管理
後鼻孔狭窄はCDDで臨床的に重要な合併症として挙げられており、鼻づまり・睡眠時の呼吸障害・低酸素・哺乳や摂食の障害が疑われれば、早めの耳鼻咽喉科的な評価が必要です[3]。骨による狭窄が強ければ外科的に広げることを検討しますが、CDDだけを対象にした最適な術式・再狭窄率・手術時期の比較研究は現時点では明確なデータが示されていません。難聴では、まず聴力検査で伝音性・感音性の要素を分けたうえで、補聴器や骨導デバイス、適応があれば人工内耳などの機能的な補償を個別に検討します。
目・視神経の管理
重症のCDDでは、乳幼児期からすでに視神経萎縮に至った例があるため、視力が落ちてから初めて画像検査をする、という進め方は危険です[4]。臨床的にも画像的にも進行する視神経管の狭窄と視機能の低下が対応する場合は、頭蓋底・眼窩の専門チームによる減圧の適応を検討します。ただし、CDDで「何ミリ以下なら手術」「何歳で予防的に減圧」といった明確な基準は確立されていません。
脳・脊髄の管理
水頭症、大後頭孔の狭窄、頭蓋内圧の亢進、脳神経の圧迫は、MRIで評価します。骨が高度に硬く厚くなった状態での手術は技術的に難しく、骨が再び増える・再び狭くなるといったリスクや周術期のリスクを念頭に、希少な骨疾患と頭蓋底手術の両方に経験のある施設で扱うのが妥当です。また、手足の力の弱さ・歩き方の変化・反射の亢進・細かい動作のしにくさなどがあれば、「頭の病気だから」と首を見逃さないことが大切です。成人のCDDで頸椎管の狭窄が四肢不全麻痺をもたらした例[7]や、4歳ですでに頸髄の空洞が確認された例[6]があるため、重症例では早い段階から首の脊髄のMRIを検討する理由があります。
⚠️ 使ってはいけない可能性のある薬
SOST関連骨硬化症を扱うGeneReviewsでは、骨形成を促進する薬剤の一つとしてロモソズマブを「避けるべき薬」に挙げています[3]。SOST関連CDDでは、すでにスクレロスチンの分泌が低下して骨づくりへのブレーキが外れているため、さらにスクレロスチンを阻害するこの薬は、少なくとも病態の仕組みのうえでは望ましくない方向に作用します。ただし、これはCDD患者さんを対象にした試験結果ではなく、SOST関連骨硬化症とその仕組みに基づく判断です。治療の判断は必ず主治医とご相談ください。
支持療法
聴覚のリハビリ、視覚の支援、ことば・発達の支援、学校環境の調整、睡眠・呼吸の評価、栄養管理、歯科的な予防、痛みの管理、理学療法などを並行して行います。見た目の変化が大きい病気であるため、医学的な機能障害だけでなく、社会参加や心理面も含めて支えていくことが大切ですが、CDDに特化した患者報告アウトカムの研究は確認されていません。
8. 予後 ― 分かっていることと、分かっていないこと
CDDの平均余命、年齢ごとの生存率、視力・聴力を失う割合、手術後の再発率は、いずれも現時点では明確なデータが示されていません。自然経過をまとめた研究が存在しないためです。重症の乳幼児例では、出生直後から小児期早期にかけて顔面神経麻痺・難聴・視神経萎縮・水頭症・大後頭孔狭窄などを来しうる一方で[4][6]、成人まで生存し、のちに頸椎管の狭窄を発症した例もあります[7]。この事実から、「CDDは必ず小児期に致命的になる」という古い一般化は支持できません。
予後は、原因遺伝子、変化の性質、頭蓋骨がつくられる速さ、狭窄が起きる場所、そして早期発見と手術のしやすさなどに大きく左右されると考えるのが最も妥当です。だからこそ、症状や機能の変化を早くとらえ、そのつど画像で確認していく体制が重要になります。
🩺 院長コラム【「分からない」を正直に共有する】
CDDのような超希少疾患では、はっきりした数字で予後を語れないことが多くあります。原因がなかなか分からないまま検査を重ねる時間や、診断名がつくまでの期間の長さは、多くの希少・遺伝性疾患に共通する経過です。臨床遺伝専門医として文献を踏まえると、CDDはまさに「病名は古いのに、分子分類はまだ始まったばかり」の段階にあります。
だからこそ、分かっていることと分かっていないことを正直に分けてお伝えし、今できる評価と管理を一つずつ積み重ねていく姿勢が大切だと考えています。「不明」であることをあいまいにせず、はっきり示すこと自体が、いまのCDDの診療では意味を持ちます。
9. 遺伝診療・遺伝カウンセリングとのつながり
CDDのような希少な遺伝性疾患では、診断名にたどり着くこと、原因遺伝子を特定すること、そして家族での再発リスクを考えることのそれぞれに、専門的な整理が必要になります。臨床遺伝専門医による遺伝カウンセリングでは、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で整理していきます。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。CDDそのものは成人を診療する臨床遺伝専門医が直接フォローする対象ではありませんが、原因遺伝子の考え方、遺伝形式、家族での再発リスクといった遺伝学的な整理は、専門医の視点からお示しできます。検査を受けるかどうかを含め、決めるのはご本人・ご家族であり、遺伝カウンセリングでは正確な情報を整理して提示することが重要です。
10. よくある誤解
誤解①「頭にカルシウムがたまる病気」
CDDは、単純なカルシウム沈着症ではありません。少なくとも一部では、骨をつくるのを抑える信号(Wntシグナルのブレーキ)が壊れることで、骨づくり自体が過剰になることが中心の病態です。
誤解②「全身の骨が一様に硬くなる」
実際は場所によって変化が違います。頭と顔では骨が強く厚くなる一方、長い骨では骨幹が広がりながら外壁は薄い、という部位ごとに異なる変化を示します。
誤解③「原因遺伝子は1つだけ」
SOSTだけではありません。2023年にはSP7/Osterixによる別のタイプが報告され、CDDが複数の原因が集まった病気のグループであることが分かってきました。
誤解④「必ず子どものうちに亡くなる」
重症例で早期から重い障害が出ることはありますが、成人まで生存し、のちに首の脊髄の症状を発症した例もあります。経過は一様ではありません。
まとめ
頭蓋骨幹異形成症(CDD)は、頭蓋・顔面の骨が進行性に厚く硬くなり、その骨が神経や気道の通り道を狭くすることで、難聴・視力低下・顔面神経麻痺・呼吸障害などを引き起こす、超希少な遺伝性骨硬化症です。原因としては、骨づくりのブレーキ役であるSOST遺伝子(常染色体顕性)と、骨をつくる細胞の育成係であるSP7/Osterix遺伝子(常染色体潜性)が報告されており、CDDが単一の病気ではなく、複数の分子経路の障害が似た姿になって現れる病気のグループであることが分かってきました[1][2]。
現時点で確立した治療薬はなく、診断ではCTで骨の狭窄を、MRIで脳・神経・脊髄への影響を評価しながら、合併症を早期に見つけて多職種で管理していくことが中心になります[6]。発生率や長期予後、最適な手術時期など、まだ「分かっていないこと」が多い病気でもあります。だからこそ、正確な診断に基づいて、いま必要な評価と管理を一つずつ選んでいくことが重要です。
よくある質問(FAQ)
Q1. 頭蓋骨幹異形成症(CDD)とはどんな病気ですか?
頭蓋骨と顔の骨が進行性に厚く硬くなり、手足の長い骨の形づくりにも異常が出る、非常にまれな遺伝性の骨硬化症です。厚くなった骨が神経や気道の通り道(孔)を狭くするため、難聴・顔面神経麻痺・視力低下・鼻づまりなどの二次的な症状を引き起こします。原因遺伝子としてSOSTとSP7が報告されていますが、報告例はごく限られています。
Q2. CDDの原因となる遺伝子は何ですか?
2011年に、スクレロスチンをつくるSOST遺伝子の分泌シグナル配列の変化(c.61G>A、c.61G>T)による常染色体顕性CDDが報告されました。2023年には、骨をつくる細胞の育成に関わるSP7/Osterix遺伝子のホモ接合性の変化(c.913T>C、p.Tyr305His)による常染色体潜性CDDが報告されています。CDDは複数の原因遺伝子による、遺伝的に多様な病気のグループと考えられています。
Q3. CDDはどうやって診断しますか?
まず頭蓋・顔面優位の強い骨の過形成・硬化と、特徴的な長管骨の変化、神経や気道の合併症という全体像を確認します。CTで骨の狭窄(視神経管・内耳道・後鼻孔・大後頭孔など)を、MRIで脳・脳神経・髄液の通り道・脊髄への影響を評価します。そのうえで、SOSTやSP7を含む遺伝子検査でタイプを確認していきます。SOST陰性でもCDDを除外できない点に注意が必要です。
Q4. CDDに治療法はありますか?
現時点で、CDDそのものを治す確立した薬はなく、CDD専用の診療ガイドラインもありません。治療は、骨の過形成が視神経・聴覚・気道・脳・脊髄に取り返しのつかない障害を起こす前に見つけ、必要に応じて減圧や気道の手術を行う、多職種での管理が中心です。なお、抗スクレロスチン抗体ロモソズマブは、SOST関連骨硬化症では病態の仕組み上避けるべき薬とされています。治療の判断は必ず主治医とご相談ください。
Q5. CDDは遺伝しますか?家族への影響は?
原因遺伝子によって遺伝の形式が異なります。SOST関連CDDは常染色体顕性で、生まれつき変化を持つ方では各妊娠での伝達確率は理論上50%です。ただし、症状の軽い親御さんやモザイクの可能性もあり、親の評価が大切です。SP7関連CDDは常染色体潜性で、両親がともに保因者の場合、きょうだいでの再発リスクは25%です。詳しくは臨床遺伝専門医による遺伝カウンセリングでご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性の骨の病気や、遺伝子検査の結果の意味について
お調べの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Kim SJ, Bieganski T, Sohn YB, et al. Identification of signal peptide domain SOST mutations in autosomal dominant craniodiaphyseal dysplasia. Hum Genet. 2011;129(5):497-502. doi:10.1007/s00439-011-0947-3. PMID:21221996. [PubMed 21221996]
- [2] Hendrickx G, Boudin E, Steenackers E, et al. A recessive form of craniodiaphyseal dysplasia caused by a homozygous missense variant in SP7/Osterix. Bone. 2023;167:116633. doi:10.1016/j.bone.2022.116633. PMID:36436818. [PubMed 36436818]
- [3] Appelman-Dijkstra N, Van Lierop A, Papapoulos S. SOST-Related Sclerosing Bone Dysplasias. 2002 Jun 4 [Updated 2024 Aug 1]. In: Adam MP, Bick S, Mirzaa GM, et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2026. [Bookshelf NBK587318]
- [4] Bieganski T, Baranska D, Miastkowska I, Kobielski A, Gorska-Chrzastek M, Kozlowski K. A boy with severe craniodiaphyseal dysplasia and apparently normal mother. Am J Med Genet A. 2007;143A(20):2435-2443. doi:10.1002/ajmg.a.31938. PMID:17853455. [PubMed 17853455]
- [5] Schaefer B, Stein S, Oshman D, et al. Dominantly inherited craniodiaphyseal dysplasia: a new craniotubular dysplasia. Clin Genet. 1986;30(5):381-391. doi:10.1111/j.1399-0004.1986.tb01895.x. PMID:3802557. [PubMed 3802557]
- [6] Marden FA, Wippold FJ 2nd. MR imaging features of craniodiaphyseal dysplasia. Pediatr Radiol. 2004;34(2):167-170. doi:10.1007/s00247-003-1037-z. PMID:14530887. [PubMed 14530887]
- [7] Naique S, Laheri VJ. Stenosis of the cervical canal in craniodiaphyseal dysplasia. J Bone Joint Surg Br. 2001;83(3):328-331. doi:10.1302/0301-620x.83b3.11795. PMID:11341413. [PubMed 11341413]
- [8] Brunkow ME, Gardner JC, Van Ness J, et al. Bone dysplasia sclerosteosis results from loss of the SOST gene product, a novel cystine knot-containing protein. Am J Hum Genet. 2001;68(3):577-589. doi:10.1086/318811. PMID:11179006; PMCID:PMC1274471. [PMC1274471]






