

目次

「若いのに重い糖尿病」「中性脂肪が下がらない」「手足はむしろ筋肉質なのに検査値だけが異常」——そんな一見ちぐはぐな状態の裏に、まれな遺伝子の病気がかくれていることがあります。家族性部分性脂肪萎縮症3型(FPLD3)は、脂肪細胞をつくる司令塔であるPPARG遺伝子の変化によって、手足の皮下脂肪が思春期以降に失われ、その一方で全身に重い代謝異常が起こる病気です。特徴的なのは、脂肪の減り方が比較的「軽め」に見えるのに、糖尿病や高中性脂肪血症はむしろ重いという点。そのため一般的な2型糖尿病やメタボと誤解され、見過ごされやすいことが知られています。この記事では、FPLD3の原因・体の変化・診断・最新の治療までを、遺伝専門医の視点でやさしく解説します。
Q. FPLD3とはどんな病気ですか?まず結論だけ知りたいです
A. FPLD3は、脂肪細胞をつくる司令塔「PPARγ」の設計図であるPPARG遺伝子の片方に変化が起こることで発症する、まれな遺伝性の代謝疾患です。思春期以降に手足(とくにふくらはぎや前腕)の皮下脂肪が失われ、行き場を失った脂肪が肝臓や筋肉にたまることで、重いインスリン抵抗性・糖尿病・高中性脂肪血症を引き起こします。脂肪の減り方は比較的軽く見えるのに代謝異常は重い、という点が診断を難しくしています。世界で約100人程度しか報告のない超希少疾患ですが、重症の2型糖尿病やメタボにまぎれて見逃されている人が多いと考えられています。
- ➤原因 → PPARG遺伝子のヘテロ接合性(片方の)機能喪失変異。常染色体顕性(優性)遺伝
- ➤体型 → 四肢遠位(ふくらはぎ・前腕)の脂肪が減り、筋肉質に見える。顔・首・体幹には脂肪がたまる
- ➤合併症 → 高中性脂肪血症・糖尿病・脂肪肝・高血圧・PCOS。膵炎など命に関わる合併も
- ➤パラドックス → FPLD2より脂肪は多く残るのに、代謝異常はむしろ重い
- ➤治療 → PPARγ作動薬(ピオグリタゾン等)、重症例ではメトレプチン補充が選択肢になりうる
🧬 FPLD3の基本情報
各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。
1. FPLD3とは ─ 「脂肪をためられない」まれな遺伝病
家族性部分性脂肪萎縮症(FPLD)は、体の特定の部位の皮下脂肪が選択的に失われるまれな遺伝性の病気の総称です。脂肪が「足りなくなる」のに、やせて健康になるわけではありません。むしろ、脂肪を安全にためておく場所がなくなることで、重い代謝異常が起こります。FPLDは原因となる遺伝子によって1型から7型までに分類され、その3型にあたるのが、PPARG遺伝子の変化で起こるFPLD3です[1]。
FPLD3は、これまで世界で報告された患者が約100人にとどまる「超希少疾患」です[4]。ただし、これは「本当に患者が少ない」というより、見つかっていない人が多い可能性が高いと考えられています。FPLD3の脂肪の減り方は、同じFPLDのなかでも比較的軽く、体つきだけでは気づきにくいためです。実際、重症の高中性脂肪血症の患者を遺伝子検査で調べたところ、一定の割合でPPARG変異(=FPLD3)が見つかり、その多くが検査前には診断されていなかったという報告もあります[1]。
💡 用語解説:脂肪萎縮症(リポジストロフィー)とは
脂肪萎縮症は、皮下脂肪が部分的または全身的に失われる病気の総称です。「太れない体質」とは違い、脂肪をためる細胞そのものがうまく働かないため、余った脂質が肝臓や筋肉など本来ためるべきでない場所にあふれ出します。これが糖尿病や高中性脂肪血症の引き金になります。全身の脂肪が生まれつき失われる「全身性」と、体の一部で起こる「部分性」があり、FPLD3は部分性に分類されます。
2. 原因遺伝子PPARG ─ 脂肪細胞をつくる「司令塔」
FPLD3の原因は、第3染色体(3p25.2)にあるPPARG遺伝子の変化です。この遺伝子がつくるPPARγというタンパク質は、脂肪細胞への分化を制御する「脂肪生成のマスターレギュレーター(司令塔)」と呼ばれています[1]。まだ脂肪細胞になっていない前駆脂肪細胞を、脂質を安全にためられる成熟した脂肪細胞へと育て上げる、いわば脂肪組織の「現場監督」です。
PPARγは、細胞の核のなかで働く転写因子の一種で、核内受容体スーパーファミリーに属します[1]。転写因子とは、たくさんの遺伝子のスイッチをオン・オフする「調整役」のことです。PPARγは脂肪の合成・取り込み・貯蔵に関わる多くの遺伝子を一斉に動かすことで、脂肪細胞を「機能する状態」に保っています。
💡 用語解説:機能喪失変異とヘテロ接合
遺伝子は父由来・母由来の2つのコピー(アレル)を持っています。FPLD3では、そのうち機能喪失変異(タンパク質の働きが失われる変化)が片方のコピーだけに起こった「ヘテロ接合」の状態で発症します。多くの変異はアミノ酸が1つだけ入れ替わるミスセンス変異で、PPARγのDNA結合ドメイン(DBD)やリガンド結合ドメイン(LBD)と呼ばれる、機能上とくに重要な領域に集中して起こります[1]。
興味深いのは、FPLD3が単純な「量の不足」では説明しきれないことです。片方のコピーが壊れてタンパク質量が半分になる状態はハプロ不全と呼ばれますが、FPLD3の多くの変異はそれ以上に厄介です。壊れたPPARγが、正常な残り半分の働きまで邪魔してしまうのです。この現象をドミナントネガティブ効果(優性阻害)と呼びます。変異したPPARγは核のなかに移動し、正常なPPARγが使うはずの補助因子(コアクチベーター)を奪い取ることで、全体の働きを押し下げてしまうことが実験的に示されています[3]。
FPLD3を起こす変異は世界各地で次々と報告されており、たとえばブラジルの家系では、それまで知られていなかった新しいPPARG変異が同定され、極端な高中性脂肪血症を伴っていました[9]。変異が起こる場所(DNA結合ドメインかリガンド結合ドメインか)によって症状に差が出る可能性も検討されていますが、中国の患者を含む検討では両者の臨床像に明確な差は見られなかったとの報告もあり、遺伝子型と症状の関係はなお研究が続いています[10]。
3. なぜ代謝が壊れるのか ─ 脂肪の「あふれ」が引き金
PPARγがうまく働かないと、脂肪細胞は「脂質を安全にためる」という本来の役目を果たせなくなります。皮下脂肪という「緩衝材(バッファー)」を失った体では、血液中の余った脂質が行き場をなくし、本来ためるべきでない肝臓・筋肉・膵臓へと無理やり押し込まれます。これを異所性脂肪(いしょせいしぼう)の蓄積といい、これが強い毒性(リポ毒性)を発揮して、全身のインスリン抵抗性や臓器障害の直接の引き金になります[1]。
近年の細胞レベルの研究では、PPARG変異の影響が単なる「脂肪細胞ができない」にとどまらないことが分かってきました。ある中国の家系で見つかったR212Wという変異を詳しく調べた研究では、変異したPPARγはタンパク質として不安定で、細胞内で早く分解されてしまうことに加え、脂肪細胞のミトコンドリア(細胞のエネルギー工場)の働きが低下し、ATP(エネルギー通貨)が枯渇するという深刻な状態が確認されました[2]。つまりFPLD3の脂肪細胞は、単に「育たない」だけでなく、エネルギー的にも「病的な状態」に陥っているのです。
さらにこの研究では、インスリンで糖を取り込むのに必要なGLUT4、インスリンの効きを助けるアディポネクチン(ADIPOQ)、脂質を運ぶFABP4など、脂肪細胞の機能に欠かせない下流の遺伝子群の発現が軒並み低下していました。重要なのは、これらの異常の一部がPPARγ作動薬(ロシグリタゾン)を加えることで部分的に回復したことです[2]。これは、後で述べる薬物治療が理にかなっていることの分子レベルの裏づけになります。
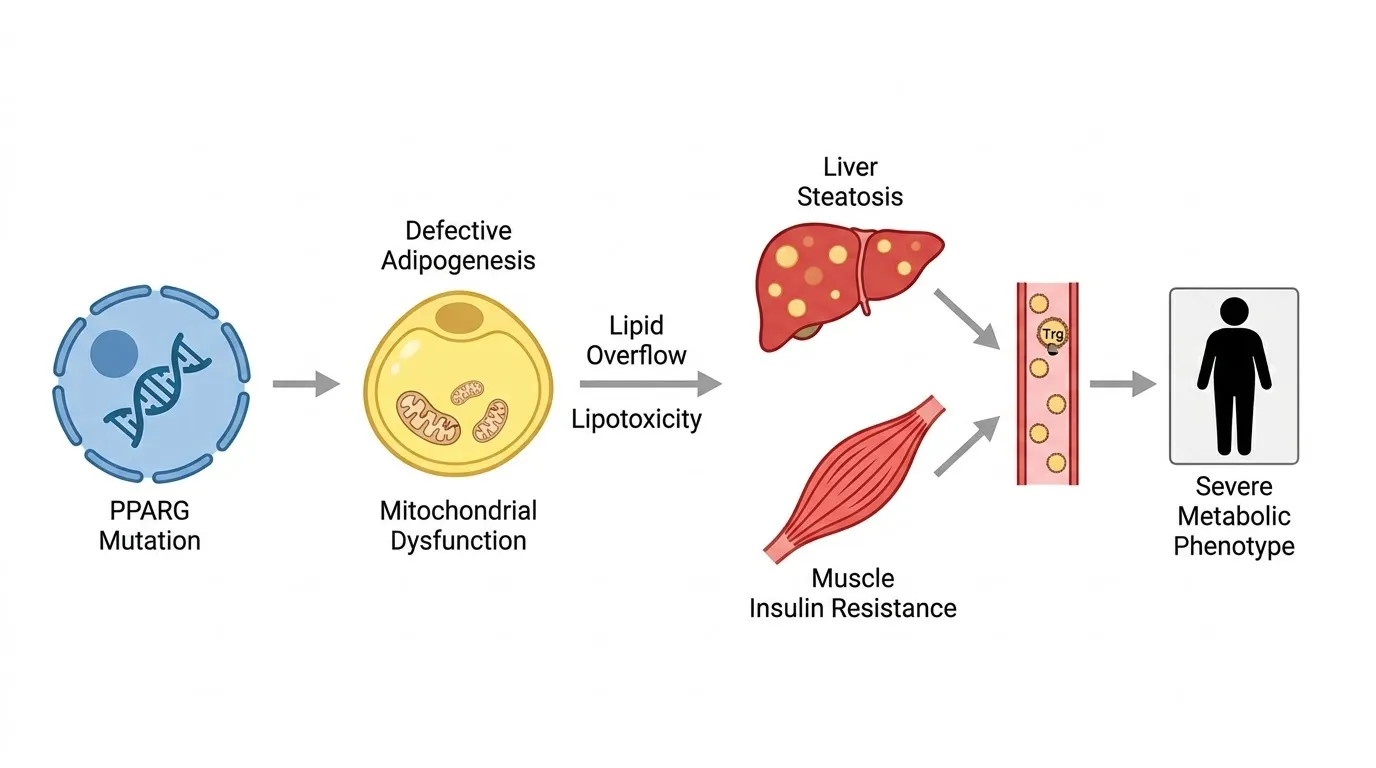
図:FPLD3の病態メカニズム。PPARG遺伝子変異によって脂肪細胞への正常な分化とPPARγ依存性の転写制御が障害されると、脂肪細胞ではミトコンドリア機能も低下し、脂質を安全に貯蔵する能力が損なわれます。その結果、余剰脂質が脂肪組織からあふれて肝臓や骨格筋へ流入し、リポ毒性、脂肪肝、骨格筋のインスリン抵抗性を引き起こします。こうした異所性脂肪蓄積と代謝障害が重なって、重症の糖尿病、高中性脂肪血症などFPLD3に特徴的な全身性代謝異常へつながります[1][2]。
🔥 FPLD3で代謝が壊れるまでの流れ
4. 体型の特徴 ─ 「筋肉質」に見えるのに検査値は異常
FPLD3の患者は、生まれたときや子どものころは正常な脂肪分布を示します。ところが思春期から若年成人期にかけて、手足の皮下脂肪がだんだん失われていきます。脂肪の喪失は主に四肢と臀部に現れますが、太ももや二の腕よりも、ふくらはぎや前腕といった「遠位(体の先のほう)」で目立つのが特徴です[11]。
その結果、皮下脂肪に覆われなくなった下腿や前腕の筋肉が浮き出て見え、「やけに筋肉質」な外観になります[11]。これがFPLD3診断の落とし穴です。とくに男性では、この体つきが「引き締まった体格」として肯定的に受け取られやすく、病気のサインとして気づかれにくいのです。一方で、失われた四肢の脂肪を埋め合わせるように、顔・首・肩甲骨の上・お腹には脂肪がたまります[11]。この体幹への脂肪の偏りが、ときにクッシング症候群という別の病気に似た見た目をつくり、誤診の一因になります。
📌 発症・診断のタイミング:91人の患者データをまとめたレビューでは、脂肪萎縮の症状が現れる平均年齢は約21歳(範囲7〜43歳)で、その後メタボリックシンドロームが進行し、最終的にFPLD3と診断されるのは平均33歳でした[1]。発症から診断まで10年以上かかっていることが、この病気の「見つかりにくさ」を物語っています。
また、報告された患者の多く(レビューでは大多数)が女性でした[1]。これはPPARG遺伝子が性染色体上にあるためではなく、女性のほうが体型の変化やPCOSなどの症状で医療機関を受診しやすい、という「見つかりやすさの偏り」によるものと考えられています。裏を返せば、症状に気づかれにくい男性の「かくれFPLD3」が相当数いる可能性がある、ということです。
5. 全身に及ぶ合併症 ─ FPLD3の本当の脅威
FPLD3の最大の脅威は、脂肪が失われること自体ではなく、それに続いて起こる重篤で進行性の全身代謝合併症です。91人の患者を解析したレビューでは、以下のような高い頻度で合併症が確認されています[1]。
📊 FPLD3で見られる主な代謝合併症の頻度[1]
インスリンが効かない「リポアトロフィック糖尿病」
FPLD3の糖尿病は、一般的な肥満に伴う糖尿病とは根本的に異なります。膵臓のインスリン分泌が足りないのではなく、筋肉や肝臓にたまった異所性脂肪によって極端なインスリン抵抗性(インスリンが効かない状態)が生じるのが特徴です[1]。首やわきの下の皮膚が黒ずんで厚くなる黒色表皮腫という、インスリン抵抗性のサインがしばしば見られます。通常の飲み薬が効きにくく、血糖を保つために大量のインスリンを必要とすることも少なくありません。
命に関わる高中性脂肪血症と急性膵炎
FPLD3で最も多く、そして直接命を脅かしうるのが重度の高中性脂肪血症です。中性脂肪(トリグリセリド)が極端に高くなると、再発性の急性膵炎という重い合併症を招きます。ある症例では、初診時の中性脂肪が2,919 mg/dLという極端な高値に達していました[7](健康な人はおおむね150 mg/dL未満)。膵炎をくり返すと膵臓が傷つき、生命の危険にもつながります。
脂肪肝・高血圧・PCOS
あふれた脂質の最大の受け皿になるのが肝臓で、多くの患者が代謝機能障害関連脂肪性肝疾患(MAFLD)を呈します。放置すると脂肪肝炎から肝硬変へ進むこともあります[1]。また、若くして発症し、薬を組み合わせてもコントロールしにくい高血圧を伴うことも多いとされます[1]。女性では、高いインスリン値が卵巣を過剰に刺激することで男性ホルモンが増え、多嚢胞性卵巣症候群(PCOS)、多毛症、月経異常、不妊などの生殖器系の合併症が起こりやすくなります[1]。
6. FPLD2との違い ─ 「脂肪が多いのに重症」というパラドックス
FPLDのなかで最も頻度が高いのは、LMNA遺伝子の変化で起こるFPLD2(ダニガン型)です。FPLD3とFPLD2を比べると、直感に反する「体型は軽いのに、代謝はむしろ重い」というパラドックスが見えてきます。米国の2つの専門施設(UT Southwestern医療センターとNIH)の患者データ(FPLD2:255人、FPLD3:32人)を比較した研究がこれを明確に示しました[4]。
⚖️ FPLD3 vs FPLD2 のパラドックス[4]
■ FPLD3(PPARG) ■ FPLD2(LMNA)
残っている脂肪(多いほど軽症のはず)
27%
21%
21%
16%
→ FPLD3の方が脂肪は多く残る
代謝異常(高いほど重症)
72%
44%
84%
66%
→ FPLD3の方が代謝は重い
この研究では、FPLD3の患者はFPLD2に比べて前ももやふくらはぎの皮下脂肪が厚く残っていました。それにもかかわらず、平均HbA1c(7.5% vs 6.4%)や中性脂肪値はFPLD3のほうが高く、血糖コントロールも不良でした[4]。「脂肪の減りが軽いほど代謝が重い」というこの逆転現象は、FPLD3の本質が脂肪細胞の「量的な不足」だけでは説明できず、残存する脂肪組織そのものの機能不全が代謝異常に関与している可能性を示唆しています[4]。だからこそ、体型だけで軽症と判断してはいけない病気だといえます。
7. 診断と検査 ─ 疑うことがすべての出発点
FPLD3の診断で最も大切なのは、「もしかして」と疑うことです。次のような特徴が重なる場合、一般的なメタボや2型糖尿病ではなくFPLD3を疑う手がかりになります。
🔎 FPLD3を疑う手がかり
- ✓非定型的な脂肪分布(手足は細く筋肉質、顔・体幹はふっくら)を伴う若年発症の糖尿病
- ✓500 mg/dLを超えるようなコントロール困難な高中性脂肪血症
- ✓若くして発症する難治性の高血圧
- ✓PCOSや重い脂肪肝を合併している(とくに女性)
検査では、脂肪組織の機能を反映する血中ホルモンが手がかりになります。インスリンの効きを助けるアディポネクチンは、FPLD3ではっきりと低下します。一方、脂肪から出るレプチンは、脂肪が完全に失われる全身性脂肪萎縮症では枯渇しますが、FPLD3では脂肪が一部残るため「低め〜正常範囲」にとどまることが多いのが特徴です。このレプチン値の高さは、後で述べるメトレプチン治療が効くかどうかを判断するうえで重要な意味を持ちます。
💡 用語解説:確定診断は遺伝子検査で
確定診断には、PPARG遺伝子の病的バリアントを同定する分子遺伝学的検査を行います[2]。FPLDは原因遺伝子が複数あるため、LMNAやPPARGなど複数の遺伝子を一度に調べる遺伝子パネル検査が有用です。こうしたパネル検査には次世代シークエンサー(NGS)が広く用いられています。
8. 治療 ─ 病態に合わせた分子標的アプローチ
FPLD3の治療は、食事療法や標準的な血糖・脂質の薬だけでは十分にコントロールできないことが多く、病態に合わせたより踏み込んだアプローチが必要になります。
① PPARγ作動薬(チアゾリジン薬)で機能を立て直す
FPLD3の根本原因がPPARγの機能低下である以上、その受容体を直接刺激するピオグリタゾンなどのPPARγ作動薬(チアゾリジン薬)は理にかなった治療です[8]。前述のとおり、細胞実験でも変異によるミトコンドリア機能の低下や代謝遺伝子の発現低下が、PPARγ作動薬で部分的に回復することが示されています[2]。実際の患者でも、DNA結合ドメインの変異やリガンド結合ドメインの変異を持つ人にピオグリタゾンを投与したところ、血糖・HbA1c・血圧が大きく改善した例が報告されています[8]。
ただし、PPARγ作動薬への反応性は、変異の位置や機能的影響によって異なる可能性があります。近年は、コンピュータを使った分子ドッキングシミュレーションなどにより、変異型PPARγと薬剤との相互作用を予測する研究も行われています[8]。こうした研究は、将来的な個別化医療につながる可能性があります。
② メトレプチン補充 ─ 重症例の切り札になりうる
メトレプチンは、脂肪から出るホルモン「レプチン」を補う組換え医薬品です。米国FDAでは2014年に全身性脂肪萎縮症に伴うレプチン欠乏に対して承認されています。ただしFPLD3では内因性のレプチンがある程度保たれているため、全身性脂肪萎縮症と同じようにすべての患者で同程度の効果が得られるわけではありません[5]。
NIH(米国国立衛生研究所)が主導した臨床研究の解析により、部分性脂肪萎縮症のなかでメトレプチンが特に有効な「サブグループ」の目安が明らかになっています。ベースラインの中性脂肪が500 mg/dL以上、またはHbA1cが8%以上といった、より重症の患者ほど改善が期待できることが示されました[5][6]。
💊 劇的に改善した症例
1型糖尿病と長く誤診されていた61歳のFPLD3女性は、極端なインスリン抵抗性と2,919 mg/dLに達する致死的な高中性脂肪血症を呈していました。メトレプチンを6か月投与した結果、HbA1cは10.0%から7.9%へ低下し、中性脂肪は198 mg/dLへとほぼ正常化しました[7]。早期に正しく診断できれば、こうした重い合併症を防げる可能性があることを示す例です。
③ これからの多剤併用療法
単一の薬では対応しきれない複雑な代謝異常に対して、複数の経路を同時に狙う多剤併用療法が今後の方向性として注目されています。PPARγ作動薬に加え、体重減少や血糖改善に働くGLP-1受容体作動薬、心臓・腎臓の保護効果を持つSGLT2阻害薬などを組み合わせる戦略が研究されています[1]。
⚠️ 本記事は一般的な情報提供を目的としたもので、個別の診断・治療方針を示すものではありません。薬剤の適応・用量は国や個人の状態により異なります。治療については必ず主治医にご相談ください。
9. 遺伝と家族 ─ 遺伝診療の視点から
🔍 関連記事:常染色体顕性遺伝/ドミナントネガティブ/臨床遺伝専門医とは
FPLD3は常染色体顕性(優性)遺伝の病気です[11]。これは、原因となるPPARG変異を片方のコピーに持つ人から、子どもへ1/2(50%)の確率でその変異が受け継がれることを意味します。つまり、ある人にFPLD3が見つかった場合、その親・きょうだい・子どもも同じ変異を持っている可能性があります。
💡 なぜ家族の検査が大切なのか
FPLD3の合併症(膵炎・糖尿病・心血管疾患)は、進行してから見つかると重症化しています。逆に、変異を持つと分かれば、症状が出る前から中性脂肪や血糖を注意深く管理し、合併症を予防できる可能性があります。血縁者が同じ変異を持つかどうかを調べる遺伝子検査と、その結果をどう受け止め活かすかを一緒に考える遺伝カウンセリングは、FPLD3の家族にとって大きな意味を持ちます。
とくに女性の場合、妊娠は代謝に大きな負荷がかかる時期であり、FPLD3では妊娠中に糖尿病や高中性脂肪血症が悪化しやすいことが知られています。妊娠を考える前に診断がついていれば、専門医とともに計画的に管理することができます。FPLD3が疑われる場合や、家族に同様の体型・代謝異常を持つ人がいる場合は、臨床遺伝専門医への相談を検討する価値があります。
🏥 脂肪萎縮症・代謝疾患の遺伝子診断のご相談
若年発症の重い糖尿病・高中性脂肪血症や、非定型的な体型を伴う代謝異常の
遺伝子検査と遺伝カウンセリングは
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
よくある質問(FAQ)
参考文献
- [1] Familial partial lipodystrophy resulting from loss-of-function PPARγ pathogenic variants: phenotypic, clinical, and genetic features. Front Endocrinol (Lausanne). 2024. [PMC11466747]
- [2] A Novel PPARG R212W Variant Causes Familial Partial Lipodystrophy Type 3: Clinical Presentation and Functional Characterization. Int J Mol Sci. 2026. [doi:10.3390/ijms27041851]
- [3] Non-DNA binding, dominant-negative, human PPARγ mutations cause lipodystrophic insulin resistance. Cell Metab. 2006. [PubMed 17011503]
- [4] Phenotypic Differences Among Familial Partial Lipodystrophy Due to LMNA or PPARG Variants. J Endocr Soc. 2022. [PMC9664976]
- [5] Efficacy of Metreleptin Treatment in Familial Partial Lipodystrophy Due to PPARG vs LMNA Pathogenic Variants. J Clin Endocrinol Metab. 2019. [PubMed 31194872]
- [6] Partial and Generalized Lipodystrophy: Comparison of Baseline Characteristics and Response to Metreleptin. J Clin Endocrinol Metab. 2015. [PMC4422900]
- [7] Case Report: Metreleptin Treatment in a Patient With a Novel Mutation for Familial Partial Lipodystrophy Type 3, Presenting With Uncontrolled Diabetes and Insulin Resistance. Front Endocrinol (Lausanne). 2021. [PMC8217860]
- [8] Genomic and Bioinformatics Analysis of Familial Partial Lipodystrophy Type 3 Identified in a Patient with Novel PPARγ Mutation and Robust Response to Pioglitazone. Int J Mol Sci. 2024. [PubMed 39596129]
- [9] Case report: two novel PPARG pathogenic variants associated with type 3 familial partial lipodystrophy in Brazil. Diabetol Metab Syndr. 2024. [PMC11218129]
- [10] Case Report: A New Peroxisome Proliferator-Activated Receptor Gamma Mutation Causes Familial Partial Lipodystrophy Type 3 in a Chinese Patient. Front Endocrinol (Lausanne). 2022. [PMC9001891]
- [11] PPARG-related familial partial lipodystrophy (Condition C1720861). NIH Genetic Testing Registry (GTR). [NCBI GTR]






