

目次

心臓が1回打つたびに、心筋の細胞ではナトリウム(Na⁺)チャネルという「扉」が一瞬だけ開き、Na⁺イオンがなだれ込んで電気の火花(活動電位)を起こします。ふつう、この扉は開いた直後にすぐ閉じます。ところが、扉のごく一部が閉じ切れずにだらだらと開き続け、遅れて流れ込む小さな電流があります。これが後期ナトリウム電流(late Na⁺ current/遅延ナトリウム電流、INa,L)です。電流そのものはとても小さいのですが、流れる時間が長いため、遺伝性の不整脈(QT延長症候群3型)から心不全・心筋梗塞・肥大型心筋症まで、さまざまな心臓の病気で「増幅器」のように働くことがわかってきました。この記事では、後期ナトリウム電流とは何か、なぜ小さいのに重要なのか、そして遺伝子(SCN5A)や治療とどうつながるのかを、臨床遺伝学の観点から解説します。
Q. 後期ナトリウム電流とは何ですか?まず結論だけ知りたいです
A. 後期ナトリウム電流(INa,L)とは、心筋の活動電位の立ち上がりをつくる大きな一過性のNa⁺電流が消えたあとも、Na⁺チャネルの一部から長く(数百ミリ秒にわたって)流れ続ける、小さな内向きの電流のことです。正常な心臓では、瞬間の大きさはピーク電流の1%未満とごくわずかですが、流れる時間が長いためNa⁺の流入量としては無視できません。この電流が病的に増えると、心臓の電気の回復(再分極)が遅れてQT時間が延び、細胞内のカルシウム調節も乱れて、不整脈が起こりやすくなります。主な担い手はSCN5A遺伝子がつくるNaᵥ1.5というチャネルです。
- ➤正体 → 活動電位のプラトー(平坦)期に長く残る、小さなNa⁺の内向き電流(INa,L)
- ➤担い手 → 別の「後期チャネル」があるのではなく、SCN5AがつくるNaᵥ1.5が閉じ切れずに残る現象
- ➤なぜ危険か → 再分極を遅らせてAPD/QTを延ばし、細胞内のNa⁺・Ca²⁺を増やして不整脈の引き金と土台の両方をつくる
- ➤最も明確な病気 → QT延長症候群3型(LQT3)。SCN5Aの機能獲得型変異が原因で、因果関係が最もはっきりしている
- ➤治療との関係 → メキシレチンはLQT3で遺伝子型に合わせた治療の一例。ラノラジンなどの後期電流阻害も研究されている
🧬 後期ナトリウム電流の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | こうきなとりうむでんりゅう/遅延(後期・持続性)ナトリウム電流。英語で late Na⁺ current、late sodium current、記号は INa,L |
| 定義 | 心筋活動電位の立ち上がりをつくる大きな一過性のNa⁺電流(ピーク電流)が数ミリ秒で消えたあとも、Na⁺チャネルの一部から活動電位のプラトー期にわたって残り続ける、小さな内向き電流 |
| 大きさ | 正常なヒト心室筋では、瞬間の振幅はピーク電流の概ね1%未満(0.1〜0.5%程度)。ただし数百ミリ秒流れ続けるため、電荷量としては小さくない[1] |
| 主な担い手 | SCN5A遺伝子がコードするNaᵥ1.5チャネルの、不完全・不安定な不活性化や散発的な再開口の総和 |
| 関わる病気 | QT延長症候群3型(LQT3)、心不全、心筋虚血(心筋梗塞)、肥大型心筋症(HCM)など |
| 医療との関わり | 遺伝性不整脈の分子基盤として重要。SCN5A関連の遺伝子検査や、遺伝子型に応じた治療の理解につながる |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた用語解説です。特定の検査や薬を勧めるものではありません。
1. 後期ナトリウム電流とは ─ 「遅れて流れる小さな電流」
心臓の筋肉(心筋)の細胞は、電気の信号によって規則正しく収縮します。その信号の正体が活動電位で、細胞の膜の内外で電位(電気的な高さ)が急に上がって下がる、一連の波のことです。この波の最初の急な立ち上がり(第0相)をつくるのが、Na⁺(ナトリウムイオン)が細胞の中へ一気に流れ込むピークナトリウム電流(peak INa)です。心室の筋肉では、このピーク電流はふつう2〜5ミリ秒(1ミリ秒は1000分の1秒)ほどでほぼ消えます。
ところが、Na⁺を通す扉(Naᵥ1.5チャネル)のごく一部は、閉じるべきタイミングで閉じ切れなかったり、いったん閉じたあとに再び開いたりします。その結果、ピーク電流が消えたあとも、数十から数百ミリ秒にわたってNa⁺が細胞内へだらだらと流れ続ける小さな電流が残ります。これが後期ナトリウム電流(INa,L)です。正常な心臓では、その瞬間の大きさはピーク電流の1%未満とわずかですが、活動電位のプラトー期(後述)は他の電流も小さくなる時間帯なので、膜の電位に対する影響は見た目の大きさより大きくなります[1][2]。
💡 用語解説:活動電位とプラトー期
活動電位は、心筋細胞が興奮するときに起こる電位の波です。第0相で急に立ち上がり(脱分極)、そのあとしばらく高い電位が続く平らな部分をプラトー期(第2相)と呼びます。プラトー期は心筋がゆっくり収縮するために大切な時間で、Na⁺の内向き電流とCa²⁺(カルシウム)の内向き電流、K⁺(カリウム)の外向き電流がつり合っています。このつり合いは繊細なので、後期ナトリウム電流のような小さな内向き電流でも、長く流れると平衡が崩れやすいのです。
大切なのは、「後期ナトリウムチャネル」という専用の別のチャネルがあるわけではないという点です。後期ナトリウム電流は、心筋のNa⁺チャネルの主役であるNaᵥ1.5(SCN5A遺伝子がつくる)が、不活性化(扉を閉じるしくみ)を完全にやり遂げられずに残す電流の集まりです。単一のチャネルを詳しく調べると、いくつかの開き方(開口様式)が観察され、ヒト心室筋のチャネル集団はおおよそ、大部分が瞬時に閉じる型、約2割が遅れてばらばらに開く型、ごくわずかが連続的に開く型からなるとモデル化されています[2]。
2. 正常な心臓と病気の心臓の違い
後期ナトリウム電流は、正常な心臓にもわずかに存在します。問題になるのは、この電流が病的に増えたときです。増え方には2つのパターンがあり、どちらも同じ方向に心臓を悪化させます。
1つめは、残る電流そのものの大きさ(振幅)が増えるパターンです。2つめは、電流が減っていく速さ(不活性化のスピード)が遅くなり、より長い時間だらだらと流れ続けるパターンです。慢性の心不全では、この「閉じるのが遅くなる」変化が特にはっきり現れます。イヌとヒトの心不全の心筋を調べた研究では、後期電流が減っていくまでの時間の目安(時定数)が正常の約529ミリ秒から約659ミリ秒へ延びていました[3]。つまり心不全では、電流の「大きさ」だけでなく「長引くこと自体」がNa⁺の流入量を増やしているのです。
ヒトの末期心不全の心筋を直接調べた別の研究では、活動電位の立ち上がりをつくるピーク電流はむしろ約57%減っていました。それにもかかわらず、後期電流とピーク電流の比は、正常の0.2±0.1%から心不全では2.4±0.5%へと大きく増えていました[1]。しかもこの変化は、チャネルをつくる遺伝子の発現量(mRNA)の入れ替わりでは説明できませんでした。このことは、後期ナトリウム電流の増加が「チャネルの数が増えたから」ではなく、チャネルの開き閉じのしかた(ゲーティング)や、つくられたあとの化学的な修飾(後述)の変化によることを示しています[1]。
3. なぜ小さな電流が危険なのか ─ 2つの悪循環
後期ナトリウム電流が病的に増えると、2つの経路を同時に悪化させます。この2つが組み合わさることで、小さな電流の変化が不整脈を非線形に(急激に)増幅していきます[4]。
① 再分極が遅れて、QT時間が延びる
1つめの経路は、電気的な回復(再分極)の遅れです。プラトー期に内向きの電流が増えると、活動電位がなかなか終われず、その持続時間(APD)が延びます。心電図の上では、これがQT時間の延長として現れます。再分極の「予備力(余力)」が減ると、拍動ごとの活動電位のばらつきが増え、心臓のあちこちで回復のタイミングがそろわなくなります。この状態では、活動電位の途中で異常な電気活動が飛び出す早期後脱分極(EAD)が起こりやすくなります[4]。
💡 用語解説:QT時間・再分極・EAD
QT時間は、心電図で心室が興奮してから電気的に回復するまでの時間で、これが長すぎると危険な不整脈のリスクが上がります。再分極は、興奮した細胞が元の静かな状態に戻る過程のことです。早期後脱分極(EAD)は、活動電位が終わり切る前に電位が異常に持ち上がる現象で、不整脈の「引き金」になります。
② 細胞内にNa⁺とCa²⁺がたまる
2つめの経路は、イオンの過剰な蓄積です。後期ナトリウム電流が増えると、細胞の中にNa⁺がたまります。すると、Na⁺とCa²⁺を交換して外へ汲み出すポンプ(Na⁺/Ca²⁺交換体、NCX)の働きが不利になり、Ca²⁺が細胞の外へ出にくくなります。その結果、細胞内・拡張期(心臓がゆるむ時期)のCa²⁺が増え、Ca²⁺をためる袋(筋小胞体)が不安定になって、自発的にCa²⁺が漏れ出します。このCa²⁺の乱れは遅延後脱分極(DAD)という別の不整脈の引き金を生み、心臓がうまくゆるめない拡張障害にもつながります[4]。
さらに厄介なのは、このNa⁺–Ca²⁺の乱れがCaMKII(後述)という酵素を活性化し、その酵素がまた後期ナトリウム電流を増やす、という正のフィードバック(悪循環)が成立しうることです[4][5]。この循環があるため、はじめは小さな電流の変化でも、放っておくと不整脈のリスクが急激に大きくなりうるのです。全体像を図で整理してみましょう。
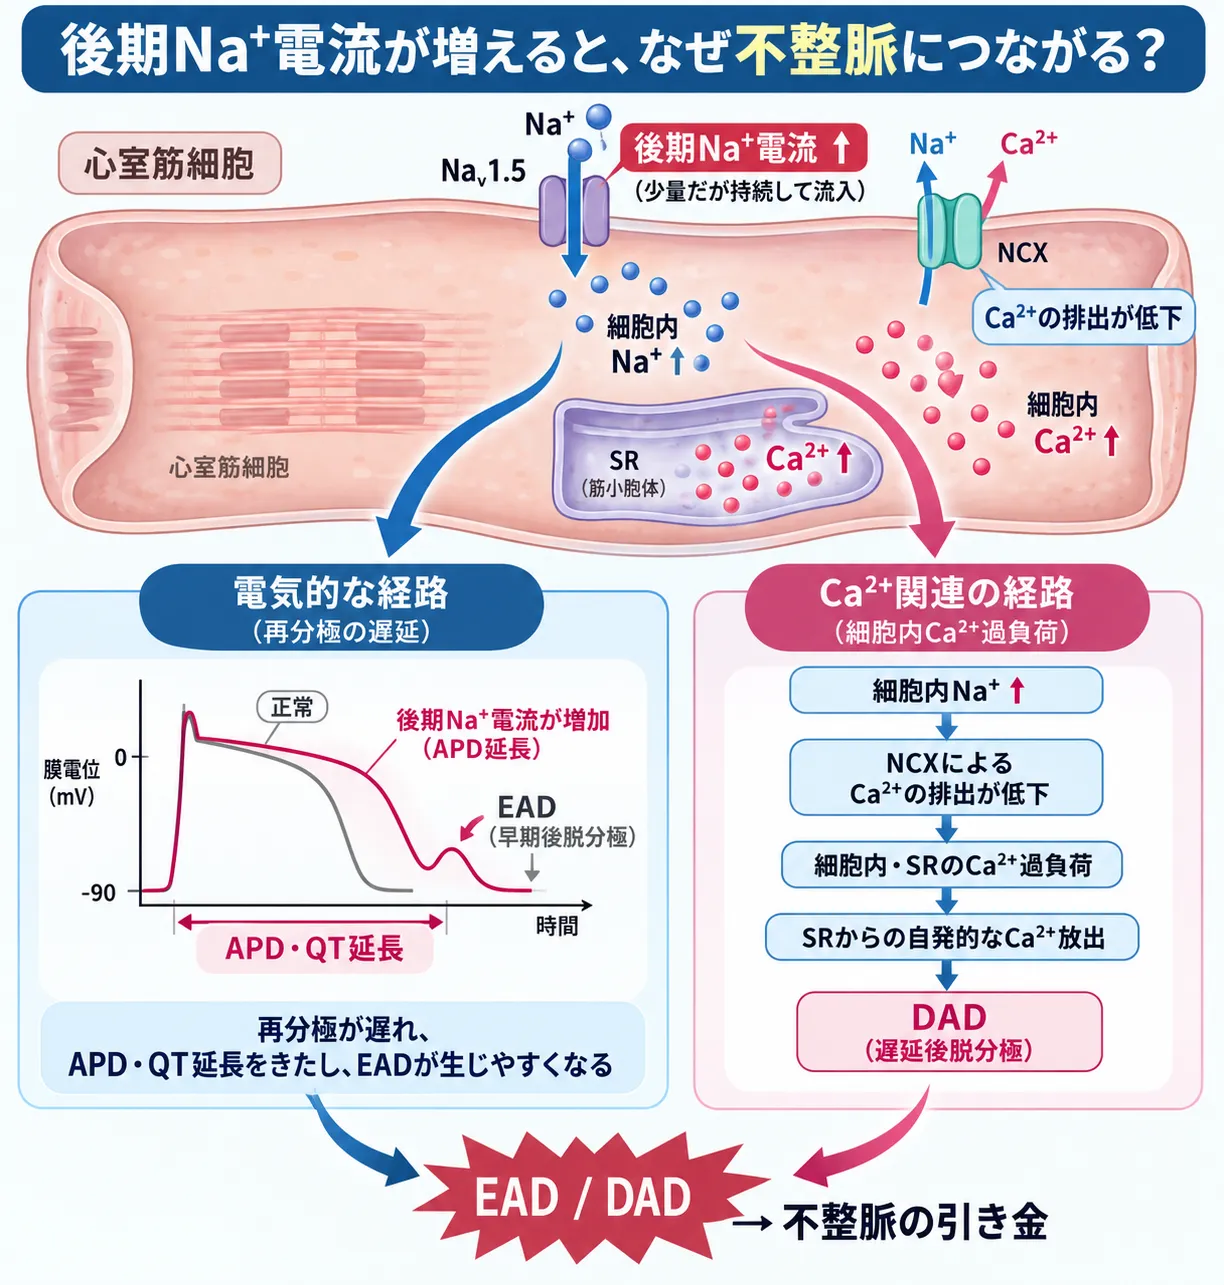
後期ナトリウム電流(INa,L)が増えると、Naᵥ1.5を介するNa⁺の流入が長く続きます。電気的には再分極が遅れて活動電位持続時間(APD)とQT時間が延長し、早期後脱分極(EAD)が起こりやすくなります。一方、細胞内Na⁺の増加はNa⁺/Ca²⁺交換体(NCX)によるCa²⁺排出を低下させ、細胞内および筋小胞体(SR)のCa²⁺過負荷を促します。その結果、SRから自発的なCa²⁺放出が生じると遅延後脱分極(DAD)につながります。このように、後期ナトリウム電流の増加は「再分極の遅延」と「Ca²⁺過負荷」という2つの経路を通じて、不整脈の引き金を生じやすくします。
早期後脱分極(EAD)と遅延後脱分極(DAD)では、後期ナトリウム電流の役割が少し違います。EADでは、活動電位が延びること自体が、いったん閉じたCa²⁺チャネルなどの再活性化を許してしまいます。一方DADは、主に筋小胞体からの自発的なCa²⁺放出がNCXを介して一過性の内向き電流を生むことで起こります。つまり後期ナトリウム電流は、DADの電流を直接つくるというより、その手前でCa²⁺の過剰蓄積を準備する上流の因子として働きます[4]。
🩺 院長コラム【「小さい」ことと「重要でない」ことは違う】
後期ナトリウム電流は、ピーク電流に比べればごくわずかな大きさです。数字だけを見ると「そんな小さな電流が問題になるの?」と思われるかもしれません。けれども、活動電位のプラトー期は、いろいろな電流がぎりぎりのバランスで拮抗している繊細な時間帯です。その均衡が崩れやすい時間に、小さくても長く流れ続ける電流が加わると、影響は見た目の大きさをはるかに超えて現れます。
臨床遺伝の現場で遺伝子の変化を読み解くときにも、同じ姿勢が求められます。検査で見つかった変化が「小さそう」に見えても、それがどのタイミングで、どのしくみに効いてくるのかを考えることが大切です。数字の大小だけで意味を決めつけない——後期ナトリウム電流の研究は、そのことをあらためて教えてくれます。
4. 分子のしくみ ─ Naᵥ1.5チャネルと、それを調節する分子たち
後期ナトリウム電流を理解するには、その主役であるNaᵥ1.5チャネルの構造を知ると分かりやすくなります。Naᵥ1.5は、SCN5A遺伝子がつくる大きなタンパク質(αサブユニット)で、4つのよく似た部分(ドメインDI〜DIV)が集まってできています。それぞれのドメインには、電位の変化を感じ取るセンサー部分と、Na⁺が通る孔(あな)をつくる部分があります。とりわけ、DIIIとDIVをつなぐ部分にあるIFMモチーフという3つのアミノ酸のかたまりが、扉を素早く閉じる「高速不活性化」の中心的な役割を担っています。
💡 用語解説:不活性化とゲーティング
Na⁺チャネルは、電位に応じて「閉じている(休止)」「開いている(活性化)」「開けない(不活性化)」という状態を切り替えます。この状態の切り替えをゲーティング(開閉)と呼びます。不活性化は、開いた直後にすばやく扉を閉じて、電位が回復するまで開けなくするしくみです。この不活性化が不安定になり、ごく一部のチャネルが長く開ける状態に偏ると、後期ナトリウム電流が生まれます。
2020年に報告された心臓Na⁺チャネルの立体構造(クライオ電子顕微鏡による解析)では、Naᵥ1.5が3.2〜3.5オングストローム(1オングストロームは1億分の1センチ)という高い精細さで解かれ、電位センサー、IFMによる不活性化の装置、Na⁺を選ぶフィルター、抗不整脈薬が結合する空間などが、原子のレベルで明らかになりました[6]。この構造からわかったのは、後期ナトリウム電流を増やす変異の多くは「チャネルの数を増やす」のではなく、不活性化の扉を安定させるしくみをわずかに崩すことで、ごく小さな割合のチャネルを長く開ける状態へ偏らせている、ということです。2025年には、開いた状態のNaᵥ1.5の構造も複数解かれ、電位センサーの動きと扉の開閉が段階的に進む様子がより詳しく示されています[7]。
チャネルを取り巻く調節分子 ─ CaMKIIとSUMO化
Naᵥ1.5は、単独で働いているわけではありません。まわりにはたくさんの調節タンパク質が集まり、「チャネロソーム」と呼ばれる複合体をつくって、後期ナトリウム電流の大きさを細かく調整しています。とくに後天的な(生まれつきではない)病気で後期電流が増えるときの中心的な調節役が、CaMKII(カルモジュリン依存性プロテインキナーゼII)という酵素です。
CaMKIIはNaᵥ1.5のいくつかの場所にリン酸という目印を付けます(リン酸化します)。なかでもSer571(セリン571番)という場所のリン酸化は、後期電流の制御と強く結びついています。この場所を人工的に操作したマウスでは、後期電流の量、不整脈の起こりやすさ、心臓の構造の変化(リモデリング)が変わることが示されました[5]。前の章で触れた「細胞内Ca²⁺が増える→CaMKIIが活性化する→後期ナトリウム電流がさらに増える」という悪循環は、このリン酸化を通じて回っています。
もう1つ、心筋梗塞などの低酸素の場面では、別のしくみが働きます。急な低酸素は、Naᵥ1.5にSUMO化(SUMOという小さなタンパク質が付く修飾)を素早く引き起こし、本来なら閉じているはずの時間帯にチャネルを再び開かせて、後期ナトリウム電流を増やします。ある研究では、低酸素にさらすと後期電流がおよそ10倍に増え、その変化が100秒足らずで完了することが示されました[8]。これは、虚血のときに後期電流が増えるのを、単なるエネルギー不足の二次的な結果ではなく、チャネルそのものへの直接的な化学修飾として説明する重要な発見です。CaMKIIによるリン酸化も、低酸素によるSUMO化も、どちらもタンパク質がつくられたあとに受ける化学的な修飾(翻訳後修飾)の一種です。
なお、心筋のNa⁺チャネルのほとんど(95%以上)はNaᵥ1.5ですが、Naᵥ1.1やNaᵥ1.8など、別のタイプのNa⁺チャネルもごく少量見つかります。これらが後期電流にどれくらい寄与するかは議論が続いており、とくにNaᵥ1.8(SCN10A遺伝子)については、寄与を示す研究と、非病的なヒト心筋では機能的なNaᵥ1.8を検出できなかったとする研究の両方が存在します[9]。したがって、SCN10Aと心臓の電気活動の関連を示すゲノムワイド関連解析(GWAS)の結果が、そのまま「心筋のNaᵥ1.8電流」を意味するとは限らず、SCN5Aの発現調節など間接的な経路を介している可能性が残されています[9]。
「window current」だけでは説明できない
後期ナトリウム電流を「window current(窓電流)」と同じものだと考えるのは、正確ではありません。古典的なwindow currentは、チャネルが「開ける状態」と「開けない状態(不活性化)」の割合が電位に応じて重なり合う、ある限られた電位の範囲で、少数のチャネルが利用可能であり続けることで説明されます。しかし単一チャネルの記録では、これに加えて、散発的な再開口や連続的な開口(バースト)が確認されています。さらに、実際の心臓のように電位が刻々と連続的に変化する状況では、定常状態を前提とした実験では再現しにくい非平衡ゲーティング(non-equilibrium gating)も後期電流を形づくります。つまり後期ナトリウム電流は「単一のしくみ」ではなく、複数のゲーティング状態が積み重なった大きな総和として理解するのが適切です[2][4]。
この「複数のしくみの総和」という性質は、後期ナトリウム電流の測定を難しくする理由でもあります。研究では、単離した心筋細胞やNaᵥ1.5を発現させた細胞に対し、十分に低い電位から目的の電位へ長い刺激を加え、最初の数ミリ秒に現れるピーク電流のあと、200ミリ秒・500ミリ秒・750ミリ秒といった決まった時点で残っているNa⁺電流を後期電流として測ります。ただしピーク電流は極めて大きく高速なため、正確に電位を制御するのが技術的に難しく、外液のNa⁺濃度を下げる、低温で測る、他のイオン電流を薬で止めるといった工夫が使われます。これらの操作はチャネルの振る舞いや後期/ピーク比そのものを変えてしまうため、論文ごとに報告される数値の幅が大きくなります。生理的な活動電位の波形をそのまま使って測る「活動電位クランプ」など、より生理的な条件での測定も重視されています[1][4]。
5. LQT3と遺伝 ─ 因果関係が最も明確な病気
後期ナトリウム電流が病気を引き起こす「原因」として最もはっきりしているのが、QT延長症候群3型(LQT3)です。LQT3は、SCN5A遺伝子の機能獲得型変異によって起こります。代表的なものにΔKPQ(デルタ・ケー・ピー・キュー、特定のアミノ酸配列が欠けた変異)があり、こうした変異は高速な不活性化を不安定にして、チャネルが遅れて開くのを増やし、活動電位とQT時間を延ばします。SCN5Aと先天性QT延長症候群の関連は、1995年のWangらの研究で初めて遺伝的な連鎖が示されて以来、電気生理学的に詳しく検証されてきました[10]。
💡 用語解説:機能獲得型変異と機能喪失型変異
機能獲得型変異は、遺伝子産物(この場合Na⁺チャネル)の働きが「過剰になる・余計な働きが加わる」方向の変異です。LQT3は、Na⁺チャネルが閉じ切れず余計に電流を流す(後期電流が増える)ので、これにあたります。反対に機能喪失型変異は働きが失われる方向の変異です。
同じ遺伝子でも、変異のしかたで別の病気に ─ SCN5Aの多面性
遺伝診療の視点から特に大切なのは、同じSCN5Aという1つの遺伝子でも、変異のしかたによってまったく違う病気になりうることです。SCN5Aの機能獲得型変異(後期電流が増える方向)はLQT3を、機能喪失型変異(Na⁺電流が減る方向)はブルガダ症候群や心臓の伝導障害を引き起こします。1つの遺伝子が、変異の性質によって正反対のような病態を生む——これは、遺伝子の検査結果を「病的か・良性か」の二分法だけで判断するのではなく、その変異がチャネルの働きをどう変えるのかまで踏み込んで考える必要があることを示す好例です。こうしたイオンチャネルの遺伝子変異による病気は、まとめてチャネロパチー(イオンチャネル病)と呼ばれます。
さらに、LQT3の原因は「SCN5Aだけ」ではありません。Na⁺チャネルのβ4サブユニットをつくるSCN4B遺伝子のL179Fという変異では、Naᵥ1.5単独の場合と比べて後期電流が約8倍に増え、報告された症例ではQTc(心拍数で補正したQT時間)が712ミリ秒という著しい延長を示しました[11]。この例は、後期ナトリウム電流がαサブユニット(Naᵥ1.5本体)の変異だけでなく、それを取り巻く調節タンパク質(チャネロソーム)の異常からも生じうることを示しています。同じSCN5Aの変異でも、まわりの調節分子の状態によって後期電流の出方が変わり、病気の現れ方(浸透率)や薬の効き方が異なる可能性も、近年の研究で示唆されています。
6. 心不全・虚血・肥大型心筋症での役割
LQT3のような生まれつきの病気だけでなく、後天的な心臓の病気でも後期ナトリウム電流は増えます。ただし、ここで大切なのは、「病気の心筋で後期電流が増えている」という証拠と、「後期電流を抑える薬が病気の予後を改善する」という証拠は別物だということです。細胞レベルでのしくみははっきりしていても、患者さんの症状や生命予後の改善までは証明されていない、というのが現在の研究の核心的な課題です。
心不全
慢性の心不全は、後天的に後期ナトリウム電流が増える、最も再現性の高い病態の1つです。前述のとおり、ヒトの心不全心筋では後期電流とピーク電流の比が正常の0.2±0.1%から2.4±0.5%へ増え[1]、電流が減っていく時間も延びていました[3]。イヌの心不全モデルでは、後期電流の変化によってNa⁺の総流入量が約53.6%増えると推定され、後期電流を約半分に抑えると、拍動ごとの活動電位のばらつきやEADが抑えられました[3]。
ただし、治療としての証明は弱いのが現状です。心臓がうまくゆるめないタイプの心不全(左室駆出率が保たれた心不全、HFpEF)の患者20例を対象にした小規模な概念実証研究(RALI-DHF)では、ラノラジンという薬によって急性期の左室拡張末期圧や肺毛細血管楔入圧は下がったものの、心臓のゆるみやすさ(弛緩)の指標は改善せず、14日後の心エコー・運動能力・血液マーカー(NT-proBNP)にも有意な改善は認められませんでした[12]。
虚血・低酸素(心筋梗塞など)
心筋梗塞のように血流が途絶える虚血や、そこから血流が戻る再灌流のときには、膜の脱分極、代謝産物、活性酸素、Ca²⁺の上昇など、複数の要因が重なって後期ナトリウム電流を増やします。持続的なNa⁺の流入は細胞内のNa⁺濃度を上げ、NCXによるCa²⁺の汲み出しを妨げることで、Ca²⁺の過剰蓄積、拡張期の張力の増加、不整脈を悪化させます。前章で触れた、低酸素がNaᵥ1.5のSUMO化を通じて後期電流を増やすという発見は、この分野の重要な前進です[8]。ただし、実験モデルで見つかったこのしくみが、実際のヒトの心筋梗塞でどの程度Na⁺の負荷や致死的な不整脈を決めているかは、患者レベルではまだ直接測られていません。
肥大型心筋症(HCM)
肥大型心筋症(HCM)は、心臓の筋肉が厚くなる遺伝性の病気です。HCMの患者26例から手術(心筋切除術)で得られた心筋を用いた研究では、HCMの心筋細胞では後期ナトリウム電流とL型Ca²⁺電流が増え、K⁺電流が減り、活動電位が延び、EADやDAD、Ca²⁺の乱れ、CaMKIIの活性亢進が生じていることが示されました。治療濃度のラノラジンは、この心筋で活動電位を短くし、EAD/DADを減らし、Ca²⁺の扱いと収縮・弛緩を改善しました[13]。
しかし、この細胞レベルの明確な改善は、臨床試験の結果には必ずしもつながりませんでした。症状のある非閉塞性HCMの患者80例を対象にした二重盲検の無作為化試験(RESTYLE-HCM)では、ラノラジン1000mgを1日2回、5か月間投与しても、主要評価項目である運動能力(最高酸素摂取量)の改善は示せませんでした。心室性期外収縮(PVC)の減少という電気生理学的なシグナルは得られましたが、細胞・組織レベルの改善が、そのまま全身の運動耐容能に変換されるわけではなかったのです[14]。この「細胞レベルの効果が臨床アウトカムの効果を上回る」というギャップは、後期ナトリウム電流を治療標的とする研究に共通する課題です。
7. 後期ナトリウム電流をめぐる治療薬
後期ナトリウム電流を抑えることは、理論上とても魅力的な治療戦略です。心筋の伝導を強く抑えずに、病的に増えた後期電流だけを相対的に強く抑えられれば、副作用を抑えながら不整脈を減らせる可能性があるからです。ただし現時点では、疾患を問わず後期電流を抑える薬を、心不全・虚血・HCMの予後改善薬として使うことは確立していません。代表的な3つの薬を見てみましょう。
💊 後期ナトリウム電流に関わる主な薬剤
| 薬剤 | 特徴と主なエビデンス | 主な限界 |
|---|---|---|
| ラノラジン | 後期電流を優先的に抑えるが、選択的ではない。急性冠症候群の連続心電図解析(MERLIN-TIMI 36)で8連発以上の心室頻拍が5.3% vs 8.3%と少なかった[15] | ピーク電流やIKr(別のK⁺電流)にも作用。用量・薬物相互作用に注意。HCMの運動能力を主要評価項目とした試験は陰性[14] |
| GS-967 (GS-458967) |
前臨床では後期電流への選択性・効力がラノラジンより高い。ATX-IIで誘発した後期電流に対する阻害の指標(IC₅₀)は約0.13μM[16] | 承認された臨床用量はなく、臨床薬ではない。動物・毒素誘発モデルからの外挿が中心 |
| メキシレチン | Class Ibの古典的なNa⁺チャネル遮断薬。LQT3では遺伝子型に合わせた治療として最も臨床的裏付けが強い[17] | 後期電流専用の阻害薬ではなくピーク電流も遮断。消化器症状・神経症状などの副作用。変異ごとに反応が異なる |
※用量・数値は各研究で使われた代表値であり、後期電流を理由に自己判断で薬を調整するための推奨ではありません。適応・用量・相互作用は国・製剤・腎肝機能などで異なります。治療の判断は必ず主治医とご相談ください。
メキシレチン ─ 遺伝子型に合わせた治療の一例
3つの薬のなかで、分子レベルの選択性は高くないものの、遺伝子型に応じた臨床的な裏付けが最も強いのがメキシレチンです。LQT3では病的なNaᵥ1.5が「開いた/不活性化した状態」に偏るため、その状態に結合しやすいメキシレチンが、病的な電流を相対的に有効に抑えられると考えられます。LQT3患者34例を対象にした研究では、メキシレチン(平均1日8±0.5mg/kg)によってQTcが平均63±6ミリ秒短縮し、不整脈イベントを経験した患者の割合が22%から3%へ、年間のイベント率が10.3%から0.7%へと大きく減りました[17]。
ただし、これは治療の前後を比べた後ろ向きの研究であり、プラセボと比較した無作為化試験ではありません。また、SCN5Aの変異ごとにチャネルの性質や薬の効きやすさが異なるため、「LQT3なら全員が同じように効く」という理解は正しくありません[17]。患者さん由来のiPS細胞からつくった心筋細胞や、変異ごとの機能解析による薬の反応予測が、こうした個別化を進めつつあります。
⚠️ 治療に関する大切な注意
この記事で紹介した薬の効果・安全性・使い方は、国や時期、患者さんの状態によって異なり、今後も更新されていきます。ここでは「後期ナトリウム電流が治療の考え方とどうつながるか」を説明しているだけで、特定の薬を勧めるものではありません。治療に関する判断は、必ず主治医とご相談ください。
8. 遺伝診療との接点 ─ 後期ナトリウム電流をどう活かすか
後期ナトリウム電流という概念は、遺伝診療の現場で3つの意味を持ちます。1つめは、遺伝子検査で見つかったSCN5Aの変化の意味を読み解く手がかりになることです。同じ遺伝子でも、変異が後期電流を増やす方向(機能獲得)なのか、Na⁺電流を減らす方向(機能喪失)なのかで、LQT3とブルガダ症候群という異なる病気に分かれます。変化を「病的か良性か」だけで判断するのではなく、それがチャネルの働きをどう変えるのかという遺伝子型と表現型の関係を考えることが、正確な理解につながります。
2つめは、遺伝子型に合わせた治療(精密医療)の土台になることです。LQT3でメキシレチンが選ばれるのは、まさに「後期電流が増えている」という分子のしくみに基づいた選択です。これは、遺伝子の情報が治療方針に直結する好例といえます。3つめは、後期電流が心不全・虚血・HCMなど多くの心臓病に共通して関わることから、遺伝性不整脈と後天性心疾患をつなぐ横断的な視点を与えてくれることです。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。とくにLQT3のような遺伝性不整脈は、ご家族にも関わることがあるため、家系全体を見渡した情報の整理が役立ちます。後期ナトリウム電流そのものは基礎研究や電気生理学の分野が中心で、日常の診療で直接測る対象ではありませんが、SCN5A関連の遺伝子検査の結果を正しく読み解くための土台として位置づけられます。正確な診断に基づいて選択肢を検討できるよう、遺伝カウンセリングでは中立の立場で判断材料を整理します。
🩺 院長コラム【同じ遺伝子でも、変異の性質で対応が変わる】
SCN5Aという1つの遺伝子が、変異の向きによってLQT3にもブルガダ症候群にもなる——この事実は、遺伝子検査の結果を「陽性・陰性」だけで受け止めてはいけないことを教えてくれます。大切なのは、その変化がチャネルの働きを「増やす方向」なのか「減らす方向」なのか、という中身です。
遺伝医学では、同じ遺伝子の変化でも、その性質によってリスクの意味や検討すべき選択肢が変わります。文献や機能解析を踏まえて、一つひとつの変化が持つ意味を読み解くことが重要です。後期ナトリウム電流という「働きの変化」を軸に病気を理解する視点は、遺伝子検査結果を機能の方向性まで含めて解釈する考え方とよく重なります。
9. よくある誤解
誤解①「小さい電流だから重要でない」
後期ナトリウム電流はピーク電流の1%未満とわずかですが、電流がぎりぎりでつり合うプラトー期に長く流れるため、影響は見た目の大きさをはるかに超えます。「小さいから重要でない」ということはありません。
誤解②「専用の後期チャネルがある」
「後期ナトリウムチャネル」という別のチャネルがあるわけではありません。主にSCN5AがつくるNaᵥ1.5が閉じ切れずに残す電流の集まりです。数を増やすのではなく、開き閉じのしかたの変化で生まれます。
誤解③「SCN5Aの変異は1つの病気だけ」
同じSCN5Aでも、後期電流が増える機能獲得型はLQT3、Na⁺電流が減る機能喪失型はブルガダ症候群と、変異の性質で異なる病気になります。変化の「向き」を読むことが大切です。
誤解④「細胞で効けば患者でも効く」
細胞レベルで後期電流を抑える薬が効いても、患者さんの運動能力や生命予後の改善は別問題です。HCMのRESTYLE-HCMなど、細胞の効果と臨床効果にギャップがあることが知られています。
まとめ ─ 「小さいのに効率のよい増幅器」
後期ナトリウム電流は、「とても小さい電流だから重要性も小さい」のではありません。むしろ、活動電位のプラトーという電流のつり合いが繊細な時間帯に長く流れ、電気的な再分極とNa⁺・Ca²⁺の代謝の両方に作用するため、病気を増幅する装置として非常に効率のよい電流だと位置づけるのが適切です[4]。
LQT3では、後期ナトリウム電流はすでに遺伝子型に応じた治療の標的として成立しています[17]。一方、虚血・心不全・肥大型心筋症などの後天性・構造性の心疾患では、しくみとしての証拠は強いものの、どの患者さんが本当に後期電流によって不整脈を起こしているのか、そして電流を抑えることで生命予後まで改善するのかを見きわめることが、次の研究段階です。後期ナトリウム電流の研究は、心臓の電気生理と遺伝性不整脈への理解を深めるとともに、遺伝子の情報を治療に活かす精密医療の基盤の一つとなっています。
よくある質問(FAQ)
Q1. 後期ナトリウム電流(late Na⁺ current)とは何ですか?
後期ナトリウム電流(INa,L)とは、心筋の活動電位の立ち上がりをつくる大きな一過性のナトリウム電流が消えたあとも、Na⁺チャネルの一部から数百ミリ秒にわたって長く流れ続ける、小さな内向きの電流のことです。正常な心臓では瞬間の大きさはピーク電流の1%未満ですが、流れる時間が長いためNa⁺の流入量としては無視できません。専用の別チャネルがあるわけではなく、主にSCN5A遺伝子がつくるNaᵥ1.5が閉じ切れずに残す電流の集まりです。
Q2. なぜ小さな電流なのに問題になるのですか?
後期ナトリウム電流が長く流れる活動電位のプラトー期は、Na⁺・Ca²⁺・K⁺の各電流がぎりぎりでつり合っている繊細な時間帯だからです。ここに小さくても長く続く内向き電流が加わると、電気的な回復(再分極)が遅れてQT時間が延び、細胞内にNa⁺とCa²⁺がたまって不整脈が起こりやすくなります。しかもCaMKIIという酵素を介した悪循環が成立しうるため、小さな変化が不整脈のリスクを急激に増幅することがあります。
Q3. どんな遺伝子が関係していますか?
主な担い手は、心臓のナトリウムチャネルNaᵥ1.5をつくるSCN5A遺伝子です。SCN5Aの機能獲得型変異(後期電流が増える方向)はQT延長症候群3型(LQT3)を、機能喪失型変異(Na⁺電流が減る方向)はブルガダ症候群や伝導障害を引き起こします。同じ遺伝子でも変異のしかたで異なる病気になります。ほかに、チャネルを取り巻くβ4サブユニット(SCN4B遺伝子)などの調節タンパク質の変異でも後期電流が増えることがあります。
Q4. LQT3とはどんな病気ですか?後期ナトリウム電流とどう関係しますか?
LQT3(QT延長症候群3型)は、SCN5A遺伝子の機能獲得型変異によって起こる遺伝性の不整脈です。変異したNaᵥ1.5チャネルが閉じ切れず、後期ナトリウム電流が増えることで活動電位とQT時間が延び、危険な不整脈のリスクが高まります。後期ナトリウム電流が病気を起こす「原因」として、最も因果関係がはっきりしている代表例です。治療では、この電流を抑えるメキシレチンが遺伝子型に合わせた治療の一例として用いられます。
Q5. 後期ナトリウム電流は検査で測れますか?治療できますか?
後期ナトリウム電流そのものは、単離した心筋細胞や培養細胞を使った電気生理学の実験(パッチクランプ法)で測るもので、日常の診療で患者さんから直接測る検査ではありません。臨床では、SCN5Aなどの遺伝子検査や心電図(QT時間)が手がかりになります。治療面では、LQT3でメキシレチンが用いられるほか、ラノラジンなどの後期電流阻害が研究されていますが、心不全や肥大型心筋症の予後改善薬としては確立していません。治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性不整脈や遺伝子検査の結果の意味について
お調べの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Carmen R Valdivia, William W Chu, Jielin Pu, et al. Increased late sodium current in myocytes from a canine heart failure model and from failing human heart. J Mol Cell Cardiol. 2005;38(3):475-483. doi:10.1016/j.yjmcc.2004.12.012. [PubMed 15733907]
- [2] Victor A Maltsev, Albertas I Undrovinas. A multi-modal composition of the late Na+ current in human ventricular cardiomyocytes. Cardiovasc Res. 2006;69(1):116-127. doi:10.1016/j.cardiores.2005.08.015. [PubMed 16223473]
- [3] Victor A Maltsev, Norman Silverman, Hani N Sabbah, Albertas I Undrovinas. Chronic heart failure slows late sodium current in human and canine ventricular myocytes: implications for repolarization variability. Eur J Heart Fail. 2007;9(3):219-227. doi:10.1016/j.ejheart.2006.08.007. [PubMed 17067855]
- [4] Late Sodium Current of the Heart: Where Do We Stand and Where Are We Going? Pharmaceuticals (Basel). 2022. [PMC8879921]
- [5] Voltage-Gated Sodium Channel Phosphorylation at Ser571 Regulates Late Current, Arrhythmia, and Cardiac Function In Vivo. Circulation. 2015. [PubMed 26187182]
- [6] Daohua Jiang, Hui Shi, Lige Tonggu, et al. Structure of the Cardiac Sodium Channel. Cell. 2020;180(1):122-134.e10. doi:10.1016/j.cell.2019.11.041. [PubMed 31866066]
- [7] Rupam Biswas, Ana Laura López-Serrano, Apoorva Purohit, et al. Structural basis of human Nav1.5 gating mechanisms. Proc Natl Acad Sci U S A. 2025;122(20):e2416181122. doi:10.1073/pnas.2416181122. [PubMed 40366698]
- [8] Leigh D Plant, Dazhi Xiong, Jesus Romero, Hui Dai, Steve A N Goldstein. Hypoxia Produces Pro-arrhythmic Late Sodium Current in Cardiac Myocytes by SUMOylation of NaV1.5 Channels. Cell Rep. 2020;30(7):2225-2236.e4. doi:10.1016/j.celrep.2020.01.025. [PubMed 32075761]
- [9] Absence of Functional Nav1.8 Channels in Non-diseased Atrial and Ventricular Cardiomyocytes. Cardiovasc Drugs Ther. 2019. [PubMed 31916131]
- [10] Q Wang, J Shen, I Splawski, et al. SCN5A mutations associated with an inherited cardiac arrhythmia, long QT syndrome. Cell. 1995;80(5):805-811. doi:10.1016/0092-8674(95)90359-3. [PubMed 7889574]
- [11] Argelia Medeiros-Domingo, Toshihiko Kaku, David J Tester, et al. SCN4B-encoded sodium channel beta4 subunit in congenital long-QT syndrome. Circulation. 2007;116(2):134-142. doi:10.1161/CIRCULATIONAHA.106.659086. [PubMed 17592081]
- [12] Lars S Maier, et al. RAnoLazIne for the treatment of diastolic heart failure in patients with preserved ejection fraction: the RALI-DHF proof-of-concept study. JACC Heart Fail. 2013;1(2):115-122. doi:10.1016/j.jchf.2012.12.002. [PubMed 24621836]
- [13] Late sodium current inhibition reverses electromechanical dysfunction in human hypertrophic cardiomyopathy. Circulation. 2013. [PubMed 23271797]
- [14] Efficacy of Ranolazine in Patients With Symptomatic Hypertrophic Cardiomyopathy: The RESTYLE-HCM Randomized, Double-Blind, Placebo-Controlled Study. Circ Heart Fail. 2018. [PubMed 29321131]
- [15] Effect of ranolazine, an antianginal agent with novel electrophysiological properties, on the incidence of arrhythmias in patients with non ST-segment elevation acute coronary syndrome (MERLIN-TIMI 36). Circulation. 2007. [PubMed 17804441]
- [16] A novel, potent, and selective inhibitor of cardiac late sodium current suppresses experimental arrhythmias. J Pharmacol Exp Ther. 2013. [PubMed 23010360]
- [17] Andrea Mazzanti, Riccardo Maragna, et al. Gene-Specific Therapy With Mexiletine Reduces Arrhythmic Events in Patients With Long QT Syndrome Type 3. J Am Coll Cardiol. 2016;67(9):1053-1058. doi:10.1016/j.jacc.2015.12.033. [PubMed 26940925]






