

目次
- 1 1. 活動電位持続時間(APD)とは ─ 「興奮してから戻るまで」の時間
- 2 2. APDの測り方 ─ それぞれ意味の違う5つの方法
- 3 3. APDを決めるイオンの動き ─ 内向きと外向きの綱引き
- 4 4. APDを変える要因 ─ 心拍数・自律神経・温度・虚血・心不全
- 5 5. APDと不整脈 ─ 長すぎても短すぎても危険
- 6 6. APDと遺伝性不整脈 ─ QT延長症候群・QT短縮症候群
- 7 7. 薬とAPD ─ hERGと心臓の安全性
- 8 8. 最近の進歩 ─ 多電流・全心臓・iPS細胞・計算モデルの統合
- 9 9. 遺伝診療との接点 ─ APDの理解が遺伝子検査の結果を読む土台になる
- 10 10. よくある誤解
- 11 まとめ ─ APDは「時間」でありながら統合的な指標
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

心臓は、1回ごとに「電気を帯びて(脱分極)→元に戻る(再分極)」を規則正しく繰り返して拍動しています。このうち、心筋細胞が興奮してから元の状態に戻るまでの時間が活動電位持続時間(APD:Action Potential Duration)です。APDは心電図のQT間隔とも深く関わり、遺伝性のQT延長症候群やQT短縮症候群など、突然死につながりうる不整脈を理解するうえでの土台になります。この記事では、APDとは何か、どうやって測るのか、どのイオンチャネルが関わり、なぜ長すぎても短すぎても危険なのかを、遺伝性不整脈や薬の安全性評価とのつながりも含めて、臨床遺伝学の視点も含めて解説します。
Q. 活動電位持続時間(APD)とは何ですか?まず結論だけ知りたいです
A. 活動電位持続時間(APD)とは、心筋細胞が興奮して電気を帯びてから、再分極して元の状態に戻るまでの時間のことです。ふつうは、再分極が90%進んだ時点までの時間を「APD90」と呼ぶなど、どこまで戻ったかで区切って表します。APDは、細胞に流れ込む電流(内向き電流)と流れ出す電流(外向き電流)のバランスで決まり、心臓の場所・心拍数・温度・薬などによって大きく変わります。APDが長くなりすぎても短くなりすぎても、それぞれ別のしくみで不整脈が起こりやすくなるため、心臓の電気的な安定性を考えるうえで重要な指標です。
- ➤正体 → 心筋細胞が興奮してから再分極して元に戻るまでの時間。APD50・APD90などで表す
- ➤決めるもの → プラトー期から再分極期の「内向き電流と外向き電流の差」。複数のイオンチャネルの綱引きで決まる
- ➤QTとの違い → APDは細胞レベルの局所指標、QT間隔は心臓全体を映す心電図の指標。イコールではない
- ➤遺伝との関わり → hERG(KCNH2)・KCNQ1・SCN5Aなどの変化がAPDを延長・短縮させ、QT延長/短縮症候群につながる
- ➤薬の安全性 → hERG阻害によるAPD延長は薬の心臓安全性の中心的な指標。ただしhERG阻害=不整脈ではない
🫀 活動電位持続時間(APD)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・略称 | かつどうでんいじぞくじかん。APD(Action Potential Duration)。APD50・APD70・APD90などで区切って表す |
| 定義 | 心筋細胞が脱分極(興奮)してから再分極(元に戻る)するまでの時間。活動電位の振幅の一定割合が再分極した時点までで測る |
| 何で決まるか | 内向き電流(Na⁺・Ca²⁺など)と外向き電流(K⁺など)のバランス。プラトー期〜再分極期の綱引きで決定 |
| 主な関連分子 | hERG/KCNH2、KCNQ1、SCN5A、CACNA1C、Kir2.x(KCNJ2)など、心臓のイオンチャネルを作る遺伝子 |
| 医療との関わり | QT延長症候群・QT短縮症候群などの遺伝性不整脈、薬の心臓安全性評価(hERG試験・CiPA)の土台 |
※本記事は活動電位持続時間(APD)に関する用語解説です。特定の検査を勧めるものではありません。「正常なAPDの値」は、心臓の部位・心拍数・温度・測定法によって大きく変わるため、単一の数値は示していません。
1. 活動電位持続時間(APD)とは ─ 「興奮してから戻るまで」の時間
心臓の1つ1つの筋肉細胞(心筋細胞)は、電気信号を受け取ると細胞の内と外の電位差が急に変化します。これが活動電位です。静かにしている状態(静止電位)から一気に電気を帯び(脱分極)、しばらくその状態を保った後、ゆっくり元に戻っていきます(再分極)。この「興奮してから元に戻るまで」の時間が、活動電位持続時間(APD)です。
APDは、活動電位の立ち上がり(急峻なアップストローク)を起点として、振幅の一定割合が再分極した時点までの時間として測ります。たとえば、再分極が50%進んだ時点までをAPD50、90%まで戻った時点までをAPD90と呼びます。臨床や研究の場でよく使われるのはAPD90ですが、「APD90」という名前だけでは測定条件までは決まりません。立ち上がりをどう定義するか、静止レベルをどう決めるかは研究ごとに異なるため、値を比べるときには条件をそろえる必要があります。
💡 用語解説:脱分極・再分極・プラトー
脱分極とは、細胞が電気を帯びて内側がプラス方向に振れることです。再分極は、それが元のマイナス方向へ戻っていくことを指します。心筋細胞の活動電位には、脱分極のあとに電位が高いまま保たれるプラトー(plateau=台地)期があるのが特徴で、この「台地」があるおかげで心臓はしっかり収縮できます。APDが長いか短いかは、このプラトー期と再分極期の長さで大きく変わります。
大切なのは、APDが単一の「心臓の定数」ではないという点です。心房・心室・刺激伝導系(プルキンエ線維)といった場所、心臓の内側(心内膜側)か外側(心外膜側)か、心拍数、温度、電解質のバランス、自律神経、薬、虚血(血流不足)、心不全などによって、APDは大きく変わります。ヒトの心室でも、心拍数の変化に応じてAPDが時間をかけて適応していくことが、生きた心臓での記録で古くから確かめられてきました[8]。ですから、条件を書かずに「APDは〇〇ミリ秒」とだけ言っても、正確な意味は伝わりません。
2. APDの測り方 ─ それぞれ意味の違う5つの方法
APDには、目的に応じたさまざまな測定法があり、それぞれ「何を測っているか」が微妙に異なります。ここでは代表的な5つを紹介します。それぞれ長所と短所があるため、どの方法で測ったかを知ることが、値を正しく読むための第一歩になります。
① パッチクランプ ─ 1個の細胞の膜電位を直接測る
ガラス微小電極で1個の心筋細胞に密着し、膜電位を直接記録する方法です。1981年にHamillらが確立したギガシール・パッチクランプ法は、単一チャネルから細胞全体(ホールセル)までの電流を高い分解能で記録できる基盤技術になりました[6]。電流固定(カレントクランプ)モードで膜電位からAPDを求め、電圧固定(ボルテージクランプ)モードでAPDを形づくる個々の電流を分けて測れます。ただし、細胞を単離するため周囲の環境や細胞どうしのつながり(ギャップ結合)が失われる、といった限界もあります。
② 微小電極法(シャープ電極)─ 組織のつながりを保って測る
単離した細胞だけでなく、乳頭筋や心筋の切片といった多細胞の標本に微小電極を刺し、組織のつながりを比較的保ったまま膜電位を記録します。虚血の研究では、この方法によって、酸素不足や虚血のときにAPDが短くなることが古くから確かめられてきました。安定して記録するのが難しく、拍動する生きた心臓を広く調べるのには向きません。
③ 光学マッピング ─ 広い範囲を面としてとらえる
電位に反応して光り方が変わる色素(電位感受性色素)と高速カメラを使い、心臓の広い領域のAPDを高い空間分解能で同時に測る方法です。1996年のGirouardらの研究は、光学的に得た活動電位が単一電極では得られない高密度の情報を与える一方、1画素の信号が1個の細胞ではなく組織のある体積からの重み付き平均であることを定量的に示しました[19]。つまり光学的なAPDは、「細胞1個のAPDそのもの」ではなく、ある範囲の膜電位を平均した信号として読む必要があります。光の散乱や拍動によるブレ(モーションアーチファクト)、色素による毒性などの課題もあります。
④ 単相性活動電位(MAP)─ 生きたヒトの心臓で局所を測る
心臓の内側や外側にコンタクト電極を押し当てて得られる波形が単相性活動電位(MAP:Monophasic Action Potential)です。条件がよければ、細胞内の活動電位の再分極の時間経過を高い忠実度で反映します。1987年にFranzらは、ヒトの心臓でMAPを記録し、局所の再分極と心電図のT波がどうつながるかを直接検討しました[7]。MAPの大きな長所は、拍動する生きたヒトの心臓で局所のAPDを測れることです。ただし、絶対的な細胞内の膜電位そのものを測る方法ではなく、電極の接触圧やサイズの影響を受けます。
⑤ 心電図のQT間隔 ─ 臨床でいちばん身近だが「局所APD」ではない
体表の心電図で測るQT間隔は、APDと強く関わる臨床指標ですが、心室全体の興奮(活動)と再分極を時間的に投影した信号であり、「局所のAPD」そのものではありません。同じQT値でも、心臓の中でのAPDの分布や再分極のばらつき(ばらつき=dispersion)は異なりえます。この区別は薬の安全性でも重要で、規制当局は生きた体でのQT評価と、試験管内でのhERG/I_Kr評価を、互いに補い合うものとして扱っています[20]。
🔬 APDの主な測定法の比較
| 測定法 | 主な対象 | 長所 | 短所 |
|---|---|---|---|
| パッチクランプ | 単一細胞 | 真の膜電位・個別の電流を直接測れる | 細胞単離で組織のつながりが失われる |
| 微小電極法 | 組織・多細胞標本 | 組織のつながりを保って測れる | 安定記録が難しく、生体内では実用性が低い |
| 光学マッピング | 組織・心臓全体 | 広い範囲を面として同時に測れる | 光散乱・ブレ・色素毒性の影響を受ける |
| MAP(単相性活動電位) | 生きたヒトの心臓 | 拍動する心臓で局所のAPDを測れる | 絶対的な膜電位ではなく接触条件に依存 |
| 心電図QT間隔 | 心臓全体(臨床) | 非侵襲・くり返し測定でき安全性評価に有用 | 局所APDではなく、活動と再分極の両方を含む |
※値を比べるときは、APD90の定義・心拍数(cycle length)・温度・電解質・部位・種・細胞の分離法などをそろえる必要があります。異なる条件のAPDを直接比べるのは、原則として適切ではありません。
🩺 院長コラム【「同じQT」でも中身は違う】
心電図のQT間隔は、健康診断でも測られる身近な数字です。ただ、現在の電気生理学的知見では、QTは心臓全体の脱分極から再分極までを1つの数字に「圧縮」した指標であり、局所のAPDそのものではない、という視点が欠かせません。同じQT値でも、心臓の中で再分極のタイミングがそろっている場合と、ばらついている場合とでは、電気的な安定性が異なりえます。
1つの数字だけを見て安心したり不安になったりするより、「その数字が何を映していて、何を映していないのか」を知ることのほうが、ずっと役に立ちます。これは遺伝子検査の結果を読むときの姿勢とも共通しています。
3. APDを決めるイオンの動き ─ 内向きと外向きの綱引き
APDを最もシンプルに言うと、「細胞に流れ込む電流(内向き電流)と、流れ出す電流(外向き電流)の差」で決まります。プラトー期から再分極期にかけて、内向き電流が増えればAPDは延びやすく、外向き電流が増えれば縮みやすくなります。ただし、それぞれのチャネルは互いの膜電位やイオン濃度を変え合うため、ある電流を少し変えたときのAPDの変化は、単純な足し算にはなりません。ヒトの心室のデータをもとにしたO’Haraらの計算モデルは、この複雑な相互作用を定量化するうえで重要な土台になっています[1]。まずは活動電位の流れを図で見てみましょう。
この図は特に成人の心室の筋肉を念頭に置いた、教育のための単純化です。実際にはポンプやカルシウムの取り込み、細胞内のナトリウムのたまり具合など、多くの要素が加わるため、「1つの相=1つの電流」という古典的な図式は、あくまで近似だと考えてください。以下、APDを左右する主な電流を順に見ていきます。
速いナトリウム電流(I_Na)と遅発ナトリウム電流(late I_Na)
速いナトリウム電流は、SCN5A遺伝子が作るNav1.5というナトリウムチャネルを通じて、Phase 0の急速な脱分極を起こします。正常な状態では、APDそのものを直接決める比重はプラトー期の電流より小さいのですが、チャネルの不活性化が完全でなくプラトー中に残る遅発ナトリウム電流(late I_Na)は、内向き電流としてAPDを延ばします。実験的にlate I_Naを抑えると、ヒトを含む心室組織でAPDが短くなることが直接示されています[16]。1995年にSCN5Aの変異がQT延長症候群3型(LQT3)を引き起こすと発見されたことは、ナトリウム電流と長い再分極を結ぶ重要な転換点でした[4]。
L型カルシウム電流(I_Ca,L)
L型カルシウム電流は、CACNA1C遺伝子が作るCaV1.2チャネルを通る、プラトー期の主要な内向き電流です。流れ込んだカルシウムは収縮を始めるだけでなく、膜電位にもフィードバックします。そのためL型カルシウムチャネルを抑えると、一般に心室のプラトーは短くなりやすいのですが、最終的なAPDへの効果は、同時に変化するカルシウム動態や心拍数にも左右されます[1]。CACNA1Cの変化は、QT延長症候群8型(ティモシー症候群)にも関わります。
遅延整流カリウム電流(I_KrとI_Ks)
再分極を進める外向きのカリウム電流の主役が、遅延整流カリウム電流です。1990年、SanguinettiとJurkiewiczは、これを薬に反応しやすく速い成分(I_Kr)と、遅い成分(I_Ks)に機能的に分けました[2]。1995年には、KCNH2(hERG)がI_Krチャネルを作ることが示され、遺伝性のQT延長症候群2型(LQT2)と、薬によるQT延長が同じチャネルのしくみで結びつけられました[3]。一方I_Ksは、KCNQ1遺伝子が担い、1996年にLQT1の原因遺伝子として同定されました[5]。I_KsはいつもAPDを決める唯一の主役というより、心拍数が速いときや交感神経が働くとき、ほかの再分極電流が減ったときに「余力」を提供する電流と考えるのが正確です。このI_KrとI_Ksの重なりが、あるカリウム電流が一部失われても他が再分極を支える「再分極予備能(repolarization reserve)」という考え方の分子的な土台の一部になります。
💡 重要:再分極予備能(repolarization reserve)
心臓の再分極は、複数のカリウム電流が重複して支える「予備の余力」を持っています。これを再分極予備能と呼びます。予備能が十分にあれば、1つの電流が多少弱っても他が補い、APDやQTは大きく乱れません。ところが、もともと予備能が低い人(たとえばLQT1でI_Ksが弱い人)では、同じ程度のhERG阻害でも作用が増幅され、APDが過度に延びやすくなります。同じ薬でも人によって影響が違う理由の一つが、この予備能の差です[17]。
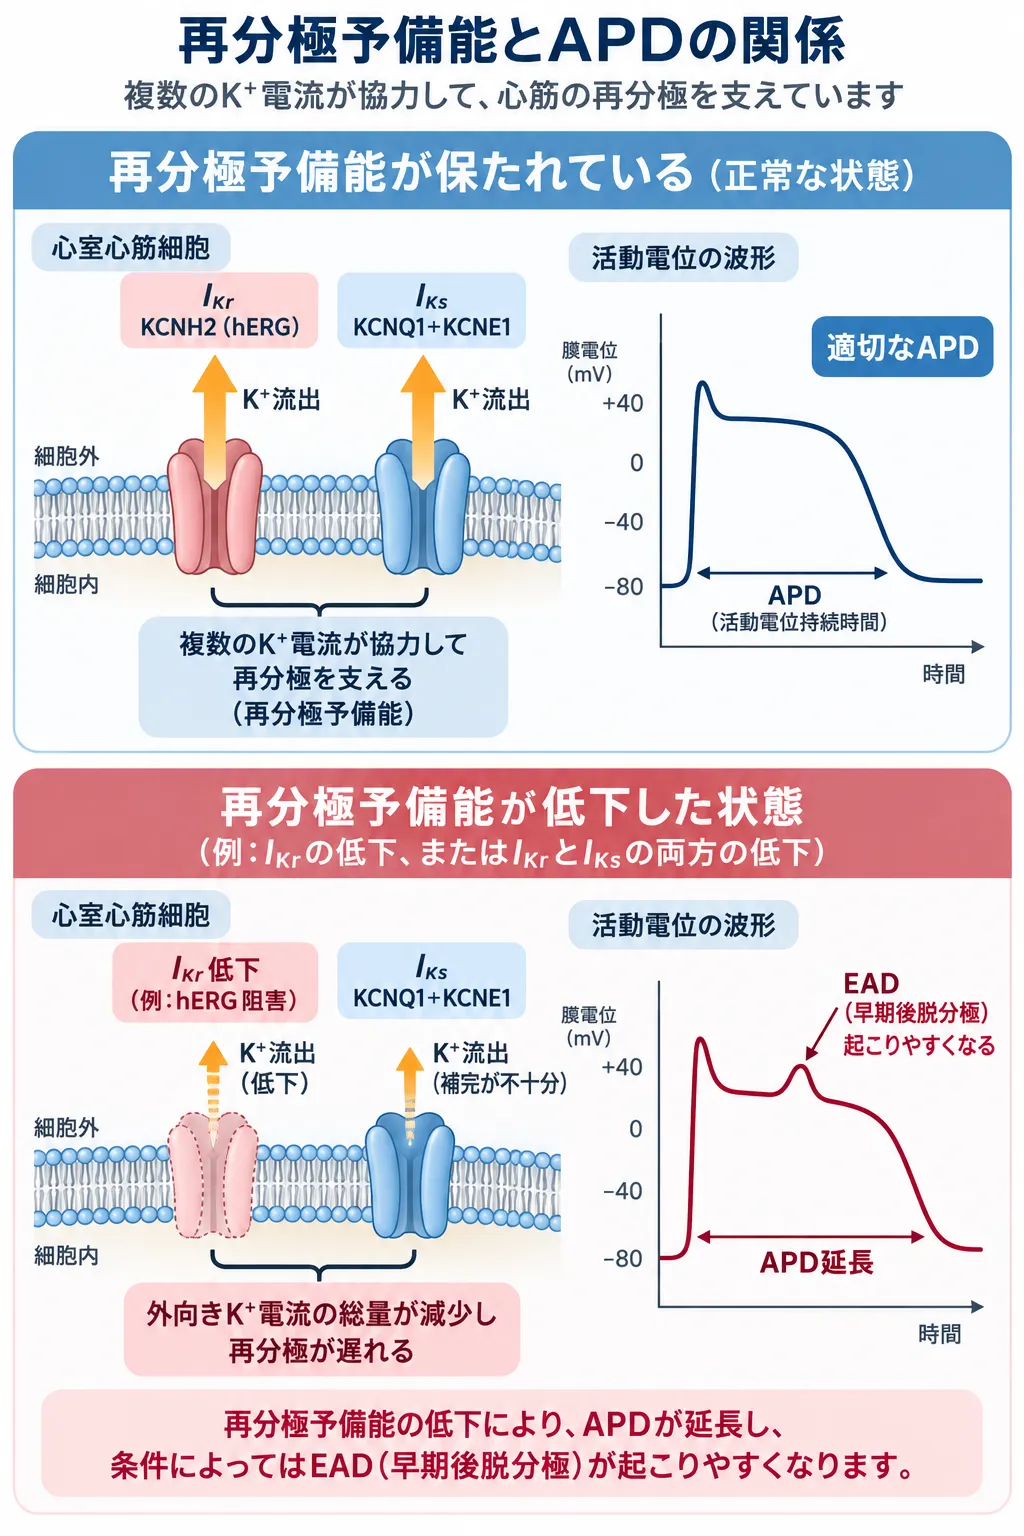
正常な心室心筋細胞では、IKr(KCNH2/hERG)やIKs(KCNQ1+KCNE1)など複数の外向きK⁺電流が協力して再分極を支えています。この「再分極予備能」が低下すると、外向き電流による再分極の力が不足して活動電位持続時間(APD)が延長し、条件によっては早期後脱分極(EAD)が生じやすくなります。hERG阻害などによるIKr低下の影響が、再分極予備能によって左右されることを示した模式図です。
内向き整流カリウム電流(I_K1)と一過性外向き電流(Ito)
内向き整流カリウム電流(I_K1)は、KCNJ2遺伝子が作るKir2.xチャネルを通り、再分極の後半から静止電位の安定化に重要な役割を果たします。終末期の心不全のヒト心室細胞では、APDの延長とともにI_K1と一過性外向き電流(Ito)の密度が下がることが報告されており、末期の再分極と静止膜電位を支えるカリウムの余力の低下が、病的なAPDの変化の一因になることが示されました[10]。ItoはPhase 1の切れ込み(ノッチ)を作りますが、「Itoが増えれば必ずAPDが短くなる」とは限らず、波形全体を見る必要があります。
ATP感受性カリウム電流(I_K,ATP)─ 代謝と電気をつなぐ
ATP感受性カリウムチャネル(Kir6.x/SUR)は、代謝の状態と電気生理を直結します。ATPが減ると大きな外向きのカリウム電流が生じ、虚血のときのAPDを急速に短くできます。Weissらは、酸素不足や虚血のときに、最大コンダクタンスのごくわずかな活性化でも大きなAPD短縮を説明しうることを示しました[12]。一方Nakayaらは、このチャネルを薬で抑えても虚血によるAPD短縮が完全には消えないことを確認しており、虚血時のAPD短縮をこのチャネルだけで説明するのは不十分だとわかっています[11]。
🧬 APDを左右する主な電流と関連遺伝子
| 電流 | 主な分子・遺伝子 | 役割 | 関連する病態 |
|---|---|---|---|
| I_Na(速い) | SCN5A/Nav1.5 | Phase 0の脱分極・伝導 | 伝導障害、ブルガダ症候群 |
| late I_Na(遅発) | Nav1.5など | プラトー中の内向き電流でAPDを延長 | LQT3、薬剤の標的 |
| I_Ca,L | CACNA1C/CaV1.2 | プラトー期の主要な内向き電流 | QT延長症候群8型(ティモシー症候群) |
| I_Kr | KCNH2/hERG | 再分極を進める(Phase 2〜3) | LQT2、薬剤性QT延長、SQTS |
| I_Ks | KCNQ1/KCNE1 | 再分極予備能を提供 | LQT1 |
| I_K1 | KCNJ2/Kir2.x | 再分極後半・静止電位の安定化 | 心不全での低下 |
| I_K,ATP | Kir6.x/SUR | 代謝ストレスで開き、APDを短縮 | 虚血・ATP低下 |
※このほか、ナトリウム・カルシウム交換系(NCX)やナトリウム・カリウムポンプなども、時間スケールごとにAPDに影響します。
4. APDを変える要因 ─ 心拍数・自律神経・温度・虚血・心不全
心拍数(cycle length)とレストレイション
成人ヒトの心室では、一般に十分に安定した状態で心拍の間隔(cycle length)を長くするとAPDは長くなり、心拍を速くすると短くなります。ただしこの変化は瞬間的ではなく、数拍からより長い時間をかけて適応します。Franzらのヒトの生体内MAP研究は、急な心拍変化と定常状態の心拍の両方で、APDが異なる時間経過をたどって適応することを示しました[8]。1回の早い刺激に対するAPDの変化(APDレストレイション)も重要で、この曲線が非常に急峻だと、波が壊れて不整脈につながりやすいと考えられています。
自律神経(交感神経・副交感神経)
交感神経が刺激されると、細胞内のシグナルを介してカルシウム電流やI_Ksが増える一方、心拍数や部位、遺伝的背景によって、APDへの最終的な効果は変わります。このため「交感神経刺激=APD延長」あるいは「=APD短縮」と一方向に決めつけるのは正確ではありません。ヒトで確実に示されているのは、交感神経を刺激する薬(アドレナリンなど)がAPDレストレイションそのものを変化させ、急峻にしうることです[18]。だからこそ、平均のAPDだけでは自律神経の不整脈への影響を十分にはとらえられません。副交感神経(アセチルコリン)の作用は心房や洞房結節で強く、心室では相対的に小さいため、心房の結果をそのまま心室に当てはめることはできません。
温度
温度は、チャネルの開閉のスピードや薬とチャネルの相互作用を同時に変えるため、APD測定の重要な交絡要因です。薬の安全性評価では、この問題が実務的に重視され、hERG試験では生理的な温度に近い35〜37℃での測定が推奨されています[20]。「高温なら必ずAPDが短くなる」といった単純な一般化は避けるべきです。
虚血(血流不足)
急性の虚血では、ATPの低下、細胞外へのカリウムの蓄積、酸性化などが同時に起こります。その代表的な電気生理の変化がAPDの短縮で、ATP感受性カリウムチャネルの開口が重要なしくみです[11]。臨床的には、虚血の領域と正常な領域のAPDの差、伝導速度の低下などが組み合わさって、リエントリー(電気信号が旋回する)不整脈の土台を作る点が重要です。
心不全・リモデリング
終末期の心不全のヒト心室細胞を正常なドナー心と直接比べたBeuckelmannらの研究では、心不全の細胞でAPDが有意に延長し、I_K1とItoの密度が低下していました[10]。心不全でのAPD延長は、単一のチャネルの欠陥というより、カリウム電流やカルシウムの扱い、細胞内のナトリウム、細胞どうしのつながりなどのリモデリング(作り替え)の総和として理解すべきです。
5. APDと不整脈 ─ 長すぎても短すぎても危険
APDの臨床的な意味を理解するうえで最も大切なのは、APD ≠ QT ≠ トルサード・ド・ポアント(TdP)のリスクという三者の区別です。局所のAPDが長くなると全体のQTも延びやすいですが、QTには活動(activation)の時間も含まれ、局所のAPDのばらつきは1つのQT値に圧縮されます。そして、QT/APDを延ばす薬のすべてが、同じ程度にTdPを起こすわけではありません。実際、従来のhERG/QT中心の評価は、TdPリスクを見つける感度は高い一方で、特異度が十分でない(=空振りが多い)ことが課題として明示されています[14]。
💡 用語解説:トルサード・ド・ポアント(TdP)
トルサード・ド・ポアント(Torsades de Pointes、TdP)とは、QTが延長した状態で起こりやすい、命に関わることのある特殊な心室の不整脈です。「ねじれた尖端(せんたん)」という意味で、心電図の波形がねじれるように見えることから名づけられました。APDやQTの延長は、このTdPの下地になりえますが、延長がそのままTdPを意味するわけではありません。
APDの延長からTdPへの道すじでは、プラトー期から再分極期に外向きの「余力」が低下すると、膜電位が長く危険な電位帯にとどまり、L型カルシウム電流やlate I_Naが再び活性化して早期後脱分極(EAD)という異常な興奮が起こりやすくなります。O’Haraらのヒト心室モデルでは、I_Kr阻害が特にゆっくりした心拍でEADを誘発しました[1]。これは、純粋なI_Kr阻害薬にみられる「遅い心拍でAPD延長が強くなる」現象と整合的で、脈が飛んだ後に起こるTdPを理解する重要なしくみです。
ただし、EADが単独で存在しても、必ず持続する不整脈になるわけではありません。異常な興奮が広がるには、周囲の組織の不応期(次の興奮を受け付けない時間)が不均一である必要があり、APDのばらつき、伝導速度、線維化などが重要になります。つまり不整脈の土台としては、「平均APDの延長」よりも、長いAPD+EAD+空間的なばらつき+伝導の条件の組み合わせのほうが本質的です。
逆にAPDが短すぎる場合は、不応期も短くなり、先に進んだ興奮のすぐ後ろから組織が再び興奮できるようになるため、リエントリーの下地になりえます。QT短縮症候群(SQTS)は、その遺伝的な実例です。2004年、BrugadaらはKCNH2(hERG)の変異とQT短縮症候群、突然死を結びつけ、その後N588Kという変異がhERGの不活性化を弱めてI_Krを増強するしくみが実験的に示されました[13]。長いAPDも短いAPDも、異なるしくみで不整脈につながりうるのです。
6. APDと遺伝性不整脈 ─ QT延長症候群・QT短縮症候群
QT延長症候群(LQTS)の分子遺伝学は、APD研究の歴史そのものでもあります。1995年、CurranらはKCNH2(hERG)の変異をLQT2と結びつけ[3]、同年、WangらはSCN5Aの変異をLQT3と関連づけました[4]。さらに1996年には、KCNQ1がLQT1の原因遺伝子として同定されました[5]。これらの研究によって、再分極を進めるカリウム電流の減少、または持続する内向き電流の増加 → APD/QTの延長 → 不整脈の起こりやすさ、という基本の図式が遺伝学的に裏づけられました。
LQT1とLQT2はどちらもカリウム電流の障害ですが、同一ではありません。LQT1は主にI_Ksの余力の低下、LQT2はI_Krの低下を表し、心拍数や自律神経への依存の仕方が異なります。LQT3はSCN5A関連で、プラトー中に残るlate I_Naの概念と整合します。ですからLQTSを「QTが長い病気」とだけとらえるより、「どの再分極の余力が失われたか」に分解して考えるほうが、APDのしくみとしては有用です。
一方、QT短縮症候群(SQTS)は、APDが短くなることで不整脈が起こる遺伝性疾患です。またブルガダ症候群は、SCN5Aなどが関わる再分極・脱分極の異常として知られ、APDや活動電位の形の異常が不整脈の下地になります。これらはいずれも、APDという一つの指標が、遺伝性不整脈という臨床につながっていることを示す例です。
💡 用語解説:LQT1・LQT2・LQT3
QT延長症候群は、原因となる遺伝子ごとに型(タイプ)が分けられています。LQT1はKCNQ1(I_Ksの低下)、LQT2はKCNH2/hERG(I_Krの低下)、LQT3はSCN5A(late I_Naの増加)が代表です。同じ「QTが長い」でも、原因の電流が違うと、危険な状況(運動時・安静時・音刺激など)や対処の考え方が変わってきます。
7. 薬とAPD ─ hERGと心臓の安全性
抗不整脈薬を主な作用で分類する古典的な枠組みがヴォーン・ウィリアムズ分類(クラスI〜IV)です。ただし実際の薬は複数のチャネルを抑えることが多いため、APDを予測するには「クラスの番号」より、どの電流を、どの膜電位・心拍・濃度で、どの程度抑えるかを見るほうが本質的です。たとえばアミオダロンのように多くのチャネルに作用する薬は、単一のクラスの作用だけでは説明できません。
薬の安全性で特に重要なのがhERG(KCNH2)阻害です。hERGが特別なのは、構造的に多種類の薬を高い親和性で結合しやすいことにあります。2000年、Mitchesonらは、hERGの孔(ポア)の空洞にある特定のアミノ酸(特にY652やF656などの芳香族残基)が薬の結合に重要であることを示し、構造の異なる複数の薬が共通の残基を利用することを明らかにしました[9]。この研究は、治療の標的とは無関係な多くの化合物が、なぜ意図せずhERGを阻害してしまうのかを説明する代表的な研究です。
hERGが阻害されてI_Krが減ると、通常はAPD/QTが延びる方向に動き、遅い心拍や再分極予備能の低い状況ではEADが起こりやすくなります。しかし、hERGのIC50(阻害の強さ)だけではTdPリスクは決められません。同じ薬でも、同時にカルシウム電流やlate I_Naも抑えれば、純粋なI_Kr阻害よりAPDの延長やEADは小さくなりえます。逆に、予備能が低下した人では、同程度の阻害でも作用が増幅されえます。
💡 重要:hERG阻害=TdPではない
薬がhERGを抑えるからといって、そのままTdP(危険な不整脈)が起こるわけではありません。心臓には複数のイオン電流のバランスがあり、他の電流への作用や、実際に体内で薬にさらされる濃度によって、リスクは大きく変わります。「hERGを抑える=危険」と単純に決めつけないことが、薬の心臓安全性を正しく理解する鍵です[14]。
この限界に対して提案されたのが、CiPA(Comprehensive in Vitro Proarrhythmia Assay)という考え方です。CiPAでは、hERGだけでなく複数のイオンチャネルへの薬の作用を測り、それをヒト心筋の計算モデルに入力し、必要に応じてiPS細胞由来の心筋細胞や臨床の心電図の指標で検証します。2018年の検証研究では、複数のチャネルのデータからTdPリスクを直接分類する方向が検討され、従来のhERG/QT評価の低い特異度を改善することが目的とされました[14]。2022年に確定した国際的なガイドライン(ICH S7B/E14のQ&A)は、従来のhERG・QT評価を捨てたのではなく、「hERGは依然として中核だが、単独では不十分」という形に発展させたものです[20]。
💊 抗不整脈薬の分類とAPDへの作用
| 分類 | 主な作用 | APDへの典型的な方向 | 注意点 |
|---|---|---|---|
| クラスIA | Na⁺+K⁺電流の抑制 | 延長しやすい | QT延長・TdPを起こしうる |
| クラスIB | 遅発/不活性化Na⁺電流の抑制 | 短縮方向になりうる | late I_Naが大きい条件で目立つ |
| クラスIC | 強い速いNa⁺阻害 | 直接作用は比較的小さい | 主作用は伝導の遅延 |
| クラスII(β遮断薬) | 交感神経シグナルの抑制 | 一方向ではない | 引き金・不安定性の抑制が重要 |
| クラスIII | K⁺電流(特にI_Kr)の抑制 | 延長 | 遅い心拍でのEAD・TdPに注意 |
| クラスIV(Ca²⁺遮断薬) | L型Ca²⁺電流の抑制 | 心室では短縮方向になりうる | 主作用は洞・房室結節 |
※これは薬のしくみを理解するための一般的な整理です。実際の薬の効果・安全性・適応は国や時期により異なります。治療の判断は必ず主治医とご相談ください。
8. 最近の進歩 ─ 多電流・全心臓・iPS細胞・計算モデルの統合
この約10年で最も大きな変化の一つは、APD研究が「単一の細胞・単一の電流」から「多電流・多細胞・全心臓・計算モデルを統合する方向」へ進んだことです。CiPAはその薬の安全性版であり、複数のイオンチャネルのデータをヒト心室モデルに入力してTdPリスクを予測する枠組みを実用化しました[14]。規制科学の側でも、2022年のICH S7B/E14のQ&Aによって、しくみに基づく証拠を取り込む道が開かれています[20]。
もう一つの進歩は、光学的な電気生理の「生理的なリアルさ」の向上です。従来、光学マッピングでは心臓の収縮を止めてブレを抑えるのが事実上の標準でした。2019年には、ブタの生体内で近赤外の色素を使った高分解能マッピングが実証され、拍動する心臓で局所の電気生理(APD90を含む)を測れるようになりました[15]。ただし、開胸や色素投与を必要とするため、いまも通常の臨床でのヒトのAPD測定法とは言えません。
iPS細胞由来の心筋細胞と、光だけで刺激と記録を行う電気生理も重要です。こうした技術により、従来の低スループットなパッチクランプと、単純なQT/hERGスクリーニングの間を、ヒト由来の細胞で埋めることが可能になりつつあります。ただしiPS細胞由来の心筋細胞は、成熟した成人の心室筋とはイオンチャネルの発現や成熟度が異なるため、成人ヒトのAPDの完全な代替ではありません。
未解決の問題として最も重要なのは、「なぜ同じ程度のAPD/QT延長でも、TdPになる場合とならない場合があるのか」です。答えは単一の要因ではなく、再分極予備能、late I_Na、細胞内カルシウム、心拍数、性別・ホルモンの状態、電解質、構造的な心疾患、部位ごとのばらつきなどの組み合わせにあると考えられています。現在の評価が、単一の指標から複数の指標を組み合わせたリスク評価へ移行したこと自体が、この問題がまだ完全には解決されていないことを反映しています。
🩺 院長コラム【「一つの数字」で決めつけない】
APDをめぐる研究の歴史は、「一つのチャネル、一つの数字で心臓の電気は決まる」という見方が、少しずつ「複数の要素のバランスで決まる」という見方へ移ってきた歴史でもあります。遺伝医学でも、同じ遺伝子の変化であっても、その変化の性質や遺伝的・環境的背景によって臨床的な現れ方が異なることがあります。
遺伝子検査で何かの変化が見つかったとき、大切なのは「その変化が何を意味しうるか」を、単一の数字や単純な白黒ではなく、複数の視点から丁寧に読み解くことです。APDという概念は、そのための考え方を教えてくれます。
9. 遺伝診療との接点 ─ APDの理解が遺伝子検査の結果を読む土台になる
APDは、一見すると基礎研究の細かな指標に見えるかもしれません。しかし、hERG(KCNH2)・KCNQ1・SCN5Aといったイオンチャネルの遺伝子の変化が、APDを延長・短縮させ、QT延長症候群やQT短縮症候群といった遺伝性不整脈につながることを説明してきました。つまりAPDは、遺伝子の変化が、細胞の電気的な性質を通じて、どのように臨床の病態へつながるかを橋渡しする概念です。
遺伝診療の視点から見ると、APDの理解は「遺伝子の変化がどんな意味を持つか」を考えるうえで役立ちます。たとえば、あるカリウムチャネルの遺伝子に変化が見つかったとき、それが再分極の余力をどう変えうるかを知っていれば、その変化が心臓の電気的な安定性にどう関わりうるかを考える手がかりになります。ただし、遺伝子の変化があるからといって必ず発症するわけではなく、浸透率(発症する割合)や環境要因、他の遺伝的背景も関わります。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。遺伝性不整脈が疑われる場合には、専門の循環器診療との連携が前提になります。遺伝カウンセリングでは、判断材料を整理し、検査の意義と限界を確認します。なお、APDそのものは基礎研究や薬の安全性評価が中心の概念であり、日常の診療で直接測る対象ではありません。ここでは「遺伝子の働きと病気のつながりをどう読み解くか」という理解の土台として位置づけています。
10. よくある誤解
誤解①「APDとQTは同じもの」
APDは細胞レベルの局所の指標、QT間隔は心臓全体を映す心電図の指標で、イコールではありません。QTには活動の時間も含まれ、局所のAPDのばらつきは1つのQT値に圧縮されます。同じQTでも中身は異なりえます。
誤解②「APDは長いほど危険」
APDの延長は不整脈の下地になりえますが、短すぎても危険です。APDが短いと不応期も短くなり、再興奮しやすくなってリエントリーの土台になります。QT短縮症候群はその実例です。
誤解③「hERGを抑える薬=必ず不整脈」
hERG阻害はAPD/QTを延ばす方向に働きますが、hERG阻害=TdP(不整脈)ではありません。他の電流への作用や体内での濃度によってリスクは変わるため、複数の要素を統合して評価します。
誤解④「正常なAPDの値が決まっている」
APDは、心臓の部位・心拍数・温度・測定法によって大きく変わります。条件をそろえずに単一の「正常値」を当てはめることはできません。値を比べるときは条件をそろえる必要があります。
まとめ ─ APDは「時間」でありながら統合的な指標
活動電位持続時間(APD)は、「心筋細胞が興奮してから再分極して元に戻るまでの時間」という一見シンプルな数値です。しかし実際には、複数のイオンチャネル、交換系やポンプ、カルシウムの動き、代謝、自律神経、細胞どうしのつながり、心拍数、組織のばらつきが交差する、統合的な電気生理の指標です。だからこそ、条件を明記しない単一の値には、あまり意味がありません[1]。
そして、APDの延長も短縮も、それぞれ異なるしくみで不整脈につながりえます。現代の研究や薬の安全性評価では、単一のAPD90やQTcではなく、心拍数への依存、ばらつき、EAD、複数のイオンチャネルのバランス、カルシウム動態、臨床での薬の濃度などを組み合わせて解釈することが中心になっています[14]。遺伝子の変化が、こうした電気的な性質を通じてどのように病態へつながるのか——APDは、その理解をつなぐ大切な用語です。
よくある質問(FAQ)
Q1. 活動電位持続時間(APD)とは何ですか?
活動電位持続時間(APD:Action Potential Duration)とは、心筋細胞が興奮して電気を帯び(脱分極し)、その後、再分極して元の状態に戻るまでの時間のことです。ふつうは、再分極が50%進んだ時点までをAPD50、90%まで戻った時点までをAPD90と呼ぶなど、どこまで戻ったかで区切って表します。細胞に流れ込む電流と流れ出す電流のバランスで決まり、心臓の場所・心拍数・温度・薬などによって大きく変わります。
Q2. APDとQT間隔は同じものですか?
同じではありません。APDは心筋細胞1つ1つのレベルで測る局所の指標で、QT間隔は心臓全体の活動と再分極を映す心電図の指標です。局所のAPDが長くなると全体のQTも延びやすい傾向はありますが、QTには興奮の時間も含まれ、心臓の中でのAPDのばらつきは1つのQT値に圧縮されます。そのため、同じQT値でも中身(再分極の分布)は異なりえます。
Q3. APDは長いほうが危険ですか、短いほうが危険ですか?
どちらも危険になりえます。APDが過度に長いと、早期後脱分極(EAD)や再分極のばらつきと組み合わさって、トルサード・ド・ポアント(TdP)という危険な不整脈の下地になります。一方、APDが短すぎると不応期も短くなり、組織が再び興奮しやすくなってリエントリー性の不整脈の土台になります。QT短縮症候群はその遺伝的な実例です。長いAPDと短いAPDは、異なるしくみで不整脈につながります。
Q4. APDは遺伝性の病気とどう関係しますか?
関係します。hERG(KCNH2)・KCNQ1・SCN5Aといった心臓のイオンチャネルを作る遺伝子の変化は、APDを延長または短縮させ、QT延長症候群(LQT1・LQT2・LQT3など)やQT短縮症候群といった遺伝性不整脈につながります。LQT1はI_Ks、LQT2はI_Kr、LQT3はlate I_Naと、原因の電流が型ごとに異なります。APDの理解は、こうした遺伝子の変化がどのように病態へつながるかを読み解く土台になります。
Q5. hERGを抑える薬は必ず不整脈を起こしますか?
いいえ、必ずしもそうではありません。hERG(KCNH2)を抑えるとI_Krが減り、APD/QTが延びる方向に働きますが、hERG阻害がそのままTdP(危険な不整脈)を意味するわけではありません。同時に他のイオン電流も抑える薬では作用が相殺されることもあり、体内で薬にさらされる濃度によってもリスクは変わります。このため近年は、hERGだけでなく複数のチャネルへの作用を統合して評価するCiPAという枠組みが進められています。治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性不整脈や、遺伝子の働き・遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] O’Hara T, Virág L, Varró A, Rudy Y. Simulation of the undiseased human cardiac ventricular action potential: model formulation and experimental validation. PLoS Comput Biol. 2011;7(5):e1002061. doi:10.1371/journal.pcbi.1002061. [PubMed 21637795]
- [2] Sanguinetti MC, Jurkiewicz NK. Two components of cardiac delayed rectifier K+ current. Differential sensitivity to block by class III antiarrhythmic agents. J Gen Physiol. 1990;96(1):195-215. doi:10.1085/jgp.96.1.195. [PubMed 2170562]
- [3] Curran ME, Splawski I, Timothy KW, Vincent GM, Green ED, Keating MT. A molecular basis for cardiac arrhythmia: HERG mutations cause long QT syndrome. Cell. 1995;80(5):795-803. doi:10.1016/0092-8674(95)90358-5. [PubMed 7889573]
- [4] Wang Q, Shen J, Splawski I, et al. SCN5A mutations associated with an inherited cardiac arrhythmia, long QT syndrome. Cell. 1995;80(5):805-811. doi:10.1016/0092-8674(95)90359-3. [PubMed 7889574]
- [5] Wang Q, Curran ME, Splawski I, et al. Positional cloning of a novel potassium channel gene: KVLQT1 mutations cause cardiac arrhythmias. Nat Genet. 1996;12(1):17-23. doi:10.1038/ng0196-17. [Nat Genet ng0196-17]
- [6] Hamill OP, Marty A, Neher E, Sakmann B, Sigworth FJ. Improved patch-clamp techniques for high-resolution current recording from cells and cell-free membrane patches. Pflugers Arch. 1981;391(2):85-100. doi:10.1007/BF00656997. [PubMed 6270629]
- [7] Franz MR, Bargheer K, Rafflenbeul W, Haverich A, Lichtlen PR. Monophasic action potential mapping in human subjects with normal electrocardiograms: direct evidence for the genesis of the T wave. Circulation. 1987;75(2):379-386. doi:10.1161/01.CIR.75.2.379. [PubMed 3802441]
- [8] Franz MR, Swerdlow CD, Liem LB, Schaefer J. Cycle length dependence of human action potential duration in vivo. Effects of single extrastimuli, sudden sustained rate acceleration and deceleration, and different steady-state frequencies. J Clin Invest. 1988;82(3):972-979. doi:10.1172/JCI113706. [PMC303610]
- [9] Mitcheson JS, Chen J, Lin M, Culberson C, Sanguinetti MC. A structural basis for drug-induced long QT syndrome. Proc Natl Acad Sci U S A. 2000;97(22):12329-12333. doi:10.1073/pnas.210244497. [PubMed 11005845]
- [10] Beuckelmann DJ, Näbauer M, Erdmann E. Alterations of K+ currents in isolated human ventricular myocytes from patients with terminal heart failure. Circ Res. 1993;73(2):379-385. doi:10.1161/01.RES.73.2.379. [PubMed 8330380]
- [11] Nakaya H, Takeda Y, Tohse N, Kanno M. Effects of ATP-sensitive K+ channel blockers on the action potential shortening in hypoxic and ischaemic myocardium. Br J Pharmacol. 1991;103(1):1019-1026. doi:10.1111/j.1476-5381.1991.tb12294.x. [PubMed 1908730]
- [12] Weiss JN, Venkatesh N, Lamp ST. ATP-sensitive K+ channels and cellular K+ loss in hypoxic and ischaemic mammalian ventricle. J Physiol. 1992;447:649-673. doi:10.1113/jphysiol.1992.sp019022. [PubMed 1593462]
- [13] Brugada R, Hong K, Dumaine R, et al. Sudden death associated with short-QT syndrome linked to mutations in HERG. Circulation. 2004;109(1):30-35. doi:10.1161/01.CIR.0000109482.92774.3A. [PubMed 14676148]
- [14] Li Z, Ridder BJ, Han X, et al. Assessment of an In Silico Mechanistic Model for Proarrhythmia Risk Prediction Under the CiPA Initiative. Clin Pharmacol Ther. 2019;105(2):466-475. doi:10.1002/cpt.1184. [PubMed 30151907]
- [15] Lee P, Quintanilla JG, Alfonso-Almazán JM, et al. In vivo ratiometric optical mapping enables high-resolution cardiac electrophysiology in pig models. Cardiovasc Res. 2019;115(11):1659-1671. doi:10.1093/cvr/cvz039. [PubMed 30753358]
- [16] Horváth B, Hézső T, Szentandrássy N, et al. Late sodium current in human, canine and guinea pig ventricular myocardium. J Mol Cell Cardiol. 2020;139:14-23. doi:10.1016/j.yjmcc.2019.12.015. [PubMed 31958464]
- [17] Nerbonne JM, Kass RS. Molecular physiology of cardiac repolarization. Physiol Rev. 2005;85(4):1205-1253. doi:10.1152/physrev.00002.2005. [PubMed 16183911]
- [18] Taggart P, Sutton P, Chalabi Z, et al. Effect of adrenergic stimulation on action potential duration restitution in humans. Circulation. 2003;107(2):285-289. doi:10.1161/01.CIR.0000044941.13346.74. [PubMed 12538429]
- [19] Girouard SD, Laurita KR, Rosenbaum DS. Unique properties of cardiac action potentials recorded with voltage-sensitive dyes. J Cardiovasc Electrophysiol. 1996;7(11):1024-1038. doi:10.1111/j.1540-8167.1996.tb00478.x. [PubMed 8930734]
- [20] International Council for Harmonisation (ICH). E14 and S7B Clinical and Nonclinical Evaluation of QT/QTc Interval Prolongation and Proarrhythmic Potential — Questions and Answers. Final guidance. U.S. Food and Drug Administration; August 2022. [FDA]






