

目次

「子どものころから顔つきが年齢よりずっと老けて見える」「手足の指が短く曲がって、皮膚に硬い盛り上がり(ケロイド)ができる」——ペントティネン症候群(Penttinen症候群)は、そうした特徴を示す、世界的にも報告数がごく限られる非常にまれな病気です。原因は、PDGFRB(ピーディージーエフアールビー)という遺伝子の一点の変化にあります。かつては原因も治療法もわからない「早老症(早く老ける病気)」の一つでしたが、近年、原因となる分子の働きが解き明かされ、既存の薬を応用する道が開けてきました。この記事では、ペントティネン症候群とは何か、なぜ手足や目といった体の末端に症状が集中するのか、そしてどのような検査と治療が研究されているのかを、遺伝専門医の視点でやさしく解説します。
Q. ペントティネン症候群とは、まず結論だけ知りたいです
A. ペントティネン症候群とは、PDGFRBという遺伝子の「機能獲得型」の変化によって起こる、非常にまれな早老性の結合組織の病気です。子どものころから、老人のような顔つき、手足の指の骨が溶けるような変化(末端骨溶解)、皮下脂肪の消失、皮膚の硬い盛り上がり(ケロイド)などが進みます。多くは新生突然変異(ご両親にはない、その人に新しく起きた変化)で発症し、典型的なp.Val665Ala変異の報告例では知的発達や身長の伸びが保たれることが特徴です。近年は、原因分子を抑えるチロシンキナーゼ阻害薬(TKI)という薬を応用する治療研究が進んでいます。
- ➤原因 → PDGFRB遺伝子の機能獲得型のミスセンス変異(代表はp.Val665Ala)
- ➤主な症状 → 早老様の顔つき・末端骨溶解・皮下脂肪萎縮・ケロイド様の皮膚病変・角膜の血管新生
- ➤保たれるもの → 典型的なp.Val665Ala変異の報告例では知的発達と身長の伸びが概ね保たれる
- ➤遺伝形式 → 常染色体顕性(優性)。報告例のほとんどが新生突然変異
- ➤治療の進歩 → イマチニブ・ダサチニブなどのTKIによる分子標的治療が国際的に研究されている
🧬 ペントティネン症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ペントティネン症候群/早期老化症候群ペントティネン型(Premature Aging Syndrome, Penttinen Type)。OMIM #601812 |
| 原因遺伝子 | PDGFRB(血小板由来成長因子受容体β)。機能獲得型のミスセンス変異 |
| 代表的な変異 | p.Val665Ala(c.1994T>C)。より重症の型としてp.Asn666Serが報告[1][4] |
| 主な症状 | 早老様顔貌・末端骨溶解・リポジストロフィー(皮下脂肪萎縮)・ケロイド様病変・角膜血管新生 |
| 保たれる機能 | 典型的なp.Val665Ala変異の報告例では知的発達・身長の伸びは概ね保たれる。初期報告では悪性腫瘍による早期死亡は示されていない[1] |
| 遺伝形式 | 常染色体顕性(優性)。報告例の多くは新生突然変異(de novo) |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査や治療を勧めるものではありません。
1. ペントティネン症候群とは ─ どんな病気か
ペントティネン症候群は、子どものころから進行する、非常にまれなプロジェロイド症候群(早老症候群)の一つです。1997年、フィンランドの研究者ペントティネン(Penttinen)らが、老人のような外見・骨の成熟の遅れ・著しい末端骨溶解・特徴的な皮膚病変を示す少年を「新しい早老性の病気」として初めて報告したことに、その名の由来があります[2]。この最初の報告の時点で、身長の伸びと知能の発達は正常に保たれることが記録されており、これは今日でも本症候群を見分けるうえで大切なポイントになっています。
💡 用語解説:プロジェロイド症候群(早老症候群)
「プロジェロイド」とは「早く老けたように見える」という意味です。実際の老化とは仕組みが異なりますが、皮膚が薄くなる、皮下脂肪が減る、顔つきが年齢より老けて見える、といった外見上の変化が子どものうちから現れます。有名なものにハッチンソン・ギルフォード・プロジェリア症候群(HGPS)やウェルナー症候群がありますが、ペントティネン症候群はこれらとは原因遺伝子も経過も異なる、別の病気です。
ペントティネン症候群が、HGPSなど典型的な早老症と大きく違う点があります。それは、少なくとも初期の症例報告では、悪性腫瘍による早期死亡が典型的な特徴として示されていないことです[1]。ただし症例数が極めて少なく、長期の生命予後を断定できるだけのデータはまだありません。その一方で、皮膚・骨・関節といった結合組織の退行性の変化が進行し、手足の指の変形や関節の拘縮、角膜の病変などによって、日常生活の質(QOL)が大きく損なわれてしまいます。つまり、命に直接かかわる合併症よりも、生活の機能をいかに保つかが大きな課題となる病気だといえます。
発見から約20年間、この病気の根本原因は謎のままでした。転機となったのは、2015年に発表された全エクソーム解析(体の設計図のうち、タンパク質をつくる部分をまとめて読む検査)の成果です。ジョンストン(Johnston)らは、発端者を含む複数の患者を調べ、PDGFRBという遺伝子の一点の変化(c.1994T>C、p.Val665Ala)が共通して存在することを突き止めました[1]。しかもこの変化は、いずれもご両親には見られない新生突然変異(de novo)でした。原因が分子レベルで特定されたことは、その後の治療研究へと道を開く決定的な一歩になりました。
2. 原因遺伝子PDGFRBの働き
病気の仕組みを理解するには、まずPDGFRB遺伝子がつくるタンパク質(PDGFRβ)が、ふだん何をしているのかを知る必要があります。PDGFRβは、血小板由来成長因子(PDGF)という体の信号分子を受け取る「受け皿(受容体)」です。発生・造血・傷の治りといった場面で重要な役割を担い、間葉系幹細胞・血管平滑筋細胞・周皮細胞・線維芽細胞といった、体を支える組織の細胞に多く存在しています[3]。
💡 用語解説:受容体チロシンキナーゼ(RTK)
細胞の表面には、外からの信号を受け取ってスイッチを入れる「アンテナ」のようなタンパク質があります。その代表が受容体チロシンキナーゼ(RTK)です。外側に信号分子(リガンド)を受け取る部分、細胞膜を貫く部分、そして細胞の内側に「リン酸化」という反応で信号を伝える部分(キナーゼ)を持ちます。PDGFRβもこの仲間で、信号分子PDGFがくっつくとスイッチが入り、細胞に「増えなさい」「動きなさい」といった指令を伝えます。
ふだんのPDGFRβは、信号分子PDGF-BBが外側にくっつくと、受容体どうしが2つ組み合わさり(二量体化)、細胞の内側でお互いをリン酸化し合うことでスイッチが入ります[3]。このリン酸化された部分に、次の信号を担うさまざまなタンパク質(STAT、PI3K/AKT、PLCγ、RAS/MAPKなど)が呼び寄せられ、細胞の増殖・分化・移動・生存が細かく制御されます。マウスでこの遺伝子を失わせると、血管が漏れやすくなり、出血や腎不全を起こして生まれる前後で命を落とすことから、PDGFRβが血管系の構築と維持になくてはならない働きをしていることがわかります[3]。大切なのは、この強力なスイッチが「必要なときだけ」正確に入るよう、厳重に管理されているという点です。
3. 分子メカニズム ─ 「壊れたブレーキ」が病気を起こす
ペントティネン症候群を起こす変異は、PDGFRβのチロシンキナーゼドメインという、信号を伝える中心部の中にあります。より正確には、キナーゼの「ヒンジ(蝶番)領域」と呼ばれる、進化的によく保存された場所のアミノ酸が置き換わります。最も代表的なのがp.Val665Ala(バリンがアラニンに変わる)で、これに加えて、より重症の型を起こすp.Asn666Ser(アスパラギンがセリンに変わる)が報告されています[1][4]。
💡 用語解説:ミスセンス変異と機能獲得型
ミスセンス変異とは、遺伝子の一文字が変わることで、タンパク質の部品であるアミノ酸が1つ別のものに置き換わる変化です。その結果、タンパク質の働きが失われる場合を「機能喪失型」、逆に働きが過剰になる場合を「機能獲得型(gain-of-function)」といいます。ペントティネン症候群は後者、つまりスイッチが入りっぱなしになるタイプの変異が原因です。
Val665やAsn666といった残基は、受容体が信号分子と結合していない状態で、キナーゼが勝手にスイッチを入れないよう抑える「分子ブレーキ(molecular brake)」として働く、構造上の要所です。変異によってこのブレーキが直接あるいは間接的に壊れると、自己抑制のしくみが解除され、信号分子がなくても受容体が自分で自分をリン酸化し続ける状態、すなわち機能獲得が生じます[1]。アクセルとブレーキでたとえるなら、ブレーキが効かなくなってアクセルが踏まれたまま固定されてしまう、というイメージです。
かたよったシグナルが症状を生む
興味深いのは、この「入りっぱなし」の信号が、正常なときとは異なるかたよったパターンを示す点です。研究では、p.Val665Ala変異は、細胞をむやみに増やす一般的な信号よりも、STAT1を優先的に活性化し、インターフェロンに似た異常な反応を引き起こすことが示されました[3]。同じ研究で、STAT3やAKT、PLCγといった「がんに関わる古典的な経路」の活性化はむしろ弱く、実際に2種類の細胞増殖アッセイで、この変異ががんを起こす力(発がん活性)を持たないことも確認されています[3]。ペントティネン症候群でがんによる若年死が見られないことと、よく符合する所見です。
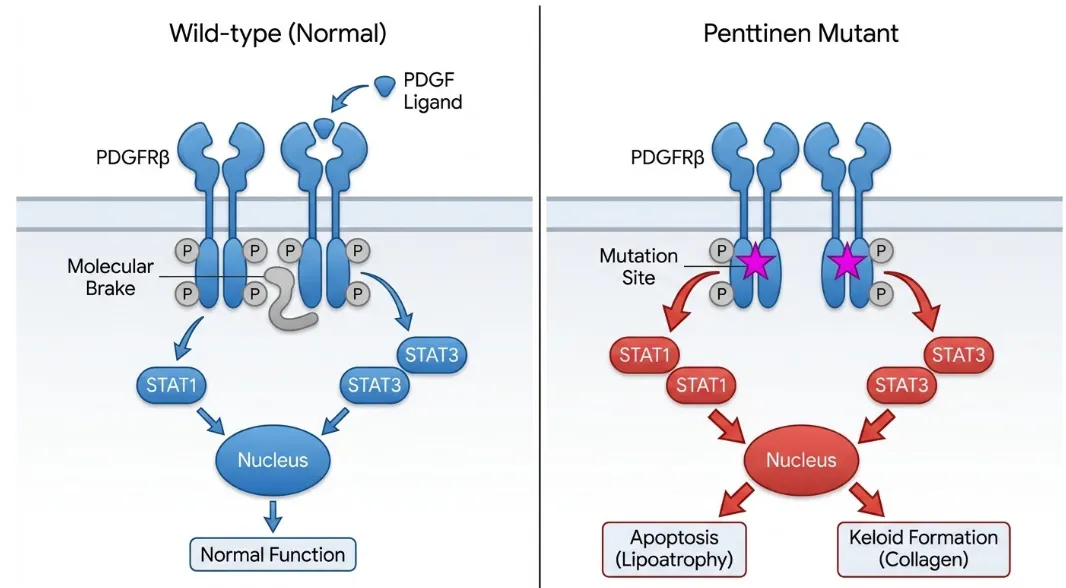
※この図は病態を理解するための模式図です。p.Val665AlaではSTAT1優位のシグナルが特徴で、STAT3・AKT・PLCγなどの活性化は弱い、または検出されにくいことが報告されています[3]。
より重症のp.Asn666Ser変異を持つ患者さんの皮膚線維芽細胞(皮膚をつくる細胞)を用いた研究では、変異した受容体の自己リン酸化に加えて、STAT1・PLCγ1・SHP2・AKTといった下流のタンパク質のリン酸化が高まっていることが示されました[4]。こうした線維芽細胞が弱くなり死にやすくなること(アポトーシスの亢進)が、患者さんに特有のリポジストロフィー(皮下脂肪の消失)や皮膚の菲薄化といった早老様の症状に直接つながっていると考えられています。一方で、皮膚に硬い盛り上がりをつくるケロイドは、線維芽細胞によるコラーゲンの過剰な産生と関係します。同じ変異が、ある場所では細胞を死なせ(脂肪が減る)、別の場所ではコラーゲンを増やす(ケロイドができる)——この一見矛盾する現象が、病気の複雑さを物語っています。
4. 症状と経過 ─ 体に何が起きるのか
ペントティネン症候群は、多くの臓器にわたって、時間とともに進行する退行性の変化を起こします。ただし、典型的なp.Val665Ala変異の症例では、知的発達と身長の伸びが概ね保たれることが際立った特徴として報告されています[1]。ここでは、報告されている症状を時期ごとに整理します。
乳幼児期〜小児期早期(おおむね3〜8歳)
早い例では乳幼児期から、軽い顔つきの違いや大泉門(頭の骨のすきま)の閉じる遅れが見られます。小児期早期になると、老人のような顔つき、手足の皮膚の結節(しこり)や瘢痕(はんこん)に似た病変、頬の網目状の赤み、角膜の混濁などが現れてきます。この時期にはすでに、手指や足趾の末端骨溶解(acro-osteolysis、指先の骨が溶けるように短くなる変化)がX線写真で確認されることがあります[2]。軽いけがをした部位に、いぼ状(wart-like)やケロイド様の病変ができやすい傾向も報告されています。
💡 末端骨溶解は「元に戻らない」変化
末端骨溶解による手足の指の変形は、いったん進行すると元の形に戻すことができない不可逆的な変化です。指の短縮や屈曲拘縮(指が曲がったまま伸びにくくなること)が進むと、物をつかむ・字を書くといった日常の動作が大きく制限されます。だからこそ、後で述べる治療研究では「不可逆的な破壊が進む前の、できるだけ早い段階での介入」が理論上は望ましいと考えられています。
思春期〜成人期
思春期から成人期にかけては、角膜の血管新生や混濁、重度の関節拘縮、骨粗鬆症、そして高血圧などの血管系の合併症が進むことがあります[1]。実際に報告されている成人例では、細く疎らな毛髪、前頭部の突出、眼球突出、狭い口蓋、皮膚の菲薄化と血管の透見、手掌・足底の著しい過角化などが記録されています。手足の指には強い屈曲拘縮と短縮が見られ、X線では中手骨・指骨の菲薄化などが、DXA(骨密度測定)では重度の骨粗鬆症が確認されています。眼の症状としては、角膜浮腫や閉塞隅角、小眼球症などがあり、一部の患者さんでは角膜血管新生が進んで視力が大きく低下する失明のリスクも報告されています。
日本人の報告例では、23歳の時点で身長172.0cm(+0.2 SD)・体重59.7kg(−0.1 SD)と体格は正常範囲を保っていた一方、進行性の強皮症様の皮膚の退縮、上顎・頬骨の後退による顔つきの変化、両手足の指の屈曲拘縮、胸腰椎の側弯症などが記録されました。この患者さんでは22歳以降に断続的な高血圧が現れましたが、降圧薬で適切にコントロールされています。このように、症状の中心は結合組織と骨格系にありながら、血圧などの全身管理も重要になってきます。
5. なぜ手足や目に症状が集中するのか ─ 温度依存性の謎
ペントティネン症候群の一部の変異やその近縁疾患では、角膜の血管新生や、手足の末端の骨溶解・ケロイドといった症状が、体幹よりも体の末端(手足の先や目)で目立つことがあります。なぜ末端に症状が強く出るのか——とくにPDGFRBのAsn666置換について、近年の生化学的研究から温度依存性という重要な手がかりが示されました。
鍵は温度でした。研究では、666番目のアミノ酸に起きる変異群(p.Asn666Ser、p.Asn666Tyr、p.Asn666His、p.Asn666Lys)がそれぞれ異なる温度応答を示し、複数の変異で、深部体温にあたる37℃よりも、末端組織や角膜の温度に近い32℃でPDGFRβのリン酸化や下流の信号が強まることが明らかになりました[5]。手足の先や角膜など、体の中でも温度が低い場所でこそ、異常な信号が最大になるというわけです。これは、なぜ末端組織の破壊や角膜の病変が選択的に起こるのかを、分子のレベルで説明するものです。
この温度依存性は、同じ666番目の変異でも置き換わるアミノ酸によって病気が大きく異なる理由とも結びついています。角膜に強い病変を起こすp.Asn666Tyr(後述のOPDKD)に関する研究では、変異した線維芽細胞のリン酸化が37℃でも高い一方、角膜の平均温度である32℃でさらに大きく高まることが示されました[6]。一方、ペントティネン症候群を起こすp.Asn666Serでは、32℃でも37℃でもほぼ同じ高いレベルで受容体が活性化しており、温度によらず強い自己活性化が起こる——ただしSTAT1のリン酸化は32℃でさらに高まる、という違いが観察されました[6]。わずかなアミノ酸の違いが、温度への感受性やかたよる信号のバランスを変え、結果として異なる病気を生み出しているのです。
なお、STAT1という信号分子は、組織が痩せる(wasting)方向と、逆に過成長する方向のどちらに傾くかを左右する重要な因子であることが、マウスの研究からも示されています[10]。ペントティネン症候群で見られる脂肪や皮膚の「痩せ」の背景に、このSTAT1の働きが関わっていると考えられています。
6. 似た病気との違い ─ PDGFRB関連疾患のスペクトラム
PDGFRBの機能獲得型変異は、ペントティネン症候群だけを起こすわけではありません。変異が起こる場所や、置き換わるアミノ酸の性質によって、さまざまな異なる病気を引き起こす「スペクトラム障害」であることが確立されています[8]。実際、50人を超える患者さんの報告をまとめた研究では、これらの病気が明確に分かれた別々のものというより、症状が互いに重なり合う連続体であることが示されています[8]。
🧬 PDGFRB機能獲得型変異に関連する主な病気
| 病気 | 主な変異の場所・例 | 体格・骨格の特徴 | 特有の所見 |
|---|---|---|---|
| ペントティネン症候群(PS) | キナーゼドメイン(p.Val665Ala, p.Asn666Ser) | 成長は正常。著しい末端骨溶解、重度の骨粗鬆症 | 早老様顔貌、リポジストロフィー、ケロイド様病変、角膜血管新生 |
| Kosaki過成長症候群(KOGS) | 傍膜ドメイン(p.Pro584Arg, p.Trp566Arg) | 過成長(長身・四肢伸長)、進行性側弯 | 脆弱で過伸展する薄い皮膚、脳白質病変、精神神経症状 |
| 乳児筋線維腫症(IM) | 傍膜〜キナーゼドメイン(p.Asn666Lys 等) | 成長は正常。骨内病変を伴うことがある | 皮膚・皮下・骨・筋に多発する結節(筋線維腫) |
| 眼翼状片-指趾ケロイド異形成症(OPDKD) | キナーゼドメイン(p.Asn666Tyr) | 成長は正常。末端骨溶解は軽度か非典型 | 手指・足趾のケロイド、小児期からの攻撃的な角膜血管増殖 |
※置換されるアミノ酸によって病気が異なる点にご注目ください。同じ666番目でも、Ser=重症ペントティネン、Lys=乳児筋線維腫症、Tyr=OPDKD、His=拘縮を伴う複雑な病像、と分かれます[5]。
この表が示すように、傍膜ドメイン(キナーゼの少し手前の領域)の変異は主にKosaki過成長症候群を、キナーゼドメインのヒンジ領域の変異は主にペントティネン症候群を起こします。とりわけ興味深いのは、まったく同じ666番目のアスパラギンの置換であっても、置き換わる先のアミノ酸によって病気が根本的に変わることです。p.Asn666Serは最も重症のペントティネン症候群を、p.Asn666Lysは乳児筋線維腫症を、p.Asn666Tyrは眼翼状片-指趾ケロイド異形成症(OPDKD)を起こします[5][7]。これは、それぞれの置換が「分子ブレーキ」に与える立体構造的・熱力学的な影響が異なり、STAT経路とPI3K/AKT経路のバランスや、温度への感受性の閾値が微妙に変わるためと考えられています[5]。
なお、同じPDGFRBでも、働きが失われるタイプ(機能喪失型)の変異は、原発性家族性脳石灰化症というまったく別の神経の病気を起こします。同じ遺伝子でも、機能が過剰になるか失われるかで、正反対の性質の病気につながる——これは遺伝子の働きを読むうえで、とても示唆に富む事実です。鑑別の際には、早老症という枠の中でハッチンソン・ギルフォード・プロジェリア症候群(HGPS)やウェルナー症候群、末端骨溶解という切り口ではハジュ・チェニー症候群など、症状の重なる病気を丁寧に見分けていくことが重要になります。
7. 診断と検査 ─ どうやって見つけるか
ペントティネン症候群の診断は、まず特徴的な症状の組み合わせ——早老様の顔つき、末端骨溶解、ケロイド様の皮膚病変、リポジストロフィー、角膜病変、そして知能・身長が正常に保たれること——から疑うところから始まります。X線写真での末端骨溶解や骨粗鬆症の確認も、診断の手がかりになります。ただし、これらの所見は他のPDGFRB関連疾患や別の早老症とも重なるため、最終的な確定には遺伝学的検査が欠かせません。
確定診断は、PDGFRB遺伝子を調べ、機能獲得型の変異(代表的にはc.1994T>C、p.Val665Ala)を確認することで行われます[1]。実際、この病気の原因が特定された2015年の研究そのものが、全エクソーム解析によって原因変異を突き止めたものでした[1]。特定の変異があらかじめ疑われる場合はPDGFRBを標的とした遺伝子検査が、症状から複数の病気が考えられる場合はエクソーム解析のような網羅的な検査が選ばれることがあります。
💡 用語解説:新生突然変異(de novo変異)
ペントティネン症候群の報告例の多くは、新生突然変異(de novo変異)によるものです。これは、ご両親の遺伝子には無く、卵子や精子がつくられる過程、あるいは受精のごく初期に、その子に新しく生じた変化を指します。つまり、多くの場合ご両親には同じ病気がなく、ご家族の中では「初めて」発症したケースになります。この点は、次の妊娠や血縁者への影響を考えるうえで重要な情報になります。
検査で変異が見つかったとき、その結果が本人やご家族にとって何を意味するのかを整理し、今後の見通しや選択肢を一緒に考えていくのが遺伝カウンセリングの役割です。ペントティネン症候群のような超希少疾患では、確定診断そのものが患者さんやご家族にとって大きな意味を持つ一方、情報が限られているために不安も生じやすくなります。検査を受けるかどうかを含め、決めるのはご本人・ご家族であり、私たちは中立の立場で判断材料を整理する役割を担います。
8. 最新の治療 ─ チロシンキナーゼ阻害薬(TKI)の応用
原因がPDGFRBの「入りっぱなしのスイッチ」にあるとわかったことで、治療の考え方は大きく変わりました。それまでの、症状をやわらげる対症療法から、原因分子そのものを抑える分子標的治療(プレシジョン・メディシン)へ、という発想の転換です。ここで注目されたのが、慢性骨髄性白血病(CML)や消化管間質腫瘍(GIST)の治療にすでに使われているチロシンキナーゼ阻害薬(TKI)という薬でした。
💡 用語解説:チロシンキナーゼ阻害薬(TKI)
チロシンキナーゼ阻害薬(TKI)は、キナーゼが信号を伝えるときに使う「ATP結合ポケット」にはまり込むことで、そのスイッチが入るのを妨げる薬です。PDGFRβのように、変異で常にスイッチが入ってしまった受容体に対して、そのスイッチを止める働きが期待されます。もともとは白血病などのがん治療のために開発された薬で、ペントティネン症候群では、各国の医師の判断による特例的な使用(コンパッショネートユース)として試みられています。
第一世代TKI:イマチニブ
第一世代のTKIであるイマチニブは、PDGFRβを含む複数の受容体のATP結合ポケットに結合し、そのキナーゼ活性を強く抑えます。分子レベルの研究では、イマチニブがp.Val665Ala変異の信号を、正常な受容体よりは高い濃度でではあるものの、治療で使える範囲の濃度でしっかり遮断できることが示されました[3]。また、PDGFRB関連疾患の幅広いスペクトラムを対象とした研究では、イマチニブ単剤で速やかで力強い反応が得られた例が報告されており、この薬が有力な選択肢になりうることが示されています[8]。
ただし、イマチニブには限界もあります。イマチニブは受容体が特定の「不活性な形」にあるときに最もよく結合するため、強く活性化した状態に傾いた変異に対しては、結合が弱まって反応が不十分にとどまったり、長く使ううちに効きめが徐々に弱まったりする場合があることがわかってきました[9]。
第二世代TKI:ダサチニブへの切り替え
イマチニブで反応が頭打ちになった患者さんに対する次の一手として、第二世代TKIであるダサチニブへの切り替えが注目されています。p.Val665Ala変異を持つ成人患者さんの報告では、イマチニブで当初は部分的な改善が見られたものの、約16ヶ月でそれ以上の改善が見られなくなりました[9]。
この患者さん由来の細胞を用いた試験管内の実験で、p.Val665Ala変異型のPDGFRβが、イマチニブよりもダサチニブに対してはるかに高い感受性を示すことが確認されました[9]。ダサチニブは、受容体の不活性な形だけでなく活性化した形にも結合できるという優れた性質を持つため、常に活性化に傾いた変異受容体の自己リン酸化や、下流のAKT・STATの過剰なリン酸化を、より強く抑えられると考えられます[9]。この所見にもとづいて実際にダサチニブへ切り替えたところ、分子レベルでの信号抑制と並行して、手足の関節拘縮のさらなる改善といった臨床的な成果が得られたと報告されています[9]。この事例は、患者さん一人ひとりの変異の性質に応じて、最適な薬を選ぶことの大切さを示しています。
💡 治療研究の「できること」と「できないこと」
TKIは、異常なシグナルを止めることはできても、すでに進んでしまった末端骨溶解による骨の変形や、不可逆的な角膜の瘢痕を元に戻すことはできません。そのため、組織の破壊が進む前の早い段階での介入が理論上は望ましいと考えられますが、小児に長期間TKIを使ったときの骨の成長や心血管系への影響については、長期の安全性データがまだ十分ではありません[8]。効果と負担のバランスを慎重に見極める必要があり、治療に関する判断は必ず主治医とご相談ください。
なお、疾患スペクトラムの中の他の変異では、有効なTKIのプロファイルがさらに異なります。たとえば乳児筋線維腫症を起こす一部の変異はイマチニブに抵抗性を示す一方、より新しい世代のTKIによって強く抑えられることが報告されています。こうした事実は、単一の薬に頼るのではなく、患者さん個々の変異に対する試験管内での感受性の評価にもとづいて、最適な薬を選ぶ個別化医療が重要であることを示しています。ここで紹介した薬は、いずれもこの病気に対して確立した標準治療というわけではなく、研究段階の応用であることにご留意ください。
2026年7月に公表された国際共同研究では、Kosaki過成長症候群/ペントティネン症候群(KOGS/PS)でTKI治療を受けた8例について、3.5か月から8年の経過がまとめられました。8例全員で数週〜数か月以内に何らかの臨床的改善がみられ、副作用は概して軽度でしたが、一部では時間とともに効果が低下し、イマチニブからダサチニブなど別のTKIへ変更されています[13]。この結果はTKIの可能性を支持しますが、症例数は依然として少なく、利益とリスクを確定するには不十分です。治療を検討する場合は、変異ごとの薬剤感受性、不可逆的な病変の程度、年齢、長期安全性を総合して、専門チームで個別に判断する必要があります。
9. 遺伝と国際共同研究
ペントティネン症候群は常染色体顕性(優性)遺伝の形をとる病気ですが、報告例のほとんどは、ご両親にはない新生突然変異によって発症しています[1]。理論上は、発症した本人からお子さんへ2分の1の確率で受け継がれる可能性がありますが、症例数が極めて限られるため、実際の再発リスクや家族内での経過については、まだわかっていないことが多いのが現状です。だからこそ、正確な情報を整理し、ご家族の状況に寄り添って考える遺伝カウンセリングの役割が重要になります。
症例数は極めて限られています。2025年の国際コンソーシアム報告では、Kosaki過成長症候群とペントティネン症候群を合わせたPDGFRB機能獲得型疾患として、未発表例を含め25例を超える患者さんが把握されていました[11]。さらに2026年の更新では、KOGS/PSとして33例がコンソーシアムで把握され、そのうち9例がTKI治療を受けていたと報告されています[13]。単一の施設や一つの国だけでは、この病気の自然経過を解明し、治療の安全性を検証することには限界があります。この課題を克服するため、世界中の多分野の専門家が結集した国際共同研究コンソーシアム「Knowing & Treating Kosaki and Penttinen Syndromes」が結成されました[11]。
このコンソーシアムには、13カ国から18の医療・研究チームが参加しています[11]。その最大の功績は、超希少疾患の自然経過を正確に記録するためのデータベースを構築し、臓器別のフォローアップ・ガイドラインを標準化したことです[11]。これにより、各国で特例的に使われているTKIの安全性と有効性を、未治療の患者さんの自然経過と比較する「実臨床における観察研究」の土台が整いました。従来の無作為化比較試験(RCT)を行うことが難しいこうした病気において、多国間の登録にもとづくこのアプローチは、医学的な根拠を積み上げるための現実的な方法だといえます。ペントティネン症候群は、インドからの報告[12]など、世界各地から新しい症例が加わり続けており、その全体像の解明は現在進行形です。
🩺 院長コラム【超希少疾患だからこそ、世界でつながる】
世界でもごく少数例しか把握されていない、と聞くと、途方に暮れてしまうかもしれません。けれど近年の医学は、まさにその「まれさ」を、国境を越えたつながりで乗り越えようとしています。一人の患者さんの丁寧な記録が、地球の反対側にいる別の患者さんの治療の手がかりになる。ペントティネン症候群の研究は、そのことを鮮やかに示しています。
原因がわからなかった時代から、原因分子を狙う治療が試みられる時代へ。この20年あまりの歩みは、希少疾患の診療に希望を与えてくれます。診断がつくこと自体が、次の一歩を選ぶための大切な土台になります。おひとりで抱え込まず、遺伝の専門家とつながっていただければと思います。
10. よくある誤解
誤解①「早老症だから短命」
典型的なp.Val665Ala変異の報告例では、HGPSのような早期動脈硬化や悪性腫瘍による若年死は報告されていません[1]。ただし症例数が非常に少ないため、長期予後を一般化するには十分なデータがありません。実際の課題としては、進行する骨・関節・皮膚・眼の病変が生活の質に大きく影響します。
誤解②「知能や成長も遅れる」
典型的なp.Val665Ala変異の報告例では、知的発達と身長の伸びは概ね保たれます[1]。ただしPDGFRB関連疾患は表現型の幅が広く、個々の変異や症例で経過は異なります。この点は他の早老症との重要な違いです。
誤解③「必ず遺伝する家族の病気」
報告例の多くは、ご両親にはない新生突然変異で発症します[1]。多くの場合、ご家族の中では初めての発症であり、「親から受け継いだ」とは限りません。
まとめ ─ 原因の解明から治療研究へ
ペントティネン症候群は、PDGFRB遺伝子のチロシンキナーゼドメインに生じた機能獲得型の変異(主にp.Val665Alaやp.Asn666Ser)を原因とする、極めてまれな早老性・結合組織変性の病気です。キナーゼの「分子ブレーキ」が壊れることで、信号分子がなくてもSTATやAKTの経路が異常に活性化し続け、それが線維芽細胞の脆弱化によるリポジストロフィーや、コラーゲン過剰によるケロイド、重度の末端骨溶解といった特徴的な症状を生み出します[1][4]。温度依存的な信号増幅のしくみが解明されたことで、体温の低い末端に症状が集中する理由も、分子のレベルで説明できるようになりました[6]。
臨床の面では、原因不明の病気として対症療法に頼っていた時代から、イマチニブやダサチニブといったTKIを用いた病態特異的な治療研究へと、歴史的な進歩を遂げつつあります[8][9]。とりわけ、患者さん個々の変異の性質にもとづいて最適な薬を選ぶという精密医療の考え方は、超希少疾患の診療に新しい可能性を開いています。今後は、国際コンソーシアムを通じた世界規模のデータ共有により、小児期における治療の最適な開始時期や、長期的な安全性、変異ごとの最適な薬の選び方が明らかになっていくことが期待されます[11]。遺伝子の変化が体にどう影響するのかを丁寧に読み解くことは、こうしたまれな病気の理解と、ご家族の意思決定を支える土台になります。
よくある質問(FAQ)
Q1. ペントティネン症候群とはどんな病気ですか?
PDGFRBという遺伝子の「機能獲得型」の変化によって起こる、非常にまれな早老性の結合組織の病気です。子どものころから、老人のような顔つき、手足の指の骨が溶けるような変化(末端骨溶解)、皮下脂肪の消失、皮膚の硬い盛り上がり(ケロイド様病変)、角膜の病変などが進みます。症例数は極めて少なく、近縁のKosaki過成長症候群と合わせた国際登録でも患者数は数十例規模です。
Q2. 知能や身長の発達には影響しますか?
典型的なp.Val665Ala変異の報告例では、知的発達と身長の伸びが概ね保たれることが特徴です。ただしPDGFRB関連疾患は表現型の幅が広く、すべての変異・症例に一律に当てはまるとは限りません。この点は個別の遺伝学的所見と臨床像を合わせて評価することが重要です。
Q3. この病気は遺伝しますか?
常染色体顕性(優性)遺伝の形をとる病気ですが、報告されている例のほとんどは、ご両親にはない「新生突然変異(de novo変異)」によって発症しています。つまり多くの場合、ご家族の中では初めての発症です。理論上は本人からお子さんへ受け継がれる可能性がありますが、症例が非常に限られるため、実際のリスクについては遺伝カウンセリングで個別に整理することが大切です。
Q4. なぜ手足や目に症状が集中するのですか?
近年の研究で、原因となる変異の一部が、深部体温の37℃よりも、手足の先や角膜のように温度の低い32℃の環境でこそ、より強く受容体を活性化させる「温度依存性」を持つことが明らかになりました。体の中でも温度が低い末端で異常な信号が最大になるため、末端の骨溶解や角膜の病変が選択的に起こると考えられています。
Q5. 治療法はありますか?
確立した標準治療はまだありませんが、原因分子PDGFRβを抑えるチロシンキナーゼ阻害薬(TKI/イマチニブ・ダサチニブなど)を応用する治療研究が国際的に進んでいます。2026年の国際共同研究ではKOGS/PSのTKI治療8例が詳しく解析され、全例で数週〜数か月以内に何らかの改善がみられた一方、一部では時間とともに効果が弱まり、別のTKIへの切り替えが行われました。ただし、すでに進んだ骨や角膜の不可逆的な変化を元に戻すことはできず、小児への長期使用の安全性も検証中です。治療の判断は必ず主治医とご相談ください。
🏥 遺伝性疾患・遺伝子検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] A Point Mutation in PDGFRB Causes Autosomal-Dominant Penttinen Syndrome. Am J Hum Genet. 2015. [PMC4564935]
- [2] New progeroid disorder. Am J Med Genet. 1997. [PubMed 9056558]
- [3] Penttinen syndrome-associated PDGFRB Val665Ala variant causes aberrant constitutive STAT1 signalling. J Cell Mol Med. 2022. [PMC9279580]
- [4] A tyrosine kinase-activating variant Asn666Ser in PDGFRB causes a progeria-like condition in the severe end of Penttinen syndrome. Eur J Hum Genet. 2019. [PubMed 30573803]
- [5] Temperature as a Key Modulator: Investigating Phosphorylation Patterns of p.Asn666 PDGFRB Variants and Their Role in Downstream Signaling. Hum Mutat. 2025. [PMC12041633]
- [6] Temperature-dependent autoactivation associated with clinical variability of PDGFRB Asn666 substitutions. Hum Mol Genet. 2021. [PubMed 33450762]
- [7] Ocular pterygium-digital keloid dysplasia. Am J Med Genet A. 2014. [PubMed 25124224]
- [8] Activating variants in PDGFRB result in a spectrum of disorders responsive to imatinib monotherapy. Am J Med Genet A. 2020. [PubMed 32500973]
- [9] Clinical and molecular response to dasatinib in an adult patient with Penttinen syndrome. Am J Med Genet A. 2022. [PubMed 34894066]
- [10] STAT1 modulates tissue wasting or overgrowth downstream from PDGFRβ. Genes Dev. 2017. [PubMed 28924035]
- [11] ‘Knowing and Treating Kosaki/Penttinen syndrome’ international collaborative consortium: recommendations for follow-up, natural history and a real-life observational study about safety and efficacy profile of tyrosine kinase inhibitors. J Med Genet. 2025. [PubMed 40707250]
- [12] First case report of Penttinen syndrome from India. Am J Med Genet A. 2022. [PubMed 34799960]
- [13] Tyrosine kinase inhibitors in Kosaki/Penttinen syndromes: new reports, follow-up of treated individuals and literature review. Eur J Hum Genet. 2026. [Nature / EJHG]






