

目次

ヤンセン型骨幹端軟骨異形成症(ヤンセンがた・こつかんたんなんこついけいせいしょう/Jansen metaphyseal chondrodysplasia、JMC)は、骨の成長にかかわるPTH1R(ピーティーエイチ・ワン・アール)という遺伝子の変化で起こる、きわめてまれな骨の病気です。この遺伝子がつくる受容体(じゅようたん・体の中の「受信アンテナ」)が、本来のスイッチであるホルモンが来ていないのに「オンのまま」になってしまうのが特徴です。その結果、低身長や骨の変形に加えて、血液中のカルシウムが高くなるなど、一見ばらばらに見える症状が同時に現れます。この記事では、JMCとはどんな病気か、なぜPTH1Rの変化でこうした症状が出るのか、遺伝のしくみ、そして受容体のスイッチを切る「インバースアゴニスト」など最新の治療研究までを解説します。
Q. ヤンセン型骨幹端軟骨異形成症とは、どんな病気ですか?
A. PTH1R遺伝子の「機能獲得型(きのうかくとくがた)」の変化によって、骨・腎臓・成長板ではたらく受容体がホルモンなしでも活性化し続けることで起こる、常染色体顕性(優性)遺伝の超希少な骨系統疾患です。短い手足の低身長、骨の骨幹端(こつかんたん・骨の端の成長する部分)の拡大や変形に加えて、副甲状腺ホルモン(PTH)が抑えられているのに血中カルシウムが高くなる、という一見矛盾した検査所見が特徴です。現時点で病気そのものを治す承認薬はなく、対症的な管理が中心ですが、受容体のスイッチを切るPTH-IA(PTH1Rインバースアゴニスト)の第1/2相臨床試験が2026年に開始されています。
- ➤原因 → PTH1R遺伝子の機能獲得型変異。受容体がリガンド(スイッチ役のホルモン)なしで活性化し続ける
- ➤主な症状 → 短い手足の低身長、骨幹端の拡大・変形、高カルシウム血症、高カルシウム尿症、腎石灰化
- ➤遺伝形式 → 常染色体顕性(優性)。親から子へ50%の確率で伝わりうるが、新しく生じる例も多い
- ➤変異の数 → これまでに確立した病的変異は5種類・3か所のアミノ酸のみ
- ➤治療研究 → 受容体の活性そのものを下げる「インバースアゴニスト」が最も機序に直結した候補
🦴 ヤンセン型骨幹端軟骨異形成症の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ヤンセンがたこつかんたんなんこついけいせいしょう。英語名 Jansen metaphyseal chondrodysplasia(JMC) |
| 原因遺伝子 | PTH1R(副甲状腺ホルモン1型受容体)。染色体3p21.31に位置する |
| 変異の性質 | 機能獲得型(gain-of-function)。受容体がリガンドなしで活性化し続ける[1] |
| 遺伝形式 | 常染色体顕性(優性)遺伝。ヘテロ接合(片方の遺伝子の変化)で発症する |
| 主な症状 | 短肢性低身長・骨幹端の拡大と変形・高カルシウム血症・高カルシウム尿症・腎石灰化 |
| 希少性 | 超希少疾患。分子的に確認された報告は世界で数十例規模にとどまる[2] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. ヤンセン型骨幹端軟骨異形成症とは
ヤンセン型骨幹端軟骨異形成症(JMC)は、受容体の一種であるPTH1R(副甲状腺ホルモン1型受容体)の遺伝子に、生まれつきの変化が起こることで発症する、非常にまれな骨の病気です。1934年にオランダの医師Murk Jansenが報告したことから、この名前がついています。骨の成長を担う成長板(せいちょうばん)という部分の成熟がうまく進まず、短い手足の低身長や、骨の端(骨幹端)の拡大・変形が現れます[3]。
この病気を理解するうえで大切なのは、「原因がホルモンの過不足ではなく、ホルモンを受け取る受容体そのものの異常にある」という点です。多くの内分泌(ホルモン)の病気は、ホルモンが多すぎたり少なすぎたりして起こります。ところがJMCでは、ホルモンの量は正常か、むしろ抑えられているのに、受容体が勝手に活性化し続けます。1995年、シパーニらは、この病気の原因がPTH1Rの「構成的に活性化した(constitutively active・いつもオンになった)」変異であることを世界で初めて示しました[1]。この研究により、JMCの高カルシウム血症や骨形成異常を、PTH1Rのリガンド非依存性活性化によって説明できることが示されました。
💡 用語解説:骨幹端(こつかんたん)と成長板
手足の長い骨(長管骨・ちょうかんこつ)は、中央の「骨幹(こつかん)」と、両端の「骨端(こったん)」でできています。骨端と骨幹の間にある広がった部分が骨幹端で、成長期には骨端と骨幹端の間に成長板(せいちょうばん)という軟骨の層があります。成長板では軟骨細胞が並んで増え、やがて骨に置き換わることで、骨が縦に伸びます。JMCでは、この成長板の軟骨細胞が肥大軟骨細胞へと成熟する過程が滞り、骨がうまく伸びなくなります。
JMCはきわめてまれで、信頼できる有病率(人口あたりの患者数)は確立していません。2025年のまとめでは、分子的に診断が確認された患者は世界で少なくとも数十例、これまでで最も規模の大きい経過の解析でも24例にとどまります[2][4]。数がきわめて少ないため、症状の頻度や重症度の推定には大きなばらつきがあることを、はじめにお伝えしておきます。
2. PTH1Rという受容体と「切れないスイッチ」
PTH1Rは、細胞の表面にあるGタンパク質共役受容体(GPCR)という種類の受容体です。GPCRは、細胞膜を7回貫く構造をもち、外から来たホルモンなどの信号を細胞の中へ伝える「アンテナ兼スイッチ」の役割をします。PTH1Rが受け取る相手(リガンド)は、血中カルシウムを調整する副甲状腺ホルモン(PTH)と、骨や軟骨の発生を調整する副甲状腺ホルモン関連タンパク(PTHrP)の2つです[4]。
PTH1Rがオンになると、細胞の中では主に2つの信号の流れが動きます。1つはGs(ジーエス)というスイッチを介して、cAMP(サイクリックエーエムピー)という「伝令物質」を増やし、PKAという酵素を動かす流れです。もう1つはGqというスイッチを介して、細胞内のカルシウムを動かす流れです。JMCで病気を起こす主役として、証拠が最もしっかりしているのは、前者のGs–cAMP–PKAの流れです[4]。
💡 用語解説:リガンドと「構成的活性化」
受容体にはまり込んで、そのスイッチを入れる相手の分子をリガンドといいます。ふつう受容体は、リガンドが来たときだけオンになり、離れればオフに戻ります。ところがJMCの変異受容体は、リガンドがいなくても勝手にオンのまま動き続けます。この状態を「構成的活性化(こうせいてきかっせいか)」と呼びます。スイッチが押しっぱなしで固定されてしまった、とイメージするとわかりやすいでしょう。
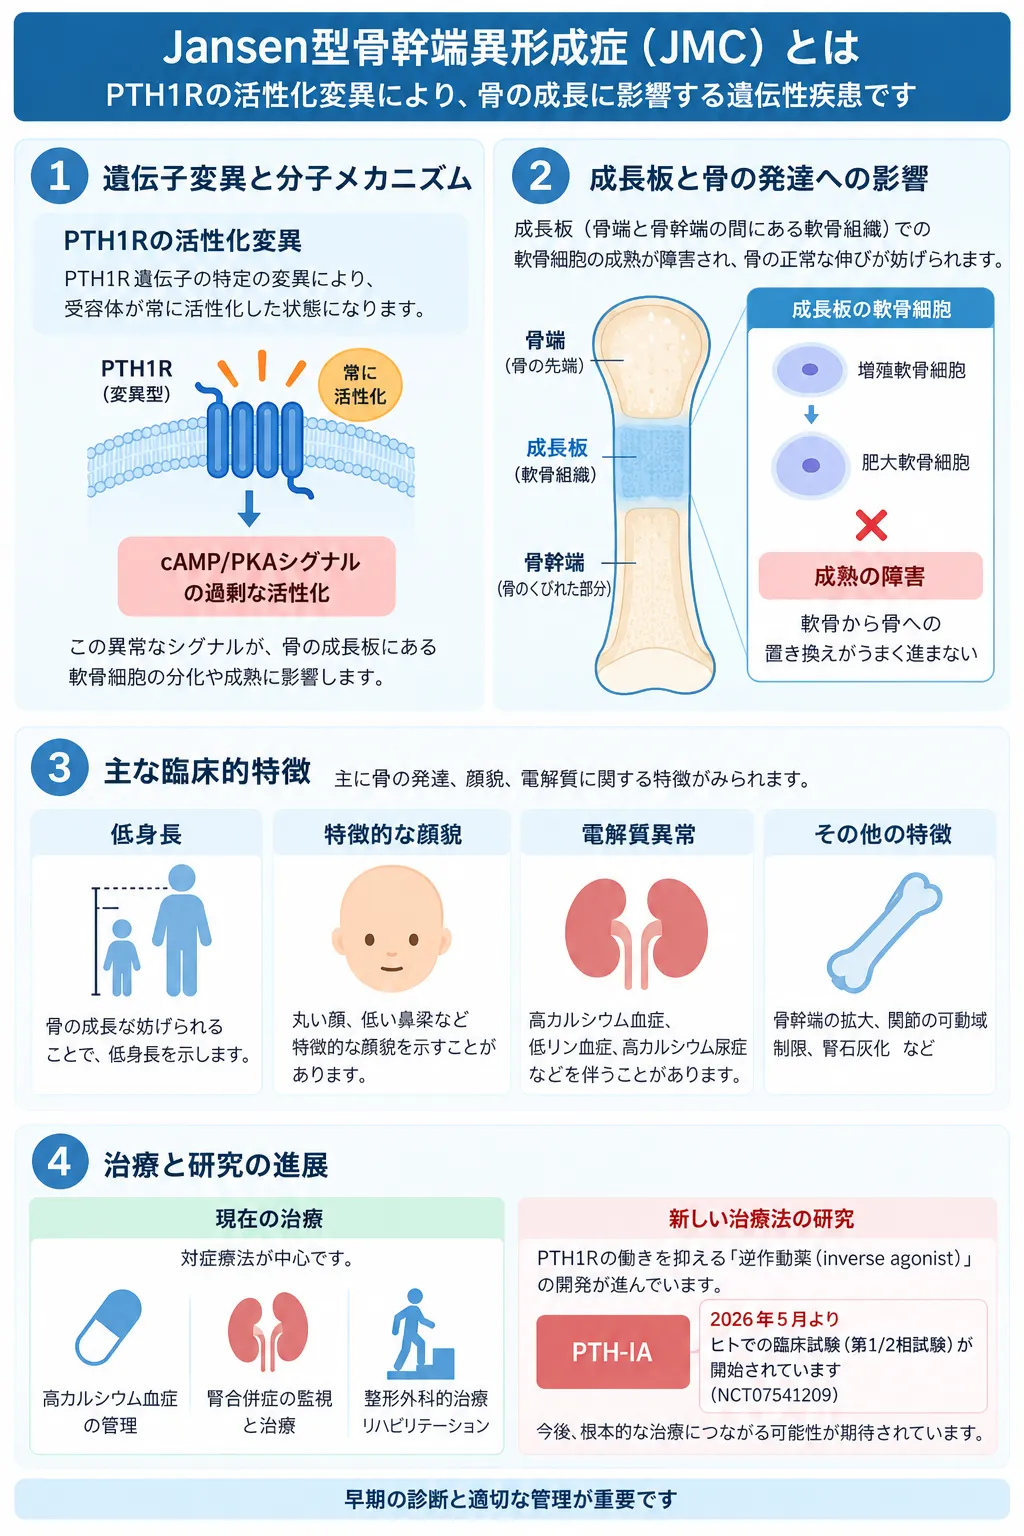
図:ヤンセン型骨幹端軟骨異形成症(JMC)の病態と治療研究。PTH1R遺伝子の機能獲得型変異によって受容体がリガンドなしでも活性化し、主にGs–cAMP–PKAシグナルが過剰になることで、成長板軟骨細胞の成熟が障害されます。その結果、短肢性低身長や骨幹端の異常に加え、高カルシウム血症、高カルシウム尿症、腎石灰化などが生じます。現在は対症的な管理が中心ですが、PTH1Rの構成的活性を抑える逆作動薬(inverse agonist)PTH-IAについて、第1/2相臨床試験(NCT07541209)が2026年5月に開始されています。
成長板では、PTHrPとPTH1Rの信号が、軟骨細胞が「肥大軟骨細胞」へと成熟するのをわざとゆっくりにする「ブレーキ」として働いています。これは、骨が適切な速さで伸びるために必要なしくみです。ところがJMCでは、このブレーキが常にかかりっぱなしになります。その結果、成長板の未熟な軟骨細胞の層が異常に広がり、次の段階へ進む肥大軟骨細胞や、骨に置き換わる部分が減ってしまいます[3]。骨が縦に伸びにくくなるのは、このためです。
🩺 院長コラム【「ホルモンは低いのにPTHが効きすぎている」という逆説】
JMCの検査結果を初めて見ると、多くの方が戸惑います。副甲状腺ホルモン(PTH)は低いか抑えられているのに、あたかもPTHが効きすぎているかのように血中カルシウムが高い——一見、矛盾しているように見えるからです。
現在の医学的知見では、この逆説の答えは「受容体側にある」と説明できます。ホルモンという鍵の量ではなく、鍵穴(受容体)が勝手に開きっぱなしになっている状態です。同じ遺伝子でも、変化の向きによって病気の姿がまったく変わります。検査値を、原因となる分子機構までさかのぼって読み解くことが、正確な理解の出発点になります。
3. どんな症状が現れるのか
JMCの症状は、大きく「骨・成長の症状」と「カルシウム・腎臓の症状」に分けて考えると整理しやすくなります。受容体が骨・成長板・腎臓という複数の場所で同時に暴走するため、症状も複数の臓器にまたがって現れます。
骨・成長・見た目の症状
中心となるのは、生後の成長とともに進む短い手足の低身長です。手足や関節の周りの腫れ、脚の弯曲(わんきょく・曲がり)、骨幹端の拡大や不整、歩きにくさ、背骨の側弯(そくわん)などがみられます[3]。レントゲンでは成長板の周りの変化が重いくる病に似て見えることがありますが、原因はビタミンDやリンの不足ではなく、受容体の暴走による軟骨細胞の成熟障害です。顔つきの特徴(額の突出、目と目の間隔が広い、あごが小さいなど)や、永久歯が生えにくい・埋まったままになるといった歯の異常が報告されることもあります[4]。
カルシウム・腎臓の症状
JMCでは、副甲状腺ホルモン(PTH)が低い・抑えられているにもかかわらず、PTHが効きすぎたときのような検査所見、すなわち高カルシウム血症・低め〜正常下限のリン・高カルシウム尿症が生じます[4]。24人の患者さんの経過をまとめた研究では、血中カルシウムは生後まもない時期には正常のことが多い一方、およそ0.15〜10歳では平均で1デシリットルあたり11.8ミリグラム前後と高く、成人では平均10.0ミリグラム前後まで下がる傾向がありました[4]。
一方で、尿へのカルシウムの漏れ(高カルシウム尿症)は小児でも成人でも続き、腎臓の超音波検査を受けた患者さんの多くに腎石灰化(じんせっかいか・腎臓へのカルシウム沈着)が認められ、進行した慢性腎臓病に至った例も報告されています[4]。したがって、「成人になって血中カルシウムが正常化した=病気が治まった」とは言えず、尿や腎臓の状態を長く見ていく必要があります。
⚠️ 正常なカルシウム値だけでJMCは否定できません
後で述べるように、同じ変異でもはっきりした高カルシウム血症を欠く患者さんが存在します。血中カルシウムが正常だからといってJMCではない、とは言い切れません。成長板や骨幹端の特徴的な骨の変化、低めのPTH、尿カルシウムの高さなどを合わせて総合的に評価することが大切です。
4. 原因となる5つの変異 ─ たった3か所のアミノ酸
JMCの興味深い点は、これまでに確立した病的変異がわずか5種類、しかも3か所のアミノ酸に集中していることです。具体的には、223番目のヒスチジン(H223R)、410番目のトレオニン(T410P・T410R)、458番目のイソロイシン(I458K・I458R)の3か所です[2]。いずれも受容体が細胞膜を貫く部分(膜貫通領域)の、細胞の内側に近い場所にあります。この位置は、受容体の内側でGタンパク質が結合する部分の近くにあたり、変異によって受容体が「オンの形」で安定してしまうと考えると、リガンドなしで活性化することがうまく説明できます。
🧬 JMCを起こす5つのPTH1R変異
| 変異 | 位置 | 特徴 |
|---|---|---|
| H223R (ヒスチジン223→アルギニン) |
膜貫通2の細胞内側 | 最も多い変異。1995年に最初に同定された。強い構成的活性を示す[1][5] |
| T410P (トレオニン410→プロリン) |
膜貫通6の細胞内側 | 典型的なJMCを起こす。強い構成的活性を示す[5] |
| T410R (トレオニン410→アルギニン) |
膜貫通6の細胞内側 | 同じ410番でも構成的活性が弱く、症状が軽い。父と2児に伝わった家系が報告[6] |
| I458K (イソロイシン458→リジン) |
膜貫通7の細胞内側 | ごく少数例。細胞実験では強い活性を示す[4] |
| I458R (イソロイシン458→アルギニン) |
膜貫通7の細胞内側 | 受容体の細胞表面での量が減っても、基礎cAMPは野生型の約8倍に上昇[7] |
※本文では慣用の変異名(H223Rなど)を用いています。HGVS表記では、GeneReviewsに掲載されている参照配列NM_000316.3/NP_000307.1に基づき、p.His223Arg、p.Thr410Pro、p.Thr410Arg、p.Ile458Lys、p.Ile458Argと表記されます。
同じ位置でも「置き換わるアミノ酸」で重症度が変わる
1997年の研究では、223番目のヒスチジンを他のすべてのアミノ酸に置き換えて調べたところ、アルギニンとリジンに置き換わったときだけ、リガンドなしのcAMP産生が起こりました[5]。410番目についても、同じ位置がプロリンに変わるT410Pと、アルギニンに変わるT410Rでは、構成的活性の強さが異なります。T410Rはより弱く、実際にこの変異をもつ父と2人の子どもは、骨の変形・高カルシウム血症・低身長のいずれも比較的軽度でした[6]。「同じ場所が壊れれば同じ病気になる」のではなく、どのアミノ酸に置き換わるかが、受容体の暴走の強さを決めているのです。
ただし注意したいのは、変異名だけで一人ひとりの重症度を正確には予測できないことです。最も多いH223Rでも、はっきりした高カルシウム血症を伴う患者さんと伴わない患者さんの両方が報告されており、少なくとも一部では、体の細胞の一部だけに変異があるモザイクという状態が説明の候補になっています[8]。変異の分類(病気を起こすかどうか)と、症状の重さの予測は、別の問題として扱う必要があります。
5. 分子のしくみ ─ 「全部オン」ではなく「Gsがオン」
JMCの分子のしくみでとても大切なのは、「PTH1Rのすべての信号が常にオンになる病気」と単純に言うのは正確ではないという点です。病的変異について直接かつしっかり示されているのは、Gs–cAMPの流れの構成的活性化です。一方で、Gqを介したカルシウムの流れが、すべてのJMC変異で常に活性化しているという証拠は乏しいのです[4]。
実際、I458Rを詳しく調べた1999年の研究では、PTHで刺激したときの反応は強まっていたものの、刺激していない状態でのカルシウム側の信号(イノシトールリン酸の蓄積)は検出されませんでした[7]。したがって、「JMCの高カルシウムや骨の異常は、GsとGqが等しく暴走するせいだ」と説明するのは、データを超えた一般化になってしまいます。この区別は、後で述べる治療の考え方にも関わってきます。
では、Gs–cAMPの流れの先で何が起きているのでしょうか。近年の研究で、成長板では次のような経路が中心にあることがわかってきました。
この経路が病気の中心であることを、強く裏づけたのが2025年のマウス研究です。研究チームは、比較的軽症のT410R変異をもつ「ヒト化マウス」(ヒトの受容体をマウスに組み込んだモデル)を作りました。このマウスは長い骨の変形、骨幹端の拡大、成長板の乱れ、高カルシウム、PTHの抑制など、ヒトのJMCによく似た特徴を示しました[9]。そして、経路の下流にあるHdac4という遺伝子を欠損させると、成長板の異常が回復したのです[9]。これは、少なくとも成長板の異常について、Gs–cAMP–PKA–SIK3–HDAC4/5という道筋が主役であることを示す、強い因果の証拠です。
💡 用語解説:受容体の「その後」も信号を左右する
受容体は、オンになると細胞の中へ引き込まれ(内在化)、やがて信号が止まります。ところがPTH1Rは、引き込まれたあともβ(ベータ)アレスチンというタンパク質と複合体をつくり、細胞の中(エンドソーム)からしばらくcAMPを出し続けることがわかっています[10]。その後、レトロマーという仕組みが受容体を仕分けて信号を終わらせます[10]。つまり、受容体が「1個あたりどれだけ強いか」だけでなく、「細胞のどこにどれだけ長くいるか」も、実際の信号の量を左右します。JMCの5つの変異について、この点を同じ条件でくらべた研究はまだ不足しており、今後の重要な課題です。
6. 似た病気・関連する病気との違い
PTH1Rという同じ遺伝子でも、変化の「向き」によって、まったく異なる病気が起こります。JMCは受容体の働きが強まる機能獲得型ですが、逆に受容体の働きが失われる機能喪失型では、正反対の病気が生じます[11]。この対比は、遺伝子の働きを理解するうえでとても示唆に富みます。
両方のアレルが働かなくなる(両アレル性の)重い機能喪失では、成長板の骨化が早く進みすぎるブロムストランド型致死性軟骨異形成症が起こり、生命を維持できません[11]。より軽い両アレル性の機能喪失型変化では、骨化が遅れるアイケン症候群や副甲状腺ホルモンが効きにくくなるタイプの病気などが報告されています。また、原発性歯萌出不全(げんぱつせいし・ほうしゅつふぜん)は、通常、ヘテロ接合性のPTH1R機能喪失型変異によって生じます[11]。同じ受容体が、強すぎても弱すぎても病気になる——PTH1Rは、そのことを鮮やかに示す遺伝子です。
また、JMCと同じく「Gタンパク質のスイッチがいつもオンになる」タイプの病気として、マッキューン・オルブライト症候群(原因遺伝子はGNAS)が知られています。こちらは受容体そのものではなく、その下流のGsタンパク質が活性化するもので、線維性骨異形成や思春期早発などを起こします。原因の場所は違っても、「Gs–cAMPの流れが暴走する」という点で、JMCと共通の理解の枠組みで捉えることができます。
7. 診断と検査 ─ どう見つけるか
臨床的には、次の組み合わせがJMCを強く示唆します。成長板・骨幹端の病変を伴う短い手足の低身長に加えて、PTHが低い・抑えられているのに血中カルシウムが高い(または正常上限)、そして高カルシウム尿症がそろう場合です[4]。前述のとおり、高カルシウムが目立たない例もあるため、正常な血中カルシウムだけでJMCを除外することはできません。
画像検査では、長い骨の骨幹端の拡大、不整な骨の形成、成長板の広がり、骨の弯曲などを評価します。腎臓の超音波検査は、腎石灰化の有無を調べるうえで重要です。血液・尿では、カルシウム、リン、PTH、腎機能、尿中カルシウムなどを、経過を追って繰り返し評価することが理にかなっています[4]。
遺伝子検査による確定診断
確定診断の中心となるのは、PTH1R遺伝子の解析です。JMCの既知の変異はすべてミスセンス変異(1か所のアミノ酸が別のものに変わる変化)で、機能獲得型です。そのため、サンガー法(1遺伝子ずつ調べる方法)、NGS(次世代シーケンサー)を用いた骨系統疾患パネル、エクソーム/ゲノム解析のいずれでも、原理的には検出できます[2]。強い臨床的な疑いがあるのに通常の検査で変異が見つからない場合は、体の一部にだけ変異があるモザイクを考えて、より深く読む解析や、別の組織での解析を検討する余地があります。
💡 用語解説:「PTH1Rに変化がある」だけでは診断できない
PTH1Rには、JMCとは逆向きの機能喪失型で起こる病気(ブロムストランド型・アイケン症候群・原発性歯萌出不全など)もあります。そのため、「PTH1Rにまれな変化がある」というだけでは、JMCと決めることはできません。変異の位置、症状、家族での伝わり方、これまでの報告、機能の検証などを合わせて、総合的に判断する必要があります[11]。
8. 治療の現状と最新の研究
現時点で、JMCそのものを治す承認薬はありません。管理は、骨の変形、痛みや運動機能、腎石灰化、高カルシウム血症、高カルシウム尿症、歯の異常などに対する、多職種による対症的な対応が中心です[2]。一方、PTH1Rの構成的活性を抑えるPTH-IAについては、2026年5月に成人および小児を対象とする第1/2相first-in-human試験が開始され、ClinicalTrials.govおよびNIH Clinical Centerでは参加者募集中/登録中とされています[15]。高カルシウム血症に対しては十分な水分管理が基本で、重い場合にはビスホスホネートという骨の薬が用いられてきましたが、とくに成長期での長期使用は、正常な骨の形成や成長への影響とのバランスが必要であり、確立された病態修飾療法とはいえません[2]。
なぜ「アンタゴニスト」ではなく「インバースアゴニスト」なのか
JMCの治療を考えるうえで、薬の種類の違いが決定的に重要になります。ふつうのアンタゴニスト(拮抗薬)は、ホルモンが受容体を刺激するのをブロックします。ところがJMCの受容体は、ホルモンなしで勝手に信号を出しているため、刺激をブロックするだけでは、この「基礎的な暴走」を止められません。これに対してインバースアゴニスト(逆作動薬)は、受容体を「オフの形」で安定させ、暴走そのものを下げます。JMCは、この考え方が病気のしくみにほぼ直接あてはまる、まれな疾患です。
💡 「アンタゴニストであること」だけでは薬にならない
この違いは、小分子SW106の実験でよく示されています。SW106はPTH1Rのアンタゴニストとして働きますが、H223RやT410Pの構成的活性に対しては、インバースアゴニストとして機能しませんでした[12]。つまり、「PTH1Rを抑える薬である」ことだけでは、JMCの治療薬として不十分なのです。受容体の基礎的な活性を下げる方向の力(負の効力)こそが、JMCでは鍵になります。
ペプチド型インバースアゴニストの進歩
最も機序に直結した実験的治療が、このインバースアゴニストです。2018年には、PTHrPをもとにしたペプチド型のインバースアゴニストが、H223R・T410P・T410R・I458K・I458Rの5つの変異すべてで、基礎的なcAMPを低下させることが示されました[4]。これは、特定の変異専用ではなく、JMC変異のグループ全体を抑えられる可能性を示した重要な結果です。2020年には、H223Rをもつマウスにインバースアゴニストを約2週間投与したところ、過剰な骨量や骨代謝マーカーなどが部分的に改善しました[13]。
ペプチドの弱点は、血液中で早く分解されて長持ちしないことです。2024年、リウらは、ペプチドの骨格にβ(ベータ)アミノ酸を組み込む工夫(α/β-ペプチド戦略)で、インバースアゴニストとしての力を保ちながら、作用が長続きするように改良しました[14]。そして2025年、前述のT410Rヒト化マウスにこの最適化ペプチドを1回注射したところ、血中の(イオン化)カルシウムが低下し、抑えられていたPTHも改善方向に動きました[9]。生理的な量の変異受容体をもつ動物で、受容体レベルの治療がミネラル代謝を動かせることが示されたのです。
💡 治療の目標は一つではありません
骨の形の異常は、発生の早い時期から少しずつ積み重なります。そのため、成人にインバースアゴニストを投与しても、すでにできあがった変形が元に戻るとは限りません。臨床的には、①小児期の成長板の病変の進行を抑える、②高カルシウム・高カルシウム尿症による腎障害を防ぐ、③過剰な骨代謝を抑えるという複数の目標を、分けて考える必要があります。これは動物モデルと経過のデータから導かれる、治療開発上の考え方です。
下流経路や遺伝子治療という選択肢
2025年のマウス研究でHdac4の欠損が成長板異常を回復させたことから、その下流のSIK3–HDAC4/5経路も、薬の標的になりうると考えられます[9]。ただし、PTH1Rは腎臓・骨・成長板など複数の場所で異常を起こすため、下流の単一の経路を抑えても、全身の病態を同時に整えられるとは限りません。また、HDAC4/5は多くの組織で大切な働きをもつため、全身的に操作すると副作用の懸念があります。受容体そのものを抑えるインバースアゴニストには、「原因に最も近い」という利点があります。
JMCは、片方の遺伝子の変化で起こる「機能獲得型」であるため、理論上は、変異のある側のアレル(コピー)だけを狙って抑えるアンチセンス核酸(ASO)やRNA干渉、CRISPRや塩基編集といった遺伝子治療を将来的に応用できる可能性は理論上考えられます。ただし、正常なPTH1Rを温存しながら、成長板の軟骨・骨・腎臓へ同時に届けるという大きな壁があり、現時点で、これらの遺伝子・RNA標的化手法についてJMCの患者や動物モデルで治療効果を示した査読済みの一次研究は確認できていません。受容体のインバースアゴニズムについては、2026年5月にPTH-IAの第1/2相first-in-human試験が開始され、ClinicalTrials.govおよびNIH Clinical Centerでは参加者募集中/登録中とされています[15]。
なお、PTH-IAは臨床試験段階、その他の分子標的・遺伝子標的治療は前臨床または理論段階であり、効果や安全性、適応の範囲は今後の研究で更新されていきます。治療に関する判断は、必ず主治医とご相談ください。ここでは「病気のしくみに基づいて、どんな治療が研究されているか」を整理してお伝えしています。
9. 遺伝のしくみと遺伝カウンセリング
JMCは常染色体顕性(優性)遺伝の病気で、原因となるPTH1R変異を1つ(ヘテロ接合)もつことで発症します。孤発例(家族に同じ病気の人がいない例)と、親から子へ伝わる例の両方があります。とくにT410R変異では、父から2人の子どもへ明確に伝わった家系が報告されています[6]。したがって、生殖細胞系列でこの変異をもつ患者さんの子どもには、原理的に50%の確率で変異が伝わりうることになります。
一方で、孤発例の多くはde novo変異(新生突然変異)、つまり親にはなく、その子で新たに生じた変化によると考えられます。また前述のとおり、体の細胞の一部にだけ変異があるモザイクの状態も、症状の幅や、同じ変異でも重症度が違う理由の一つとして重要です[8]。同じH223Rでも症状が異なりうることは、浸透率や表現度という概念とも関わります。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そして次にどのような選択肢があるのか、といった点です。遺伝カウンセリングでは、中立的な立場から、正確な診断に基づいて選択肢を検討するための判断材料を整理します。着床前診断(PGT)などの生殖にかかわる選択肢についても、遺伝形式を踏まえて情報を整理することができます。JMCのような小児期発症の希少疾患については、必要に応じて骨系統疾患・小児科・内分泌・腎臓・歯科など関連領域の専門医療と連携して評価・管理することが重要です。
10. よくある誤解
誤解①「ホルモンが多すぎる病気だ」
JMCは、ホルモンの過剰ではなく受容体の異常で起こります。副甲状腺ホルモン(PTH)はむしろ低いか抑えられているのに、受容体が勝手にオンになり、PTHが効きすぎたような状態が生じます。原因は「鍵」ではなく「鍵穴」の側にあります。
誤解②「くる病の一種だ」
レントゲンで成長板の変化がくる病に似て見えることがありますが、原因はビタミンDやリンの不足ではありません。受容体の暴走による軟骨細胞の成熟障害が本態で、治療の考え方もくる病とは異なります。
誤解③「変異名がわかれば重症度もわかる」
同じH223Rでも、はっきりした高カルシウム血症を伴う人と伴わない人がいます。変異の分類と、症状の重さの予測は別問題です。モザイクや受容体の量など、多くの要因が関わります。
誤解④「治療法はまったくない」
病気そのものを治す承認薬はまだありませんが、受容体のスイッチを切るPTH-IA(インバースアゴニスト)は動物モデルで効果が示され、2026年には第1/2相臨床試験が開始されています。対症的な管理と並行して、機序に基づく治療開発が続いています。
まとめ ─ 「受容体の病気」の代表例として
ヤンセン型骨幹端軟骨異形成症は、「構成的に活性化したGPCR(受容体)がヒトの病気を起こす」ことを示した古典的な例であると同時に、インバースアゴニストという薬理学の考え方が、病気のしくみにほぼ直接あてはまる、まれなモデル疾患です。1995年から2018年の研究で「どの変異が、どの程度受容体を暴走させるか」が明らかになり[1][4]、2023年から2025年のヒト化マウス研究で「その暴走がどの組織の病態を生み、抑えれば改善するのか」が検証できるようになりました[9]。
現時点で臨床開発が最も進んでいる病態標的治療は、PTH1Rのインバースアゴニズムです。そして最大の課題は、それぞれの変異について、Gsとカルシウムのバランス、βアレスチンとの関係、受容体の細胞内での動きを、生理的な条件でまとめて比較することです。同じ遺伝子でも、変化の向きや置き換わるアミノ酸によって、病気の姿がまったく変わる——JMCは、遺伝子の働きを「量」だけでなく「質」で読み解くことの大切さを、私たちに教えてくれます。
よくある質問(FAQ)
Q1. ヤンセン型骨幹端軟骨異形成症とは何ですか?
PTH1R(副甲状腺ホルモン1型受容体)遺伝子の機能獲得型の変化によって、骨・腎臓・成長板ではたらく受容体がホルモンなしでも活性化し続けることで起こる、常染色体顕性(優性)遺伝の超希少な骨系統疾患です。短い手足の低身長、骨幹端の拡大や変形に加えて、副甲状腺ホルモンが抑えられているのに血中カルシウムが高くなる、という一見矛盾した検査所見が特徴です。
Q2. なぜホルモンが低いのにカルシウムが高くなるのですか?
原因がホルモンの量ではなく、ホルモンを受け取る受容体の側にあるからです。JMCの変異受容体は、副甲状腺ホルモン(PTH)が来ていなくても勝手にオンのまま働き続けます。そのため、体はPTHの分泌を抑えているのに、受容体のレベルでは「PTHが効きすぎている」ような状態になり、血中カルシウムが高くなります。
Q3. この病気は遺伝しますか?
常染色体顕性(優性)遺伝の病気で、変異をもつ方の子どもには、原理的に50%の確率で変異が伝わりえます。実際に、父から2人の子どもへ伝わった家系が報告されています。一方で、親にはなく子で新たに生じるde novo変異(新生突然変異)による孤発例も多くみられます。遺伝の見通しについては、臨床遺伝専門医による遺伝カウンセリングで、個別の状況に応じて整理することができます。
Q4. どうやって診断しますか?
成長板・骨幹端の特徴的な骨の変化を伴う短い手足の低身長に、PTHが低い・抑えられているのに血中カルシウムが高い(または正常上限)、高カルシウム尿症といった所見が加わると、JMCが強く疑われます。確定にはPTH1R遺伝子の解析を行います。骨系統疾患のNGS遺伝子パネルやエクソーム解析などで検出可能です。ただし、高カルシウムが目立たない例もあるため、正常なカルシウム値だけで否定はできません。
Q5. 治療法はありますか?
現時点で、病気そのものを治す承認薬はありません。高カルシウム血症・腎石灰化・骨の変形・痛みなどに対する対症的な管理が中心です。受容体の暴走そのものを下げるPTH-IA(インバースアゴニスト)は動物モデルで効果が示され、2026年5月に第1/2相臨床試験が開始されています。治療に関する判断は、必ず主治医とご相談ください。
🏥 骨や成長、遺伝に関わる検査のご相談
低身長や骨の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] A constitutively active mutant PTH-PTHrP receptor in Jansen-type metaphyseal chondrodysplasia. Science. 1995. [PubMed 7701349]
- [2] PTH1R-Related Jansen Metaphyseal Chondrodysplasia. GeneReviews®. 2025. [NBK616087]
- [3] Substantially Delayed Maturation of Growth Plate Chondrocytes in “Humanized” PTH1R Mice with the H223R Mutation of Jansen’s Disease. JBMR Plus. 2023. [PMC10556264]
- [4] Progression of Mineral Ion Abnormalities in Patients With Jansen Metaphyseal Chondrodysplasia. J Clin Endocrinol Metab. 2018. [PMC6486824]
- [5] Constitutive activation of the cyclic adenosine 3′,5′-monophosphate signaling pathway by PTH/PTH-related peptide receptors mutated at the two loci for Jansen’s metaphyseal chondrodysplasia. Mol Endocrinol. 1997. [PubMed 9178745]
- [6] A form of Jansen’s metaphyseal chondrodysplasia with limited metabolic and skeletal abnormalities is caused by a novel activating PTH/PTH-related peptide receptor mutation. J Clin Endocrinol Metab. 2004. [PubMed 15240651]
- [7] A novel parathyroid hormone (PTH)/PTH-related peptide receptor mutation in Jansen’s metaphyseal chondrodysplasia. J Clin Endocrinol Metab. 1999. [PubMed 10487664]
- [8] Jansen Metaphyseal Chondrodysplasia due to Heterozygous H223R-PTH1R Mutations with or Without Overt Hypercalcemia. J Clin Endocrinol Metab. 2016. [PubMed 27410178]
- [9] A mouse model of Jansen’s metaphyseal chondrodysplasia for investigating disease mechanisms and candidate therapeutics. Proc Natl Acad Sci U S A. 2025. [PNAS 10.1073/pnas.2500176122]
- [10] Retromer terminates the generation of cAMP by internalized PTH receptors. Nat Chem Biol. 2011. [PubMed 21445058]
- [11] Human diseases caused by homozygous PTH1R mutations. Front Endocrinol (Lausanne). 2025. [PMC12401709]
- [12] Actions of the Small Molecule Ligands SW106 and AH-3960 on the Type-1 Parathyroid Hormone Receptor. Mol Endocrinol. 2015. [PMC4318877]
- [13] An Inverse Agonist Ligand of the PTH Receptor Partially Rescues Skeletal Defects in a Mouse Model of Jansen’s Metaphyseal Chondrodysplasia. J Bone Miner Res. 2020. [PubMed 31693237]
- [14] Backbone Modification Provides a Long-Acting Inverse Agonist of Pathogenic, Constitutively Active PTH1R Variants. J Am Chem Soc. 2024. [PubMed 38417010]
- [15] Safety and Efficacy of PTH-IA. ClinicalTrials.gov. NCT07541209. Phase 1/2 open-label first-in-human study; study start May 27, 2026. [ClinicalTrials.gov NCT07541209]






