

目次

📍 クイックナビゲーション
腋(わき)や足の付け根、うなじといった皮膚のやわらかい部分に、思春期を過ぎたころから褐色の網目状の色素斑がじわじわと広がってくる——それがドウリング・デーゴス病(Dowling–Degos disease/DDD)という、きわめて稀な遺伝性の色素異常症です。その中でも本記事が扱うDDD2(type 2)は、POFUT1という遺伝子の変化が原因で起こるタイプを指します。文献によって「type」の番号の使われ方が食い違っていることがあり、混乱のもとになっています。この記事では、DDD2とは何か、どんな症状が出るのか、よく似た病気とどう見分けるのか、そして遺伝子検査や遺伝カウンセリングとの関わりを、医学文献に基づいて整理します。
Q. DDD2とはどんな病気ですか?まず結論だけ知りたいです
A. DDD2(POFUT1関連ドウリング・デーゴス病)は、POFUT1遺伝子のヘテロ接合性の変化によって、思春期以降に網状の褐色色素斑が皮膚に広がってくる、常染色体顕性遺伝の皮膚疾患です。世界的にも症例報告が数十家系規模にとどまる、きわめて稀な病気で、生命を脅かすものではありませんが、見た目の変化や掻痒感が生活の質に影響することがあります。よく似た病気であるGalli-Galli病とは異なる概念であり、確定診断には臨床像・病理組織・遺伝子検査を組み合わせる必要があります。
- ➤正体 → POFUT1遺伝子の機能喪失型バリアントによる常染色体顕性の網状色素異常症(OMIM 615327)
- ➤出やすい時期 → 思春期以降に発症し、数年〜数十年かけて拡大する慢性・緩徐進行性の経過
- ➤よくある誤解 → 「Galli-Galli病=DDD2」ではない。組織学的な棘融解の有無で区別される
- ➤仕組み → POFUT1がNotch受容体を修飾できなくなり、ケラチノサイトの分化とメラニンの分布が乱れる
- ➤診断 → 臨床像+病理組織+POFUT1の病的バリアント検出の組み合わせで確定する
🧬 DDD2の基本情報
| 項目 | 内容 |
|---|---|
| 疾患名(和名・英名・略称) | ドウリング・デーゴス病2型/Dowling–Degos disease type 2(DDD2)/POFUT1関連ドウリング・デーゴス病 |
| 原因遺伝子 | POFUT1(protein O-fucosyltransferase 1) |
| 遺伝形式 | 常染色体顕性遺伝(優性遺伝)。多くはヘテロ接合性の機能喪失型バリアントによるハプロ不全 |
| OMIM表現型番号 | 615327 |
| 頻度・報告例数 | 信頼できる人口ベースの有病率・罹患率は確立されていません。文献の大半が家系研究・症例報告・小規模症例集積です |
| 主な症状 | 思春期以降に出現し拡大する、網状の褐色〜黒褐色の色素斑・丘疹。間擦部(腋窩・鼠径・乳房下・頸部)から手関節・体幹まで及ぶ全身型もあります |
| 診断の決め手 | 典型的な臨床像+DDD型の病理組織所見+POFUT1のヘテロ接合性病的バリアント(P/LP)の検出。VUS(意義不明の変異)だけでは確定しません |
| 鑑別すべき疾患 | Galli-Galli病、肢端色素沈着症キタムラ(RAPK)、遺伝性対側性色素異常症(DSH)、Naegeli-Franceschetti-Jadassohn症候群など(本文「鑑別診断」参照) |
| 再発率・保因者 | 常染色体顕性遺伝のため、罹患者の各妊娠でバリアントが伝わる確率は理論上50%です。ただし重症度や発症年齢そのものは予測できません |
| 検査上の注意 | POFUT1が陰性でもDDDという疾患概念自体は否定されません。他の原因遺伝子(KRT5・POGLUT1・PSENEN・GLMNなど)が関与している可能性が残ります |
各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。本記事はDDD2の医学情報を解説するものであり、特定の検査を勧めるものではありません。
1. ドウリング・デーゴス病2型(DDD2)とは
ドウリング・デーゴス病(Dowling–Degos disease、以下DDD)は、進行性の網状色素沈着を主な症状とする、常染色体顕性遺伝の皮膚疾患です。かつては単一の病気として扱われていましたが、現在では遺伝的に多様な「網状色素異常症(reticulate pigmentary disorder)」というグループの一部として理解されています。本記事のテーマであるDDD2(type 2)は、このグループの中でもPOFUT1という遺伝子のヘテロ接合性の変化が原因となるタイプを指します。POFUT1とDDD2の遺伝子—疾患関係は、遺伝子と疾患の関連の強さを専門家集団が評価する国際的な枠組みであるClinGenにおいて、2025年10月20日に「Definitive(確定的)」と判定されています[1]。
💡 用語解説:なぜ「type」の番号がややこしいのか
OMIMという医学データベースの伝統的な番号付けでは、DDD1=KRT5、DDD2=POFUT1、DDD4=POGLUT1という対応関係になっています。ところが近年の一部の症例報告や総説では、POGLUT1を「DDD3」、PSENENを「DDD4」と呼ぶなど、番号の使い方が文献によって食い違うことがあります。2025年に発表された包括的なレビューも、この混乱を踏まえて、番号だけでなく遺伝子名による分類を重視するよう提案しています[2]。そのため、文献を読むときは「type 2」という数字だけでなく、その論文が実際にどの遺伝子について書いているかを確認することが大切です。本記事では、この提案に沿って「POFUT1関連DDD」という遺伝子名ベースの呼び方を基本にしています。
DDD全体では、現在のところKRT5・POFUT1・POGLUT1・PSENEN・そして近年提案されたGLMNという5つの遺伝子が、確立または強く支持された原因遺伝子として挙げられています[2]。つまり、DDD2(POFUT1関連)は「網状色素異常症」という大きなスペクトラムの中の、遺伝子で特定された一つのサブタイプという位置づけになります。臨床像だけでは、どの遺伝子が原因なのかを確実に見分けることはできません。
これらの原因遺伝子は、発見された時期もそれぞれ異なります。KRT5の機能喪失がDDDの原因として確立したのは2006年、POFUT1が2013年、POGLUT1が2014年、PSENENが2017年と、およそ10年をかけて少しずつ明らかにされてきました[2]。GLMNについては2024〜2025年にかけて、新たなDDD関連遺伝子の候補として提案され、総説にも取り上げられるようになった段階です。このように原因遺伝子の全体像は現在もなお広がりつつあり、POFUT1(DDD2)だけを調べて陰性であったとしても、DDDという疾患概念そのものが否定されるわけではない、という点は診断のうえで重要な前提になります。
2. 主な症状と好発部位
DDD全般に共通する中心症状は、数ミリメートル程度の褐色〜黒褐色の斑や丘疹が網目のようにつながった、網状(reticulate)色素沈着です。多くは思春期以降に出現し、その後は数年から数十年という長い時間をかけて、少しずつ数と範囲が増えていきます。古典的には、腋窩(わきの下)・鼠径部(足の付け根)・乳房下・頸部といった、皮膚と皮膚がこすれ合う「間擦部」を中心に現れ、掻痒感や灼熱感、炎症性の丘疹を伴うこともあります。
DDD2の原因遺伝子であるPOFUT1を最初に報告したLiらの2013年の論文では、中国のある大家系において、頸部・腋窩・鼠径部に加えて、手関節や体幹にまで及ぶ色素の異常を認め、「全身型(generalized)DDD」として報告されました[3]。つまりDDD2は、教科書的な「間擦部だけの病気」というイメージよりも、広い範囲に分布しうるタイプであるということです。
その後、多くの遺伝子型をまとめた2025年のレビューでは、完全な特異性ではないものの、KRT5では間擦部優位、POFUT1では末端・性器周辺(acrogenital)優位、POGLUT1では四肢優位という、遺伝子型と表現型のあいだの統計的な傾向が示されています[2]。ただしこれは、一人ひとりの患者さんの遺伝子型を、症状の分布だけから正確に予測できるという意味ではありません。あくまで、遺伝子検査の優先順位を考えるうえでの目安程度に位置づけるべき情報です。
発症の時期については、思春期から成人期にかけてが典型的です。裏を返せば、バリアントを持っていても、まだ思春期に達していないお子さんでは、症状が現れていない(表現型陰性の)時期がありうるということになります。実際に、POFUT1のスプライス部位に変化のあるバリアントを持ちながら、12歳の時点ではまだ症状が出ていなかった家系内の例も報告されています[4]。このように、DDD2は年齢によって症状の出方が変わりうる病気であり、若い年代で症状がないことをもって「バリアントを受け継いでいない」と単純に判断することはできません。
DDDおよびDDD2は、世界的に見ても報告例がきわめて限られており、信頼できる人口ベースの有病率や罹患率は確立されていません。文献の大半は家系研究や症例報告、小規模な症例集積であり、DDD2だけを対象にした疫学データを算出できるだけの規模の研究は、現時点では存在しません。性差についても、一部の古い症例集積では女性が多く見えるものの、稀少疾患に特有の報告バイアスの影響を除外できないため、「女性に多い病気」といった定量的な結論を出すことは適切ではありません。
DDDは一般に慢性で、ゆっくりと進行する経過をたどります。皮膚病変そのものが生命を脅かすことは通常ありませんが、目立つ部位の色素の変化や掻痒感、炎症、間擦部の刺激感などが、日常生活の質や心理的な負担に影響することがあります。なお、化膿性汗腺炎(hidradenitis suppurativa)という炎症性の皮膚疾患を合併する例が知られていますが、これは主にPSENENという別の原因遺伝子で強く関連づけられているものであり、POFUT1関連のDDD2に必ず伴う所見というわけではありません。
色素斑そのもの以外にも、DDDでは面皰様の病変や毛包性の丘疹、口の周りにできる点状・陥凹性の瘢痕様変化が、補助的な手がかりとして観察されることがあります。これらは毛包の漏斗部から表皮突起が伸びる病理組織学的な特徴と対応しており、単なる「色ムラ」ではなく、毛包を巻き込んだ変化であることを示唆します。診察の際には、こうした随伴所見の有無も、DDDらしさを判断する材料の一つになります。
3. Galli-Galli病(GGD)との違い ─ 誤解されやすいポイント
DDDについて調べていると、「Galli-Galli病(GGD)」という言葉を目にすることがあります。臨床的な見た目はDDDとよく似ているため、「GGD=DDDの別名」あるいは「GGD=DDDのtype 3」といった誤解が生まれやすいのですが、これは正確ではありません。GGDを特徴づけているのは、病理組織で認められる限局性の棘融解(acantholysis)という所見であり、遺伝子型そのものを指す言葉ではないのです。
実際、KRT5(DDD1の原因遺伝子)に変異を持つ同じ家系の中で、通常型のDDDを示す人と、棘融解を伴うGGDを示す人の両方が報告されており、系統的なKRT5のスクリーニング研究も「GGDはDDDのバリアント(現れ方の一種)である」という仮説を支持しています[5]。さらに、POGLUT1に変異を持つ患者さんでGGDの表現型を示す例も確認されています。つまり、GGDという臨床病理学的な概念は、少なくともKRT5やPOGLUT1など複数のDDD関連遺伝子で報告されており、POFUT1(DDD2)に固有の症状ではないということです。
2024年に発表されたGGDの包括的なレビューでも、GGDの臨床像・病理・遺伝学的背景・治療についてまとめられており、GGDが独立した遺伝子型ではなく、DDDスペクトラムの中の「組織学的な現れ方の一つ」として位置づけられています[6]。DDD2の患者さんが理論上、棘融解を伴う経過をたどる可能性を完全には否定できませんが、「GGD」という用語そのものがPOFUT1の変化を意味するわけではない、という点を正しく理解しておくことが大切です。
🩺 院長コラム【病名の「番号」や「別名」が混乱する理由】
遺伝性疾患では、研究の進展に伴って病名の分類や「type」の番号付けが文献間で一致しなくなることがあります。ある病気が当初は一つの病名として報告され、その後の研究で複数の遺伝子が類似した表現型を生じることが明らかになると、歴史的な分類と分子遺伝学的な分類が併存するためです。DDDでも同様の問題があり、番号だけでは原因遺伝子を一意に特定できない文献があります。
こうした混乱を避けるには、病名の「番号」や「俗称」だけに頼らず、原因遺伝子名まで確認することが重要です。遺伝子名を併記することで、各文献がどの病態を扱っているかをより正確に整理できます。
4. 原因遺伝子POFUT1とNotchシグナル伝達 ─ なぜ網状の色素異常が起こるのか
POFUT1は、protein O-fucosyltransferase 1(タンパク質O-フコシルトランスフェラーゼ1)という酵素をコードする遺伝子です。この酵素の主な仕事は、Notch受容体などが持つ「EGF様(EGF-like)ドメイン」という部分に、フコースという糖鎖の目印を付け加えることです。この修飾が正しく行われることで、細胞の運命を決める重要な仕組みであるNotchシグナル伝達が、正常に働くことができます。
💡 用語解説:EGF様ドメインとハプロ不全
「EGF様ドメイン」とは、多くのタンパク質に繰り返し現れる、決まった立体構造を持つ部品のことです。Notch受容体はこの部品を何十個も連結した構造をしており、POFUT1はその一つひとつに糖鎖の目印を付ける役割を担っています。また、DDD2で想定されている病態はハプロ不全と呼ばれる仕組みです。2本ある遺伝子のうち1本だけが機能を失っても、残りの1本だけでは酵素の量が足りず、正常な働きを保てなくなる状態を指します。
DDD2では、POFUT1のヘテロ接合性の機能喪失によってNotch経路が十分に働かなくなり、皮膚の基底層にあるケラチノサイト(表皮細胞)の分化や、ケラチン5の発現、メラニンの産生・分布に異常が生じる、というモデルが最も強く支持されています。POFUT1を報告したLiらの実験では、POFUT1の働きを弱めたヒトのケラチノサイト(HaCaT細胞)で、NOTCH1・NOTCH2・HES1・KRT5といった遺伝子の発現が低下し、ゼブラフィッシュのモデルでは色素の低下や異常なメラニンの分布、そしてチロシナーゼやMITFといったメラニン合成に関わる遺伝子の働きの低下が観察されました[3]。電子顕微鏡での観察でも、患者さんの皮膚のメラノサイト(色素細胞)が小さく、メラニンを作る小胞(メラノソーム)が少ないという異常が見られた一方、ケラチン線維や細胞同士の接着構造には明らかな異常がありませんでした。この結果は、DDD2が単なる「メラニンの作りすぎ」ではなく、メラニンの産生・輸送・分布そのものの異常として理解すべき病気であることを示しています。
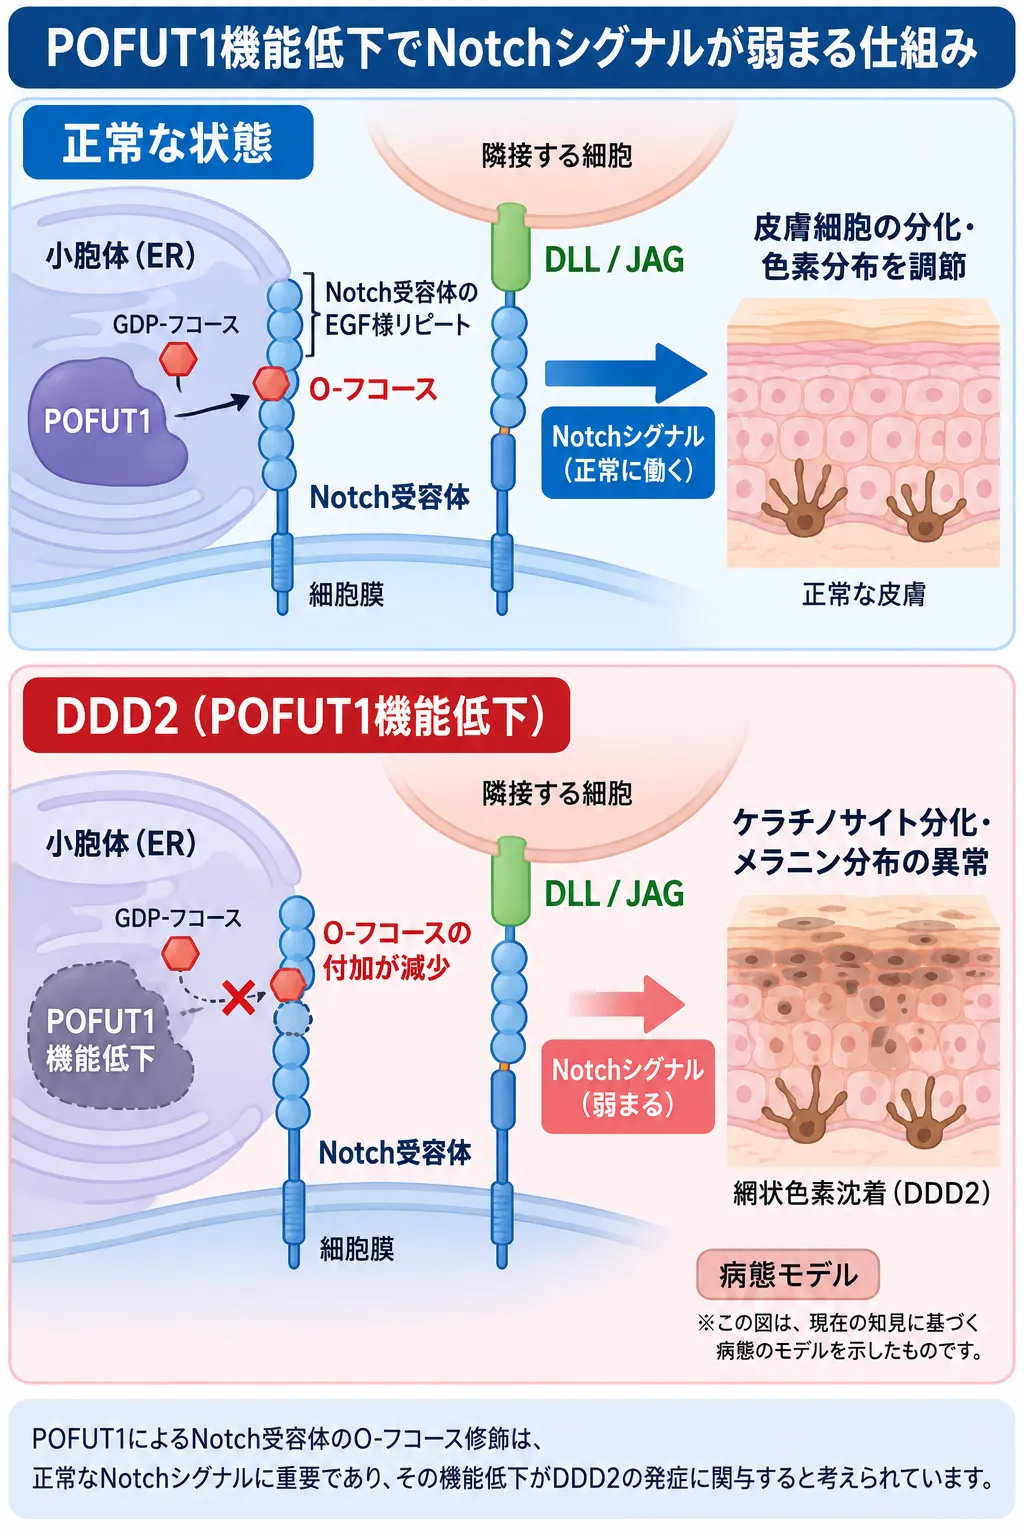
正常では、POFUT1が小胞体でNotch受容体のEGF様リピートをO-フコース修飾し、Notchシグナルの正常な働きを支えます。DDD2ではPOFUT1の機能低下によってO-フコース修飾が減少し、Notchシグナルが弱まることで、ケラチノサイトの分化やメラニン分布の異常を介して網状色素沈着につながると考えられています。図は現在の知見に基づく病態モデルです。
機能喪失
シグナル低下
メラニン分布の異常
色素斑
POFUT1が最初に報告されたLiらの大家系では、c.430G>T(p.Glu144*)というナンセンスバリアントと、c.482delA(p.Lys161Serfs*42)というフレームシフトバリアントが検出されており、いずれもタンパク質の機能喪失を予測させるものでした[3]。その後、別の家系からはスプライス部位に影響するc.246+5delGというバリアントが報告されており[4]、さらなる追加解析では、切断型・スプライス関連・ミスセンスなど複数の種類のバリアントが同定され、POFUT1関連DDDの臨床像が、後述する肢端色素沈着症キタムラ(RAPK)と部分的に重なることも示されました[7]。このように、DDD2の原因となるバリアントは、単一の「ホットスポット」に集中しているわけではなく、遺伝子の広い範囲に分布しています。
5. 病理組織学的特徴
DDDに共通する古典的な病理組織像は、いくつかの所見の組み合わせで認識されます。最も重要なのは、基底層にメラニンを多く含んだ、細長い表皮突起(rete ridge)が不規則に下方へ分枝する像で、しばしば「鹿の角(antler-like)」あるいは「糸状(filiform)」と表現されます。乳頭上の表皮は薄くなり(suprapapillary thinning)、毛包の漏斗部からも同じような細長い上皮の増殖が伸びることがあり、これは臨床的に見られる毛包性の丘疹や面皰様の病変と対応しています。軽い角化亢進や真皮の浅い部分でのリンパ球浸潤、メラニンを貪食した細胞(メラノファージ)を伴うこともあります。
ただし、こうした組織像はDDD2に特有のものではなく、DDD全体に共通する所見です。現時点では、POFUT1・KRT5・POGLUT1といった原因遺伝子の違いを、ヘマトキシリン・エオジン染色(H&E)だけで高い精度で見分けられる、検証された遺伝子型特異的な病理基準は存在しません。遺伝子型を確定するためには、DNA検査が必要になります。
前章で触れたGGDの表現型では、この典型的なDDD構築に加えて、局所的な表皮内の棘融解(suprabasal acantholysis)を認めます。棘融解はごく巣状にとどまることが多く、最初に作製した1枚の切片には現れないこともあるため、臨床的にGGDが疑われる場合は、追加の連続切片(serial section)を作製することが合理的とされています。DDD2の確定診断のための、標準化された免疫組織化学染色は現時点で存在せず、H&E染色と遺伝子解析を組み合わせるのが基本的なアプローチになります。
6. 診断の進め方 ─ 臨床像・病理・遺伝子検査
現時点でDDD2には、感度・特異度が外部で検証された、国際的なコンセンサスとしての数値的な診断基準は存在しません。そのため、以下は複数の文献を統合した実用的な考え方であり、公式な基準というわけではないことをご理解ください。DDD2を強く支持する所見としては、①思春期以降に出現し徐々に拡大する網状の褐色色素斑・丘疹(間擦部、末端・性器周辺、あるいは全身型)、②DDDに典型的な糸状の表皮突起・基底層のメラニン増加・乳頭上表皮の菲薄化という病理組織所見、③常染色体顕性遺伝に矛盾しない家族歴、④POFUT1のヘテロ接合性の病的バリアント(P/LP)の検出、という4つの組み合わせが挙げられます。家族歴は診断を後押しする材料にはなりますが、必須ではありません。発端者(家系内で最初に見つかった患者)である可能性や、軽症例、年齢依存性の発症も考慮する必要があります。
代表的な網状の色素斑や色素性丘疹から、パンチ生検(生検)を行うのが一般的です。炎症や二次感染、強いこすれによって著しく変形した病変よりも、未治療で典型的な形を保った病変のほうが解釈しやすいとされています。
分子学的な確定には、臨床像と矛盾しない、生殖細胞系列のヘテロ接合性のPOFUT1病的バリアント(P/LP)の検出が、最も強い証拠となります。臨床的にDDDが疑われる場合には、POFUT1単独のシークエンシングよりも、表現型の重なりが大きいことを踏まえ、網状色素性疾患・遺伝性皮膚疾患を対象としたパネル検査として行うほうが、効率的なことが多いとされています。少なくともPOFUT1・KRT5・POGLUT1・PSENEN・GLMNを含めることが合理的とされ、化膿性汗腺炎の合併が強い場合には、NCSTNという遺伝子も検査の候補に加える余地があります。検査系は、コード領域とスプライス部位を対象としたNGS(次世代シークエンサー)を基本とし、検査施設が対応していれば、大きな欠失や重複(CNV)の解析も含めることが望ましいとされています。
見つかったバリアントの意義は、ACMG/AMPの枠組みに沿ってPathogenic(病的)/Likely pathogenic(病的の可能性が高い)/VUS(意義不明)/Likely benign/Benignのいずれかに分類され、家系内でのバリアントの伝わり方、集団頻度、想定される機能喪失の仕組み、既報のバリアントかどうか、機能実験のデータなどを総合して解釈します。VUS(意義不明の変異)が検出されただけでは、DDD2の確定診断にはなりません。発端者にPathogenic/Likely pathogenicのバリアントが見つかった場合には、成人の血縁者に対象を絞ったカスケードスクリーニング(血縁者を順にたどっていく検査)が可能になります。なお、当院で行っているクリニカルエクソーム検査には、POFUT1を含む数千の遺伝子が対象に含まれており、網状色素性疾患の原因を広く探索したい場合の選択肢の一つになりえます。
パネル検査でバリアントが検出されなかった場合でも、臨床像や病理組織がDDDを強く支持しているのであれば、それだけで「遺伝性ではない」と結論づけるべきではありません。既知の原因遺伝子の範囲を超えて、より広い範囲を調べるエクソーム解析や、さらにはゲノム解析、そして時間をおいての再解析へと段階的に検討を広げていく、という考え方が現在のところ合理的とされています。これは、DDDの原因となる遺伝子がまだすべて解明されたわけではなく、未知の遺伝子や非典型的なバリアントの存在が引き続き想定されているためです。
7. 鑑別診断 ─ 網状色素性疾患のスペクトラム
網状の色素沈着を示す病気はDDDだけではなく、発症年齢や分布、随伴所見の違いによって、いくつかの疾患が鑑別の対象になります。ここでは代表的なものを整理します。
肢端色素沈着症キタムラ(Reticulate acropigmentation of Kitamura/RAPK)は、常染色体顕性のADAM10という遺伝子の変化が原因とされる病気です。通常は思春期より前から、手や足の甲に軽くくぼんだ網状の褐色斑が始まり、体幹に向かって近位側へと広がっていきます。手のひらの小さなくぼみ(palmar pits)が診断の手がかりになります。POFUT1関連DDDとの臨床的な重なりが報告されていますが、2013年に行われたエクソーム解析によって、RAPKはADAM10による、DDDとは独立した疾患であることが分子レベルで示されています[8]。
遺伝性対側性色素異常症(Dyschromatosis symmetrica hereditaria/DSH)は、ADARという遺伝子の変化による常染色体顕性の病気です。DDDよりも早く、幼児期から小児期にかけて、手や足の甲を中心に、色素が増えた部分と減った部分が混在する形で現れ、DDDに典型的な思春期以降の間擦部型の分布とは、発症年齢も分布も異なります。
Naegeli-Franceschetti-Jadassohn症候群(NFJS)とdermatopathia pigmentosa reticularis(DPR)は、いずれもKRT14という遺伝子の変化による、同じ遺伝子座の疾患(アレリック疾患)です。幼少期からの網状色素沈着に加えて、指紋の消失(adermatoglyphia)、手のひら・足の裏の角化、発汗の異常、歯や爪、毛髪の異常が鑑別の鍵になります。DPRでは、全身性の網状色素沈着に、瘢痕を残さない脱毛、爪の異常という3つの特徴を伴うことが典型的とされています。
GGDのように棘融解が目立つ場合には、病理学的にDarier病やHailey-Hailey病も鑑別の対象になります。Darier病では、角化不全細胞(corps ronds・grains)を伴う棘融解性の角化異常と、皮脂の多い部位に生じる角化性の丘疹が特徴で、Hailey-Hailey病では、広範囲の表皮内棘融解と、再発を繰り返す間擦部のびらんが主体となり、いずれもDDDに典型的な、メラニンを含んだ糸状の表皮突起という構築とは異なります。このほか、黒色表皮腫、網状乳頭腫症、口唇周囲の色素斑を特徴とするLaugier-Hunziker症候群やPeutz-Jeghers症候群、神経線維腫症1型のわきの下の雀卵斑様色素斑、先天性角化不全症なども、分布や粘膜所見、全身の所見、組織像をもとに鑑別が行われます。特に、爪の萎縮・口腔粘膜の白板症・骨髄不全を伴う場合には、単純なDDDとして処理せず、テロメア生物学的異常に関連する疾患群を考慮する必要があります。
8. 治療の選択肢とエビデンスレベル
DDD2を含むDDD全体について、現在のところ質の高い比較試験は存在しません。2025年の包括的なレビューでも、疾患そのものの進行を止めたり治したりする「根治的な治療」は確立していないと結論づけられています[2]。ここで紹介する各治療は、いずれも症例報告や小規模な症例集積にもとづくものであり、「効果がない」ということではなく、「効果の確からしさについての不確実性が大きい」という意味で理解してください。
外用の副腎皮質ステロイドは、掻痒感や炎症性の丘疹を短期的にやわらげる目的で使われますが、根本にある網状の色素異常そのものを消す根拠はありません。トレチノインやアダパレンといった外用レチノイドも古くから試みられていますが、結果は一定せず、刺激性の皮膚炎を起こしやすいという課題があります。特にGGDでは、外用レチノイドがかえって病状を悪化させる要因として報告されている例があるため、棘融解・炎症性の表現型では慎重に使う必要があります[6]。
内服薬については、通常型のDDDでイソトレチノインやアシトレチンが一貫した効果を示したという報告はありません。一方、GGDでは異なる報告があります。2018年の症例報告では、イソトレチノインに反応したGGDの例が紹介され[9]、2020年の症例報告では、重症のGGDの増悪がアシトレチンによって改善した例が示されています[10]。これらは、棘融解を伴う炎症性の表現型ではレチノイドが効くグループが存在する可能性を示唆するものですが、POFUT1関連のDDD2そのものに対する有効性を証明したものではありません。なお、アシトレチンやイソトレチノインには催奇形性や脂質・肝機能への影響、粘膜や皮膚の乾燥といった全身的なリスクが知られており、美容的な色素の変化のみを目的に使用する場合には、リスクとベネフィットを慎重に検討する必要があります。
レーザーによる処置は、DDDに対して繰り返し報告されている手技のひとつです。2002年には、アブレイティブ(組織を削る方式)なEr:YAGレーザーによって良好な結果が得られたという報告があり[11]、2013年には、フラクショナル(分割照射方式)のEr:YAGレーザーによる改善も報告されています[12]。2017年には、Qスイッチ付きNd:YAGレーザーとフラクショナル炭酸ガスレーザーを組み合わせた治療で、良好な美容的改善が得られた症例も報告されました[13]。GGDについては、2019年に、Er:YAGレーザー・IPL(インテンス・パルス・ライト)・電気凝固の3つの物理的な処置を比較した報告がありますが、規模がきわめて小さく、治療の優劣を確立するには不十分です[14]。いずれも小規模あるいは単一症例にもとづく報告のため、確からしさの程度は低いと評価されます。2025年のレビューは、こうしたアブレイティブレーザーを有望な対症療法として認める一方で、炎症後色素沈着(PIH)を重要な合併症として明示しています[2]。特に色素沈着を起こしやすい肌質では、目立たない場所での試験照射や、控えめな出力設定、施術後の炎症のコントロールと紫外線対策などを考慮すべきですが、DDD専用の標準化されたレーザー治療プロトコルは、現時点で確立していません。
🩺 院長コラム【エビデンスの薄さを、ごまかさずに伝えること】
DDD2のように治療エビデンスが症例報告や小規模症例集積に限られる疾患では、「治療後に改善した」という単一症例の報告と、比較試験などで再現性が確認された治療効果とを区別して評価する必要があります。治療法の有無だけでなく、その根拠がどの程度確かなのかを明示することが重要です。
医学文献を評価する際には、その報告が単一症例なのか、複数例で再現されているのか、対照群のある比較試験なのかを区別する必要があります。DDD2の治療選択では、各報告のエビデンスレベルと限界を明示し、期待できる効果とリスクを分けて検討することが重要です。
9. 遺伝形式・再発率・相談先について
DDD2は常染色体顕性遺伝の病気です。罹患している方の子どもにバリアントが伝わる確率は、理論上、各妊娠で50%になります。ただし、この50%という数字はあくまでバリアントが伝わる確率であり、実際にどの程度の重症度でいつ頃発症するかまでを予測するものではありません。DDD2のような、思春期以降に症状が出てくる遅発性の病気では、バリアントを受け継いでいても、まだ症状が現れていない年齢のお子さんがいる可能性を考慮する必要があります。DDD2の正確な浸透率(バリアントを持つ人のうち実際に発症する割合)を、パーセンテージで示せるだけのデータは、現時点で存在しません。
当院に「遺伝カウンセラー」という肩書きの専門職は在籍しておらず、遺伝子や染色体に関わる検査に関する遺伝カウンセリングは、臨床遺伝専門医が担当しています。DDD2が疑われる場合や、家系内にすでにPOFUT1の病的バリアントが見つかっている方がいる場合には、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどのような意味を持つのか、そしてどのような選択肢があるのかを、中立の立場で整理することが遺伝カウンセリングの役割です。検査を受けるかどうかを最終的に決めるのはご本人であり、遺伝カウンセリングではその判断に必要な医学的情報と選択肢を中立的に整理します。
10. よくある誤解
誤解①「Galli-Galli病はDDD2の別名」
GGDは特定の遺伝子型を指す言葉ではなく、病理組織で棘融解を伴うかどうかで区別される概念です。KRT5・POGLUT1など複数のDDD関連遺伝子で報告されているため、POFUT1に固有の別名ではありません。
誤解②「POFUT1が陰性ならDDDではない」
POFUT1単独の検査が陰性でも、DDDという疾患概念自体は否定されません。KRT5・POGLUT1・PSENEN・GLMNなど、ほかの原因遺伝子が関わっている可能性が残ります。
誤解③「思春期に何もなければ一生発症しない」
DDD2は思春期以降に発症する病気であるため、若い年代でまだ症状がないことは、バリアントを受け継いでいないことの証明にはなりません。年齢依存性の発症であることを踏まえた判断が必要です。
誤解④「見た目の色素異常だから完全に治せる」
現時点で、DDD2の進行そのものを止める根治的な治療は確立していません。レーザーなどの美容的な処置は症例報告レベルの確からしさにとどまり、再発や色調の変化などのリスクも伴います。
まとめ
DDD2(POFUT1関連ドウリング・デーゴス病)は、思春期以降に網状の褐色色素斑が皮膚に広がってくる、きわめて稀な常染色体顕性遺伝の皮膚疾患です。POFUT1という遺伝子がNotchシグナル伝達を介して、皮膚のケラチノサイトの分化やメラニンの分布をコントロールしており、その機能が損なわれることで特徴的な色素の異常が生じると考えられています。臨床的によく似ているGalli-Galli病は、POFUT1に固有の別名ではなく、病理組織上の棘融解の有無で区別される、DDDスペクトラム内の一つの現れ方です。診断には、臨床像・病理組織・遺伝子検査を組み合わせる必要があり、現時点で確立した根治的な治療はなく、対症療法や美容的な処置が中心になります。ご家族に同様の色素異常がある方や、遺伝子検査の結果についてご相談されたい方は、臨床遺伝専門医による遺伝カウンセリングをご検討ください。
よくある質問(FAQ)
Q1. DDD2とはどんな病気ですか?
DDD2(POFUT1関連ドウリング・デーゴス病)とは、POFUT1遺伝子のヘテロ接合性の変化によって、思春期以降に網状の褐色色素斑が皮膚に広がってくる、常染色体顕性遺伝の皮膚疾患です。腋窩や鼠径部などの間擦部を中心に、あるいは全身に広がることもあります。世界的にも症例報告が限られたきわめて稀な病気で、生命を脅かすものではありませんが、見た目の変化や掻痒感が生活の質に影響することがあります。
Q2. Galli-Galli病とDDD2は同じ病気ですか?
同じではありません。Galli-Galli病(GGD)は、病理組織で局所的な棘融解(表皮内の細胞同士の接着が緩む所見)を伴うかどうかで区別される、DDDスペクトラムの中の一つの現れ方です。KRT5やPOGLUT1など複数のDDD関連遺伝子で報告されているため、POFUT1(DDD2)に固有の別名ではありません。
Q3. POFUT1の遺伝子検査で陰性ならDDD2は否定できますか?
POFUT1単独の検査結果が陰性であっても、DDDという疾患概念そのものは否定されません。KRT5・POGLUT1・PSENEN・GLMNといった、ほかの原因遺伝子が関わっている可能性が残るためです。臨床的にDDDが強く疑われる場合には、これらを含めたパネル検査での確認が検討されます。
Q4. DDD2は治療で治りますか?
現時点で、DDD2の進行そのものを止めたり治したりする根治的な治療は確立していません。外用薬や内服薬、レーザーなどの対症療法・美容的な処置が試みられていますが、いずれも症例報告や小規模な症例集積にもとづくもので、確からしさの程度は高くありません。治療を検討する際は、それぞれの選択肢のエビデンスの強さとリスクを理解したうえで判断することが大切です。
Q5. DDD2は子どもに遺伝しますか?
DDD2は常染色体顕性遺伝の病気のため、罹患している方の子どもにバリアントが伝わる確率は、理論上、各妊娠で50%です。ただし、バリアントが伝わったからといって、いつどの程度の重症度で発症するかまでは予測できません。思春期以降に発症する病気のため、若い年代で症状がないことがバリアントを受け継いでいないことの証明にはならない点にも注意が必要です。ご家族での遺伝についてのご相談は、臨床遺伝専門医による遺伝カウンセリングでお受けしています。
🏥 遺伝子や染色体に関わる検査のご相談
DDD2をはじめとする遺伝性の皮膚疾患や、POFUT1などの遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] ClinGen Gene–Disease Validity:POFUT1とDowling–Degos病2型(常染色体顕性)のキュレーション結果(Definitive・2025年10月20日評価)。[ClinGen CCID:009057]
- [2] Kumar S, Ralser DJ, Wenzel J, Frank J, Betz RC. Beneath the surface: delineating the subtypes of Dowling–Degos disease. Br J Dermatol. 2025;193(6):1075-1089. PMID: 40674458. [DOI]
- [3] Li M, et al. Mutations in POFUT1, Encoding Protein O-fucosyltransferase 1, Cause Generalized Dowling-Degos Disease. Am J Hum Genet. 2013;92(6):895-903. PMID: 23684010. [DOI]
- [4] Chen M, Li Y, Liu H, et al. Analysis of POFUT1 Gene Mutation in a Chinese Family with Dowling-Degos Disease. PLoS One. 2014;9(8):e104496. PMID: 25157627. [DOI]
- [5] Hanneken S, Rütten A, Pasternack SM, et al. Systematic mutation screening of KRT5 supports the hypothesis that Galli-Galli disease is a variant of Dowling-Degos disease. Br J Dermatol. 2010;163(1):197-200. PMID: 20222933. [DOI]
- [6] Michelerio A, Greco A, Tomasini D, Tomasini C. Galli–Galli Disease: A Comprehensive Literature Review. Dermatopathology (Basel). 2024;11(1):79-100. PMID: 38390850. [DOI]
- [7] Basmanav FB, Fritz G, Lestringant GG, et al. Pathogenicity of POFUT1 in Dowling-Degos disease: additional mutations and clinical overlap with reticulate acropigmentation of Kitamura. J Invest Dermatol. 2015;135(2):615-618. PMID: 25229252. [DOI]
- [8] Kono M, Sugiura K, Suganuma M, et al. Whole-exome sequencing identifies ADAM10 mutations as a cause of reticulate acropigmentation of Kitamura, a clinical entity distinct from Dowling-Degos disease. Hum Mol Genet. 2013;22(17):3524-3533. PMID: 23666529. [DOI]
- [9] Dupuy E, Alexanian S, Hsiao J. Galli-Galli disease responsive to isotretinoin treatment. Int J Dermatol. 2018;57(9):1123-1124. PMID: 29577262. [DOI]
- [10] Rundle CW, Ophaug S, Simpson EL. Acitretin therapy for Galli-Galli disease. JAAD Case Rep. 2020;6(5):457-461. PMID: 32382646. [DOI]
- [11] Wenzel J, Tappe K, Gerdsen R, et al. Successful Treatment of Dowling–Degos Disease with Er:YAG Laser. Dermatol Surg. 2002;28(8):748-750. PMID: 12174072. [DOI]
- [12] Yun JH, Kim JH, Choi JS, Roh JY, Lee JR. Treatment of Dowling-Degos disease with fractional Er:YAG laser. J Cosmet Laser Ther. 2013;15(6):336-339. PMID: 23464495. [DOI]
- [13] Tambe SA, Patil PD, Saple DG. Successful Management of Dowling-Degos Disease with Combination of Q-switched Nd:YAG and Fractional Carbon Dioxide Laser. J Cutan Aesthet Surg. 2017;10(1):60-62. PMID: 28529428. [DOI]
- [14] Venning VL, Choi-Lombardi S, Wong XL, Cheung K, Sebaratnam DF. A comparison of physical modalities in Galli–Galli disease: Erbium:YAG laser, Intense Pulsed Light and Electrofulguration. Australas J Dermatol. 2019;60(4):320-322. PMID: 30945261. [DOI]






