

目次
- 1 1. HLD14とは ─ 髄鞘が作られない、まれな遺伝性の脳の病気
- 2 2. 原因遺伝子UFM1 ─ タンパク質に付く小さな「目印」
- 3 3. 症状と経過 ─ 乳児期から現れる重い発達の遅れ
- 4 4. MRI所見 ─ 「髄鞘の乏しさ+被殻の消失+小脳萎縮」
- 5 5. 分子メカニズム ─ なぜ髄鞘や脳が傷つくのか
- 6 6. 診断の進め方 ─ MRIと遺伝子検査を組み合わせる
- 7 7. 鑑別すべき病気 ─ TUBB4A関連のH-ABCなど
- 8 8. 治療とケア ─ 症状を支える医療が中心
- 9 9. 遺伝カウンセリング ─ 再発リスクと家族の選択
- 10 10. 研究の最前線と残された課題
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

HLD14(低髄鞘化白質ジストロフィー14型/ていずいしょうかはくしつジストロフィー14がた)は、脳の神経を包む「髄鞘(ずいしょう=ミエリン)」がうまく作られず、乳児期から重い発達の遅れやてんかんが現れる、きわめてまれな遺伝性の病気です。原因はUFM1(ユーエフエムワン)遺伝子の両方のコピーに起こる変化で、両親から1つずつ受け継ぐ常染色体潜性(劣性)遺伝の形をとります。この記事では、HLD14がどんな病気なのか、なぜ起こるのか、どうやって診断し、どう向き合っていくのかを、一般の方にも遺伝診療に関わる方にも分かるように、医学的知見に基づいて解説します。
Q. HLD14とはどんな病気ですか?まず結論だけ知りたいです
A. HLD14は、UFM1という遺伝子の両方のコピーに変化があることで起こる、常染色体潜性(劣性)遺伝の重い神経発達症です。脳の髄鞘(ミエリン)が十分に作られない「低髄鞘化」に加えて、大脳基底核(とくに被殻)と小脳が萎縮するのが特徴です。乳児期早期から強い発達の遅れ、体の力が入りにくい状態(低緊張)、てんかんがみられます。現時点で原因そのものを治す治療法はなく、症状をやわらげる支持療法が中心となります。世界的にも報告例が限られる超希少疾患です[1][8]。
- ➤正体 → UFM1遺伝子の両アレル変化で起こる、常染色体潜性の低髄鞘化白質ジストロフィー(HLD14)
- ➤特徴的な画像 → 高度な低髄鞘化+被殻(ひかく)の萎縮・消失+小脳の萎縮という組み合わせ
- ➤主な症状 → 乳児期からの強い発達遅滞、低緊張、てんかん、進行性の小頭症
- ➤診断の中心 → MRI(画像)と遺伝子検査。特徴的な変化はプロモーターという「非コード領域」にあることも
- ➤治療 → 現時点で根本治療はなく、発作・栄養・呼吸などを支える支持療法が中心
🧬 HLD14の基本情報
| 項目 | 内容 |
|---|---|
| 病名(読み方) | 低髄鞘化白質ジストロフィー14型(ていずいしょうかはくしつジストロフィー14がた)/HLD14。英語名 Hypomyelinating leukodystrophy 14 |
| 原因遺伝子 | UFM1(ubiquitin-fold modifier 1/ユビキチン様修飾タンパク質)。13番染色体の13q13.3に位置する[7] |
| 遺伝の形 | 常染色体潜性(劣性)遺伝。両親がそれぞれ変化を1つずつ持つ保因者のことが多い[1] |
| OMIM番号 | HLD14=#617899/UFM1遺伝子=*610553[6][7] |
| 主な特徴 | 高度な低髄鞘化、被殻・尾状核の萎縮、小脳萎縮、乳児期からの重い発達遅滞・てんかん[1][6] |
| 別の呼び名 | UFM1関連低髄鞘化白質ジストロフィー、recessive(劣性型)H-ABC など。ただしH-ABCは画像のパターンを指す言葉で、HLD14と同じ意味ではありません[1] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. HLD14とは ─ 髄鞘が作られない、まれな遺伝性の脳の病気
わたしたちの脳では、神経細胞から伸びる線維(軸索)が、髄鞘(ミエリン)という膜で何重にも包まれています。髄鞘は電線を覆うビニールのような役割を果たし、神経の信号をすばやく正確に伝えるために欠かせません。この髄鞘が生まれつき十分に作られない状態を低髄鞘化(hypomyelination/ハイポミエリネーション)といい、それによって脳の働きに幅広い影響が出る遺伝性の病気のグループを低髄鞘化白質ジストロフィー(hypomyelinating leukodystrophy)と呼びます。
このグループは原因となる遺伝子ごとに番号がつけられており、そのうち14番目のタイプにあたるのがHLD14です。原因はUFM1という遺伝子で、両方のコピー(両アレル)に病気につながる変化があると発症します[1]。国際的な遺伝性疾患のデータベースOMIMでは、HLD14は登録番号#617899として整理されています[6]。
💡 用語解説:白質ジストロフィーと「低髄鞘化」
脳は、神経細胞の本体が集まる「灰白質(かいはくしつ)」と、髄鞘に包まれた神経線維が集まる「白質(はくしつ)」に分かれます。白質ジストロフィーとは、この白質=髄鞘が正しく作られなかったり壊れたりする遺伝性の病気の総称です。なかでもHLD14のように「そもそも髄鞘が十分に作られない」タイプを低髄鞘化(ハイポミエリネーション)と呼び、いったんできた髄鞘が壊れていく「脱髄」とは区別します。
HLD14は、世界的にみても報告されている患者さんがごく限られる超希少疾患(ultra-rare disease)です。最初にこの病気とUFM1遺伝子の関係を決定づけた2017年の研究でも、報告されたのは16人でした[1]。そのため、後で述べるように「典型的なHLD14像」はまだ限られた患者さんの情報にもとづくものであり、一人ひとりの経過を正確に予測することは現時点では難しい、という前提を押さえておくことが大切です。
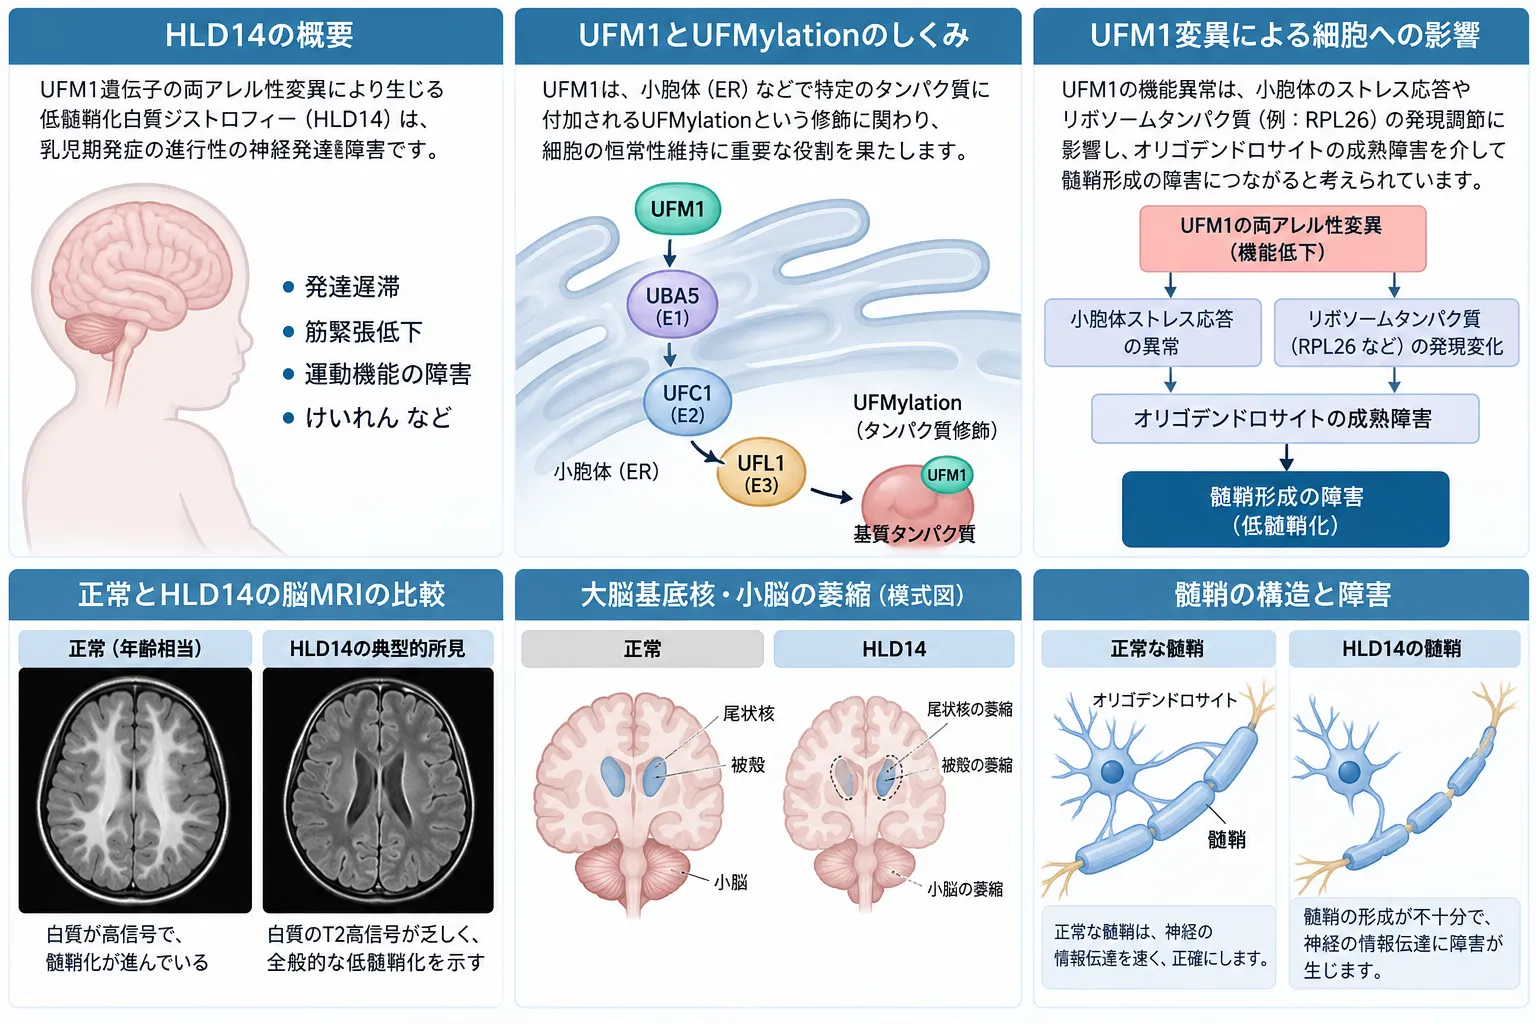
HLD14(低髄鞘化白質ジストロフィー14型)は、UFM1遺伝子の両アレル性変異によって生じる常染色体潜性の神経発達症です。UFM1はUFMylationと呼ばれるタンパク質修飾に関与し、小胞体やリボソームの恒常性維持に重要な役割を担います。HLD14では高度な低髄鞘化に加え、被殻・尾状核などの大脳基底核や小脳の萎縮が特徴的な画像所見として認められます。
2. 原因遺伝子UFM1 ─ タンパク質に付く小さな「目印」
HLD14の原因であるUFM1遺伝子は、「UFM1」という小さなタンパク質の設計図です。UFM1は、ユビキチンという有名なタンパク質によく似た形をしたユビキチン様タンパク質の一つで、ほかのタンパク質にくっついて働きを調整する「目印」として使われます。UFM1がタンパク質に付く反応をUFMylation(ユビキチン化に似た翻訳後修飾)と呼びます[3]。
💡 用語解説:翻訳後修飾(ほんやくごしゅうしょく)
遺伝子の情報からタンパク質が作られたあと、そのタンパク質に別の小さな分子や目印を付け足して、働きを細かく切り替えることを「翻訳後修飾」といいます。UFMylationはその一種で、UFM1という目印をタンパク質に付ける仕組みです。目印を付ける・外すことで、細胞は必要なタンパク質を必要なときだけ働かせることができます。
UFMylationの仕組みは、2004年に日本の研究グループによって初めて体系的に報告されました[3]。UFM1はまずUBA5という酵素で活性化され、次にUFC1という酵素に受け渡され、最後にUFL1という酵素を介して目的のタンパク質に結合します。この一連の流れは、ユビキチンが付くときの「E1→E2→E3」というリレーとよく似ています。UFMylationは、後で述べるように小胞体(しょうほうたい)の働きやリボソームでのタンパク質づくりと深く関わっており、脳の発達に欠かせない仕組みであることがわかってきました[2][4][5][9]。
HLD14で見つかる遺伝子の変化には、大きく2つのタイプがあります。1つは、2017年の研究でヨーロッパのロマ(Roma)集団に多く見つかったプロモーター領域の3塩基欠失(c.-273_-271delTCA)です[1]。もう1つは、2018年にスーダンの家系で報告されたタンパク質の設計図そのものの変化(c.241C>T, p.Arg81Cys)で、こちらはアミノ酸が1つ置き換わるミスセンス変異です[4]。同じ病気でも複数の変化のタイプがあることは、診断を考えるうえでとても重要です。
💡 用語解説:ミスセンス変異とプロモーター
ミスセンス変異とは、遺伝子の設計図の1文字が変わることで、タンパク質を構成するアミノ酸が1つだけ別のものに置き換わる変化です。一方、プロモーターとは、遺伝子の「スイッチ」にあたる部分で、タンパク質そのものの設計図ではなく、その遺伝子をどれくらい働かせるかを決める場所です。HLD14でロマ集団に多い変化は、このプロモーター(=タンパク質を作らない「非コード領域」)にあります。この違いが、後で説明する遺伝子検査の注意点につながります。
3. 症状と経過 ─ 乳児期から現れる重い発達の遅れ
HLD14の症状は、乳児期のごく早い時期から現れます。最も中心となるのは、運動・認知の発達がほとんど進まない、強い全般性発達遅滞です。国際的な専門家のまとめでは、体の中心部と手足の力が入りにくい低緊張(hypotonia)、繰り返し起こるてんかん発作、頭の成長が追いつかない進行性の小頭症が、中核的な所見とされています[6]。最初の決定的な研究でも、患者さんたちは「発達がほとんど獲得されない」重い状態と、コントロールの難しいてんかん性脳症を共通して示していました[1]。
これらに加えて、一部の患者さんでは視力障害(失明)、眼のふるえ(眼振)や斜視、難聴が報告されています。ただし、これらは全員に必ず起こるわけではなく、患者さんによって差があります[6]。病気が進むと、飲み込みの障害(嚥下障害)や栄養の問題が出て経管栄養や胃ろうが必要になったり、呼吸の障害が進んで呼吸の補助(人工換気)が必要になることがあります[6]。
📋 HLD14で報告される主な所見
※上記は既報の患者さんで報告されている所見です。個々の症状や経過には差があります。
経過については、OMIMや専門家のまとめで「多くの患者さんが生後数年以内に亡くなる」と記載されています[6]。ただし、これは前向きに多数の患者さんを追跡した研究(自然歴コホート)から計算された生存曲線ではありません。HLD14は症例数がとても少なく、しかも重症のロマ集団の患者さんが報告の中心を占めているため、一人ひとりの新しい遺伝子変化について「何歳まで生きられる」と断定することは、現時点ではできません。この不確かさを、ご家族に正直にお伝えすることが大切だと考えています。
🩺 院長コラム【診断名がつくまでの時間について】
原因のわからないまま検査を重ねる診断過程は、ご本人やご家族にとって負担となることがあります。これはHLD14に限らず、多くの希少・遺伝性疾患に共通する課題です。根本治療がまだない病気であっても、診断が確定することで、今後必要となる医療や支援、家族への遺伝学的情報を整理する出発点になります。
HLD14のように超希少な病気では、情報そのものが少なく、確実なことと不確かなことの線引きが特に重要です。現在得られている文献に基づき、確認されている事実と未解明な点を区別して情報提供する必要があります。
4. MRI所見 ─ 「髄鞘の乏しさ+被殻の消失+小脳萎縮」
HLD14を疑う最も強い手がかりは、重い乳児発達性・てんかん性脳症と、特徴的なMRI(磁気共鳴画像)の組み合わせです。低髄鞘化の病気では、単なる「髄鞘化の遅れ」と「生まれつき髄鞘が乏しい状態」を区別するため、年齢と正常な髄鞘化の進み方を考えながら画像を読み、必要に応じて時間をおいて撮り直したMRIを見比べます[1]。
HLD14で特に示唆的なのは、次の3つの組み合わせです。まず、大脳の白質全体で髄鞘がひどく乏しい高度・びまん性の低髄鞘化。次に、運動の調整に関わる大脳基底核のうち被殻(ひかく)が著しく萎縮し、画像上ほとんど見えなくなること。そして、小脳、とくに虫部(ちゅうぶ)の萎縮です。あわせて尾状核(びじょうかく)の萎縮もみられます[1]。
この「高度な低髄鞘化+被殻の消失+小脳萎縮」という組み合わせは非常に示唆的です。しかし、MRIだけでUFM1が原因と確定することはできません。というのも、後で述べるTUBB4Aという別の遺伝子による病気(H-ABC)でも、よく似た画像が現れるからです。最初の決定的な研究では、「H-ABCの画像を示すのにTUBB4Aの変化がない」患者さんを調べてUFM1を発見した経緯があるため、最終的な診断には遺伝子検査による確認が欠かせません[1]。
💡 用語解説:被殻(ひかく)・尾状核・小脳虫部
被殻と尾状核は、脳の奥にある「大脳基底核」という運動の調整に関わる部分です。小脳虫部は、小脳の中央にある部分で、体のバランスや姿勢の調整に関わります。HLD14ではこれらが萎縮し、特に被殻はMRIで見えなくなるほど小さくなることがあります。髄鞘の乏しさと合わせて、この形の変化がHLD14を疑う手がかりになります。
5. 分子メカニズム ─ なぜ髄鞘や脳が傷つくのか
UFMylationは、細胞の中でどんな働きをしているのでしょうか。近年の研究で特に注目されているのが、小胞体(しょうほうたい)に結びついたリボソームの品質管理です。小胞体は、細胞の外へ分泌されるタンパク質などを作る工場のような場所で、リボソームはタンパク質を組み立てる装置です。
2019年には、RPL26というリボソームのタンパク質が、UFMylationの主要な標的(目印を付けられる相手)であることが報告されました[5]。さらに2023年には、UFMylationされたリボソームを見張って、小胞体でのタンパク質の運び込み(翻訳と同時に進む輸送)に異常がないかを監視する仕組みが明らかにされました[9]。UFM1が足りないと、途中で詰まってしまったタンパク質の処理がうまくいかず、小胞体にストレス(ERストレス)がかかることが、実験的に示されています。
ロマ集団に多い変化は、タンパク質そのものを壊す変化ではなく、遺伝子のスイッチ(プロモーター)の働きを弱める変化だという点です。実験では、この変化があると、神経系の細胞では遺伝子の働き(プロモーター活性)が有意に低下する一方、細胞の種類によっては差が出ないこともありました[1]。つまりこの変化は、UFM1の働きを完全にゼロにする「機能喪失」というより、働きを部分的に弱める「弱め型(hypomorphic)」の変化と考えるのが妥当です。この「ある程度は残っている」という性質は、後で述べる治療研究の考え方にもつながります。
2018年の研究では、UFM1のタンパク質そのものの変化(p.Arg81Cys)だけでなく、UFC1という別の遺伝子の変化でも似た重い神経発達症が起こることが示されました[4]。これは、UFM1というタンパク質だけでなく、UFMylationという仕組み全体が脳の発達に欠かせないことを示す遺伝学的な証拠です。さらに2026年には、UFM1が欠けた神経細胞やp.Arg81Cysを持つ神経細胞を使った研究が報告され、この変化が単純な機能喪失とは異なる振る舞いを示すこと、ERストレスへの反応が変わることが示されています[10]。
ただし、なぜUFM1の部分的な機能低下が、とりわけ髄鞘・大脳基底核・小脳を選んで傷つけるのかは、まだ完全には解明されていません。UFMylationが細胞全体で重要な仕組みであるにもかかわらず、脳の特定の部分が特に傷つく理由は、今後の研究で明らかにすべき大きな課題です。
6. 診断の進め方 ─ MRIと遺伝子検査を組み合わせる
HLD14の診断は、MRIによる画像パターンの認識と遺伝子検査を組み合わせて進めます。血液や髄液で「HLD14です」と直接証明できる特別な検査項目(バイオマーカー)は、今のところ確立されていません[1]。そのため、乳酸や血中アミノ酸、尿中有機酸、極長鎖脂肪酸、各種の酵素検査といった生化学検査は、HLD14を「陽性にする」ためではなく、治療できる白質疾患や代謝疾患を除外するために、画像パターンに合わせて選んで行うのが実際的です。
遺伝子検査の進め方は、患者さんの背景によって変わります。ロマの家系で典型的な重症H-ABC像がある場合は、まずUFM1のプロモーター変化(c.-273_-271delTCA)を直接調べることが効率的で、両親での確認(分離解析)も合わせて行います[1]。それ以外の場合は、UFM1を含む低髄鞘化・白質ジストロフィーのパネル検査や、全エクソーム検査(WES)、全ゲノム解析(WGS)を用います。
💡 遺伝子検査でとくに注意したい点
ロマ集団に多いUFM1の変化は、タンパク質の設計図の外にあるプロモーター(非コード領域)にあります。エクソーム検査やパネル検査は、タンパク質の設計図(コード領域)を中心に調べる設計のものが多いため、この非コード領域が実際にカバーされているかを確認する必要があります。「UFM1は陰性」という結果を受け取ったときも、プロモーター領域が調べられていなければ、追加でその部分の解析やWGSを検討する意味があります。これは、最初の研究で変化の位置が判明したからこそ導かれる、実務上とても重要な注意点です[1]。
なお、UFM1に見つかった変化が本当に病気の原因かどうかを判断するときは、両親での確認、集団での頻度、保存性、機能への影響などを総合して評価します。公的なバリアントデータベース(ClinVar)にはUFM1に関する多数の登録がありますが、その中には良性のものや意義不明のもの(VUS)も含まれるため、単純な登録件数を「原因変異の数」と取り違えないことが大切です[1]。
7. 鑑別すべき病気 ─ TUBB4A関連のH-ABCなど
HLD14を考えるうえで最も重要な鑑別が、TUBB4A遺伝子によるHLD6(H-ABC)です。両者は、被殻や小脳の萎縮を伴う低髄鞘化という画像の特徴を共有します。しかし、最初の研究での直接比較では、UFM1による病気のほうが髄鞘の欠乏がより高度で、臨床像も重い乳児発達性・てんかん性脳症に偏っていました[1]。
遺伝の形も異なります。H-ABCの典型例はTUBB4A遺伝子の新生突然変異(de novo/親になくお子さんで初めて生じる変化)による常染色体顕性(優性)であるのに対し、HLD14は両親から受け継ぐ常染色体潜性(劣性)です[1][11]。「H-ABCの画像だからTUBB4A」と即断できないこと、そして「H-ABC」という言葉は画像・臨床のパターンを指すものであってHLD14と同じ意味ではないことを、区別して理解することが診断上とても重要です。
💡 用語解説:H-ABCとHLD14はイコールではない
H-ABC(hypomyelination with atrophy of the basal ganglia and cerebellum)は、「低髄鞘化+大脳基底核と小脳の萎縮」という画像・臨床のパターンにつけられた名前です。2002年に画像パターンから提唱されました[12]。このパターンを示す病気の多くはTUBB4A遺伝子が原因ですが、HLD14(UFM1が原因)も同じパターンを示すことがあります。つまり「H-ABC=1つの病気」ではなく、「H-ABCという画像パターンを示す複数の病気がある」と理解してください。
より広い鑑別としては、ペリツェウス・メルツバッハ病(PLP1関連)や、POLR3関連の白質ジストロフィー、NKX6-2関連の低髄鞘化疾患、RARS1関連の低髄鞘化などがあります。POLR3関連では歯の異常や内分泌の異常が手がかりになり、PLP1関連ではX連鎖遺伝と乳児期の眼振が、NKX6-2関連では進行性の痙性運動失調が前面に出ることがあります。一方、UFMylationという仕組みの観点ではUBA5・UFC1に関連する神経発達症も生物学的に近い鑑別ですが、これらは「HLD14」という病名には含めません[4]。
実際の診療では、UFM1だけを最初から狙い撃ちにするより、MRIパターンを出発点に、遺伝の形・眼の所見・歯や内分泌の所見・発作の重さ・進行の速さを総合し、パネル検査やWES・WGSで並行して鑑別する方法が合理的です。ただし、典型的なロマの家系の場合は、UFM1プロモーター変化を直接調べることが診断までの時間短縮につながることがあります[1]。
8. 治療とケア ─ 症状を支える医療が中心
2026年時点で、HLD14そのものを治す「疾患修飾療法」や、HLD14に特化した治療は確立していません[6]。そのため治療の目標は、神経の障害を元に戻すことではなく、発作・栄養・誤嚥・呼吸・姿勢や拘縮・痛み・コミュニケーションを積極的に管理し、お子さんとご家族の生活の質を最大化することにあります。
具体的には、てんかんの分類と発作止めの薬の調整、飲み込み(嚥下)の機能評価と栄養の工夫、誤嚥のリスク評価、必要に応じた経管栄養・胃ろう、呼吸や気道・分泌物・睡眠時の呼吸状態の評価などが優先されます。理学療法・作業療法では、関節の動く範囲を保ち、姿勢を整え、拘縮や変形を防ぐことを中心に行います。視覚や聴覚の障害には早期の補助を検討します[6]。重症の場合は呼吸不全や栄養の問題が経過の一部となるため、これらを「末期になってから」ではなく、診断の早い段階から予測的に評価しておくことが理にかなっています。
緩和ケアを早い段階から組み合わせることも大切です。これは積極的な治療をやめることを意味しません。難治性の発作、呼吸の苦しさ、分泌物、栄養、睡眠、痛み、ご家族への支援、急なときの意思決定などを、病気の経過全体をとおして扱うためのものです。ご家族の価値観に沿って、今後の医療の方針を段階的に話し合っていくこと(アドバンス・ケア・プランニング)が妥当だと考えられます[6]。
💡 「試験中の有望な薬」があると誤解しないために
UFM1の働きを補ったり、UFMylationを回復させたり、その下流の小胞体・リボソームの品質管理を立て直したりする治療は、病気の仕組みから考えられる研究の方向性としては存在します。しかし、これらはあくまで前臨床(動物や細胞を使った基礎研究)の段階であり、患者さんに提示できる治療の選択肢ではありません。現時点でHLD14やUFM1を直接の対象とする「疾患修飾型の臨床試験」は確認されていません[6]。確立しているのは支持療法です。
9. 遺伝カウンセリング ─ 再発リスクと家族の選択
HLD14は常染色体潜性(劣性)遺伝です。両親がそれぞれ同じ病的なUFM1の変化を1つずつ持つ保因者である場合、それぞれの妊娠について、理論上はお子さんが発症する確率が25%、保因者となる確率が50%、変化を受け継がず発症もしない確率が25%となります[1]。家系内で病的な変化が確定していれば、必要に応じてきょうだいや親族の保因者診断を検討することもできます。
💡 用語解説:保因者と再発リスク25%
保因者とは、病気につながる遺伝子の変化を1つ持っているものの、自分自身は発症していない人のことです。常染色体潜性遺伝の病気は、両親がともに同じ変化の保因者のとき、両方から変化を受け継いだお子さん(確率25%)が発症します。25%という数字は「4人産んだら1人」という意味ではなく、1回1回の妊娠ごとに独立して当てはまる確率です。
家系内の病的な変化が確定している場合は、技術的・制度的な条件や、ご家族の価値観に応じて、出生前診断や着床前遺伝学的検査(PGT-M)を検討できる場合があります。ロマの創始者変異(founder variant)については、集団内での頻度が地域やコミュニティによって異なることが報告されています。2017年の研究では、ある集団の保因率は約4.5%と算出され、その変化を持つ人が生まれた特定のコミュニティでは約25%と、集団によって大きく異なりました[1]。この数値は特定の集団のものであり、「ロマ全体の保因率」と一般化すべきではありません。また、遺伝的な祖先の情報は検査を効率化するために使うべきもので、民族性そのものを診断の代わりにしてはなりません。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどんな意味を持つのか、どのような選択肢があるのかを、中立の立場で整理してお伝えします。HLD14のような小児期発症疾患では、必要に応じて小児神経科など疾患の診療を担当する専門医療機関との連携を検討します。文献にもとづく情報提供と意思決定の支援を行います。
10. 研究の最前線と残された課題
HLD14研究の最大の制約は、症例数の少なさと、報告が特定の創始者変異に偏っていることです。2017年の決定的な研究は16人という希少疾患として重要な規模でしたが、その大部分は同じロマ創始者変異を共有していました[1]。したがって、今知られている「典型的なHLD14」は、この特定の変化の姿を強く反映している可能性があります。p.Arg81Cysのような創始者以外の変化を持つ患者さんの情報が積み重なることが、この病気の全体像を描き直すうえで欠かせません[4]。
2つめの大きな課題は、なぜ髄鞘が作られないのか、その細胞レベルの仕組みです。UFMylationが小胞体やリボソームの品質管理に重要であることはかなり強く支持されていますが、「髄鞘を作るオリゴデンドロサイトの障害」が一次的な原因なのか、「神経細胞の発達障害」が二次的に髄鞘形成を損なうのか、あるいは両方が同時に起こるのかは、まだわかっていません[1]。
3つめは、自然歴とバイオマーカーの不足です。将来の治療研究のためには、多くの施設が協力して、発達・発作・呼吸や栄養の状態・頭囲・視聴覚機能・MRIでの髄鞘化や基底核・小脳の体積を、標準化して長期に測定していく必要があります。血液や髄液で測れるUFMylationの指標や、MRIでの体積測定といった客観的な評価法が求められています。
治療研究については、病気の仕組みから少なくとも3つの方向が考えられます。1つはUFM1の発現を回復させる遺伝子治療的なアプローチ、2つめは低下したUFMylationを補正する方法、3つめはその下流にある小胞体・リボソーム関連の品質管理を安定させる方法です。特に、ロマの変化が「スイッチを弱める(弱め型)」ものであることは、正常な発現量の一部を回復させるだけでも効果が得られるのではないかという研究仮説につながります[1]。実際、2026年の研究では、UFM1に関連する神経細胞のモデルで、あるUPR(小胞体ストレス応答)阻害薬がタンパク質づくりを部分的に回復させる可能性が示されました[10]。ただし、必要な発現の閾値、標的とすべき細胞、発症前の治療の窓、安全なUFMylation増強の量は、いずれもまだわかっておらず、現時点で臨床に推奨できるものではありません。
総合すると、HLD14は「低髄鞘化の病気」であると同時に、UFMylationという小胞体・リボソームのタンパク質恒常性を保つ仕組みの障害による、重い神経発達症として理解すべき病気です。現時点で最も診断価値が高いのは、乳児期の重い発達性・てんかん性脳症、MRIでの高度な低髄鞘化+被殻・尾状核の萎縮+小脳萎縮、そしてUFM1の両アレル変化という組み合わせです。臨床の治療は支持療法にとどまりますが、調節性の創始者変異とリボソームのUFMylation機構が明らかになったことで、将来の発現回復や仕組みの立て直しに向けた生物学的な土台は、少しずつ形づくられつつあります。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性の病気や遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. HLD14(低髄鞘化白質ジストロフィー14型)とはどんな病気ですか?
UFM1という遺伝子の両方のコピーに変化があることで起こる、常染色体潜性(劣性)遺伝の重い神経発達症です。脳の髄鞘(ミエリン)が十分に作られない低髄鞘化に加え、大脳基底核(とくに被殻)と小脳が萎縮するのが特徴です。乳児期早期から強い発達の遅れ、体の力が入りにくい低緊張、てんかんがみられます。世界的にも報告例が限られる超希少疾患です。
Q2. どのように遺伝しますか?次の子への影響は?
常染色体潜性(劣性)遺伝です。両親がそれぞれ病的な変化を1つずつ持つ保因者の場合、それぞれの妊娠でお子さんが発症する確率は理論上25%、保因者となる確率が50%、変化を受け継がず発症もしない確率が25%です。25%は妊娠1回ごとに当てはまる確率で、「4人に1人」という意味ではありません。家系内の変化が確定していれば、保因者診断や、条件に応じて出生前診断・着床前遺伝学的検査(PGT-M)を検討できる場合があります。
Q3. どうやって診断しますか?
MRI(画像)による特徴的なパターンの認識と、遺伝子検査を組み合わせて診断します。高度な低髄鞘化に加え、被殻の萎縮・消失、小脳(虫部)の萎縮という組み合わせが手がかりになります。ただし似た画像を示す病気があるため、最終的にはUFM1の遺伝子検査で確認します。ロマの家系ではプロモーター変化を直接調べる方法が、それ以外ではパネル検査や全エクソーム・全ゲノム解析が使われます。
Q4. 「UFM1は陰性」と言われましたが、それで否定できますか?
検査の設計によっては、注意が必要です。ロマ集団に多いUFM1の変化は、タンパク質の設計図の外にあるプロモーター(非コード領域)にあります。エクソーム検査やパネル検査は主にタンパク質の設計図を調べるため、この非コード領域がカバーされていないことがあります。臨床的にHLD14を強く疑う場合は、プロモーター領域が調べられているかを確認し、必要に応じて追加解析や全ゲノム解析を検討する意味があります。
Q5. 治療法はありますか?
2026年時点で、HLD14そのものを治す治療法は確立していません。治療は、てんかん発作・栄養・誤嚥・呼吸・姿勢や拘縮・痛み・コミュニケーションなどを支える支持療法が中心です。UFM1の働きを補うような治療は、病気の仕組みから考えられる研究の方向性としては存在しますが、まだ基礎研究の段階で、患者さんに提示できる治療の選択肢ではありません。医療の方針は、緩和ケアも含めてご家族の価値観に沿って段階的に相談していきます。
参考文献
- [1] UFM1 founder mutation in the Roma population causes recessive variant of H-ABC. Neurology. 2017. [PubMed 28931644]
- [2] Zhang Y, Zhang M, Wu J, et al. Transcriptional regulation of the Ufm1 conjugation system in response to disturbance of the endoplasmic reticulum homeostasis and inhibition of vesicle trafficking. PLoS One. 2012;7(11):e48587. doi:10.1371/journal.pone.0048587. [PubMed 23152784]
- [3] A novel protein-conjugating system for Ufm1, a ubiquitin-fold modifier. EMBO J. 2004. [PubMed 15071506]
- [4] Biallelic UFM1 and UFC1 mutations expand the essential role of ufmylation in brain development. Brain. 2018. [PubMed 29868776]
- [5] Ribosomal protein RPL26 is the principal target of UFMylation. Proc Natl Acad Sci U S A. 2019. [PubMed 30626644]
- [6] Entry #617899 — Leukodystrophy, Hypomyelinating, 14 (HLD14). OMIM. [OMIM 617899]
- [7] Entry *610553 — Ubiquitin-Fold Modifier 1 (UFM1). OMIM. [OMIM 610553]
- [8] Leukodystrophy, Hypomyelinating, 14. MalaCards. [MalaCards]
- [9] SAYSD1 senses UFMylated ribosome to safeguard co-translational protein translocation at the endoplasmic reticulum. Cell Rep. 2023. [PubMed 36848233]
- [10] Encephalopathy-linked UFM1 variants impede neuronal protein translation, development, and function. EMBO Mol Med. 2026. [PubMed 41731076]
- [11] A de novo mutation in the β-tubulin gene TUBB4A results in the leukoencephalopathy hypomyelination with atrophy of the basal ganglia and cerebellum. Am J Hum Genet. 2013. [PubMed 23582646]
- [12] New syndrome characterized by hypomyelination with atrophy of the basal ganglia and cerebellum. AJNR Am J Neuroradiol. 2002. [PubMed 12372733]






