

目次

細胞の中には、微小管(びしょうかん)という細いレールが張りめぐらされ、物を運んだり、細胞の形を保ったり、細胞が分裂したりするのを支えています。そのレールの材料となるタンパク質を、正しい形に組み立てる「職人」のひとりがTBCE遺伝子のつくるタンパク質です。この職人がうまく働かないと、副甲状腺(ふくこうじょうせん)の機能低下や成長の障害、あるいは進行性の神経の病気など、一見バラバラに見える症状が現れます。この記事では、TBCE遺伝子とは何か、どんな仕組みで病気につながるのか、どんな検査や遺伝カウンセリングがあるのかを、遺伝医学の観点から解説します。
Q. TBCE遺伝子とは何ですか?まず結論だけ知りたいです
A. TBCE遺伝子は、細胞の骨組みである微小管の材料「α(アルファ)チューブリン」を正しく折りたたみ、β(ベータ)チューブリンと組み合わせて使えるようにする、チューブリン特異的シャペロン(分子の介添え役)をつくる遺伝子です。両親から受け継いだ2つのTBCE遺伝子の両方に変化(バリアント)があると、副甲状腺機能低下・成長障害・特徴的な顔つきを示すサンジャド・サカティ症候群やケニー・カフィー症候群、あるいは乳幼児期からの進行性の神経の病気が起こります。同じ遺伝子でも、変化の種類によって前面に出る症状が変わるのが大きな特徴です。
- ➤正体 → αチューブリンの成熟と、微小管の材料づくり・再利用を支える「チューブリン特異的シャペロン」の設計図
- ➤位置 → 1番染色体の長腕(1q42.3)。臨床では NM_003193.5 が基準の参照配列
- ➤主な病気 → サンジャド・サカティ症候群(HRD)/ケニー・カフィー症候群1型/進行性脳症・遠位型脊髄性筋萎縮(PEAMO)
- ➤遺伝形式 → 常染色体潜性(劣性)。両親がそれぞれ保因者のとき、子に1/4の確率で発症
- ➤治療 → 現時点でTBCEそのものを標的とする根本治療はなく、症状に応じた支持療法が中心
🧬 TBCE遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名 | TBCE(tubulin folding cofactor E/チューブリン折りたたみ補助因子E)。HGNC承認シンボル、HGNC ID:11582 |
| 染色体上の位置 | 1番染色体長腕 1q42.3(古い論文では1q43〜44と記載されることがありますが、注釈の世代差によるもので同じ場所です) |
| 基準の参照配列 | NM_003193.5(MANE Select)。臨床のHGVS表記はこれを基準にするのが推奨されます |
| タンパク質 | チューブリン特異的シャペロンE(tubulin-specific chaperone E)。約527アミノ酸/UniProt Q15813[10] |
| 主なはたらき | αチューブリンの折りたたみ・α/βヘテロ二量体の形成と再利用を支える。微小管の恒常性の要 |
| 関連する疾患 | サンジャド・サカティ症候群(HRD)、ケニー・カフィー症候群1型(KCS1)、進行性脳症・遠位型脊髄性筋萎縮(PEAMO)。いずれも常染色体潜性(劣性) |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた遺伝子解説です。特定の検査を勧めるものではありません。
1. TBCE遺伝子とは ─ 微小管の材料をつくる「職人」
私たちの細胞の中には、微小管(microtubule)という、ストローのように中が空洞になった細い管が無数に走っています。微小管は、細胞の形を支える柱であり、物質を運ぶレールであり、細胞が2つに分かれる(細胞分裂)ときに染色体を引っぱるロープでもあります。この微小管の材料が、チューブリン(tubulin)というタンパク質です。
チューブリンは、αチューブリンとβチューブリンという2種類が1組(ヘテロ二量体)になって、はじめて微小管の部品として使えるようになります。ところが、リボソームでつくられたばかりのチューブリンは、まだ正しい立体的な形になっていません。正しく折りたたんで組み立てるには、いくつもの「介添え役」の手を借りる必要があります。この介添え役を分子シャペロンと呼びます。TBCE遺伝子は、その介添え役のひとつ「チューブリン特異的シャペロンE(tubulin-specific chaperone E)」の設計図です[1]。
💡 用語解説:シャペロンとチューブリン
シャペロンとは、もともと社交界で若い女性に付き添う「介添え役」を指す言葉で、生物学ではタンパク質が正しい形に折りたたまれるのを助ける分子を指します。チューブリンは、細胞の骨組み(細胞骨格)をつくる代表的なタンパク質で、αとβが1組になって微小管の部品になります。TBCEは、このうちαチューブリンの成熟を専門に手伝う、チューブリン専用のシャペロンです。
TBCE遺伝子は、1番染色体の長腕の先端近く、1q42.3という場所にあります。正式名称はtubulin folding cofactor E(チューブリン折りたたみ補助因子E)で、遺伝子や疾患の名前を管理する国際組織HGNCが承認したシンボルが「TBCE」、その識別番号(HGNC ID)は11582です。2002年より前の連鎖解析の論文では位置が1q43〜44などと書かれていることがありますが、これは当時のゲノム地図と現在の注釈の世代差によるもので、別の場所を指しているわけではありません[1]。
臨床の現場で遺伝子の変化を記載するときは、どの参照配列(基準となる塩基配列)を使ったかを明示することがとても大切です。TBCEでは、現在 NM_003193.5 という配列がMANE Select(臨床で推奨される標準の転写産物)として実用上の基準になっています。TBCEには複数の転写産物(同じ遺伝子から少しずつ異なる形でつくられるRNA)があり、選んだ配列によって同じ変化でも記載が変わることがあるため、古い論文の変異表記をそのまま転載するのは注意が必要です。
2. 分子のはたらき ─ 折りたたみから再利用まで
TBCEの仕事を理解するには、チューブリンが「生まれてから使われ、そしてリサイクルされる」までの流れを追うのがいちばんです。チューブリンは、まずCCT/TRiCという大きな樽(たる)のような形をしたシャペロン(シャペロニン)の中で、おおまかな形に折りたたまれます。そこから先、完成品のα/βヘテロ二量体に仕上げる工程を担うのが、TBCA〜TBCEと呼ばれる5つのチューブリン特異的シャペロン(補助因子A〜E)です[4]。まず全体の流れを図で見てみましょう。
このうちTBCEは、CCTで部分的に折りたたまれたαチューブリンを受け取り、ほかの補助因子(特にTBCB・TBCD・TBCC)と協力して、最終的なα/βヘテロ二量体を完成させます。TBCEは単独で働くのではなく、補助因子A〜Eが連携する「組み立てライン」の一員として機能します。補助因子AとDがチューブリンをほぼ完成の形で保持し、TBCEがその複合体に結合し、さらにTBCCが加わることで、native(自然な・完成した)状態のチューブリンが放出される、という順序です[4]。
2002年にParvari(パルヴァリ)らが、TBCE変異をもつ患者さんの細胞を調べたところ、微小管形成の中心(中心体)のまわりで微小管の密度が下がり、微小管の向き(極性)が乱れ、さらにゴルジ体や後期エンドソームといった細胞内小器官の配置まで乱れていることがわかりました[1]。つまりTBCEの障害は、単に「微小管が減る」だけでなく、微小管に頼っている細胞の極性づくりや物質の輸送まで巻き込む形で細胞に影響します。細胞内のチューブリンの総量そのものは大きくは変わらず、あくまで「使える形の微小管」がうまく組み立てられなくなる、というのがポイントです[1]。
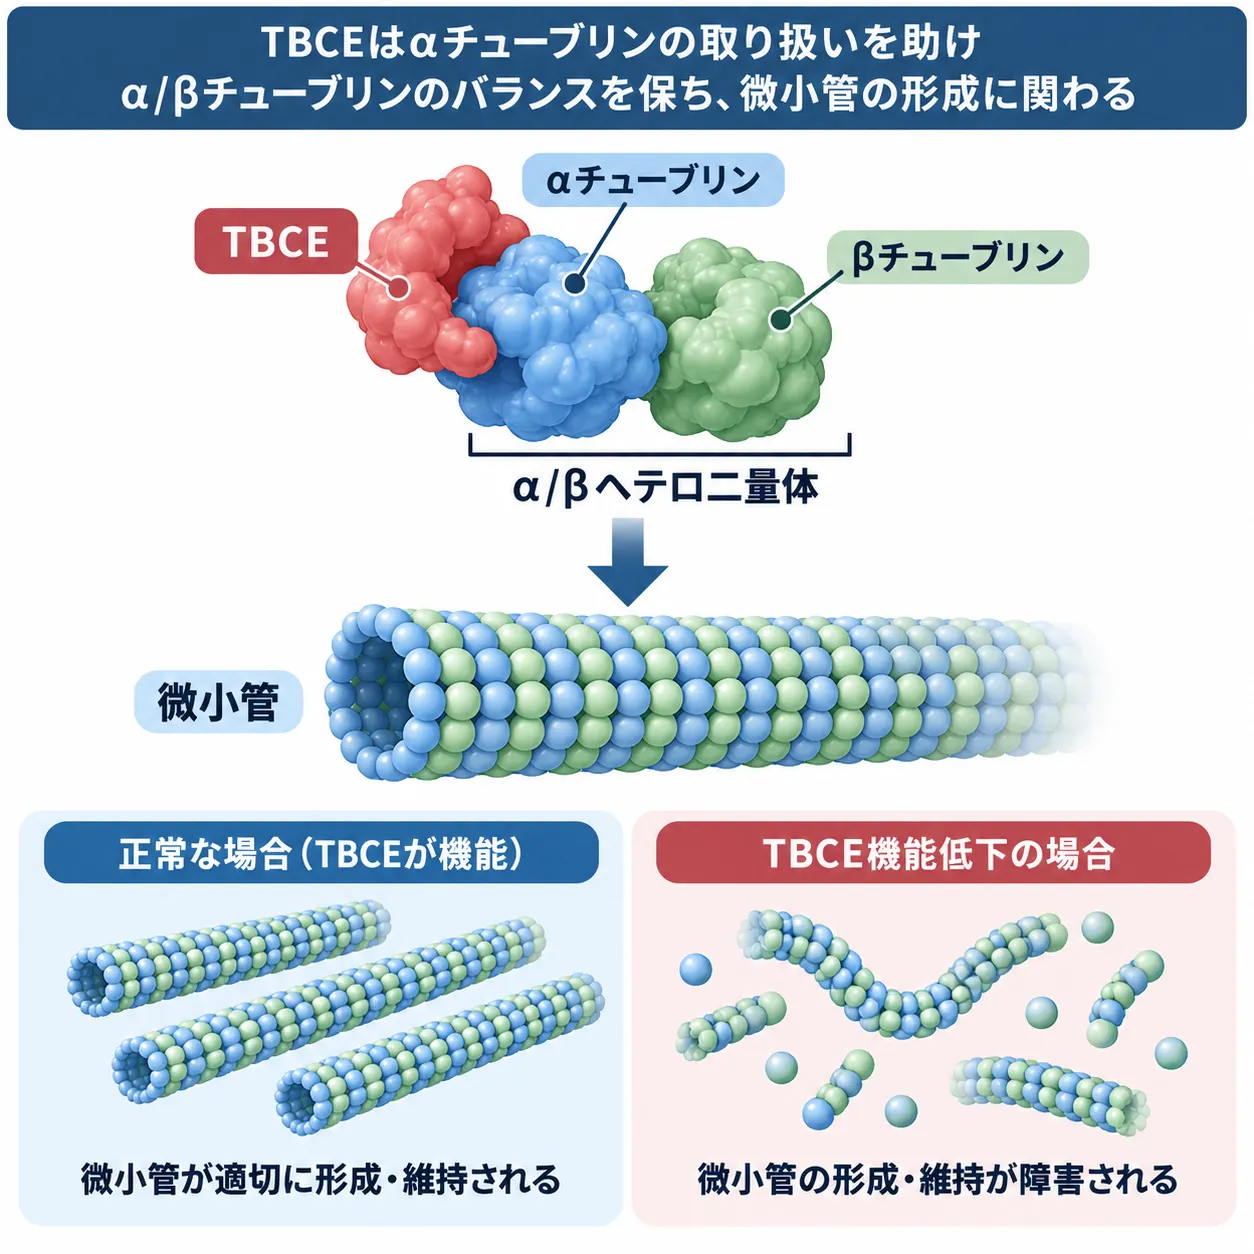
TBCEはαチューブリンの取り扱いを助け、α/βチューブリンの適切なバランスと微小管の形成・維持に関与します。TBCEの機能が低下するとチューブリンの恒常性が乱れ、微小管の形成・維持が障害されます。
さらにTBCEには、いったん完成したα/βヘテロ二量体を解離(バラす)・再利用する働きもあります。Kortazar(コルタサル)らは、TBCBとTBCEがペアを組むとチューブリンを解離する力が大きく高まること、そして解離した後にはTBCE・TBCB・αチューブリンが3つで複合体(ternary complex)をつくり、一方のβチューブリンはTBCAに回収されることを示しました[6]。これは、TBCEが「一方通行で組み立てるだけの因子」ではなく、細胞の必要に応じてチューブリンを組み立てたり分解・再利用したりする、双方向の調整役であることを意味します。
💡 用語解説:ヘテロ二量体(へテロダイマー)
「二量体」とは、2つの部品が組み合わさってできた1つのユニットのことです。同じ部品どうしなら「ホモ二量体」、種類の違う部品どうしなら「ヘテロ二量体」と呼びます。チューブリンは、αとβという別々のタンパク質が1組になったヘテロ二量体で、これが微小管という管を組み上げる最小の「レンガ」になります。
近年は、こうしたチューブリンの組み立て・解体のサイクルを、TBCD・TBCE・TBCCと調節タンパク質Arl2がどのように制御しているかが、クライオ電子顕微鏡による構造解析で直接見えるようになってきました[9]。TBCEの研究は、「古典的なシャペロン」という枠を超えて、チューブリンの品質管理そのものを扱う構造生物学へと発展しつつあります。
🩺 院長コラム【「レールの材料をつくる工場」が止まると、遠い現場から傷む】
微小管は、細胞の中の「線路」です。線路そのものが傷むのではなく、線路のレールを鋳造する工場(TBCE)が不調になる、と考えると、この遺伝子の病気の広がりが理解しやすくなります。工場が完全には止まっていなくても、レールの供給が細れば、いちばん遠くまで線路を延ばしている現場から順に不具合が出ます。
神経細胞、とくに手足の先まで1メートル近く軸索を伸ばす運動ニューロンは、微小管という線路を長く維持しなければならない、いわば「遠隔地の現場」です。文献上、TBCEの障害で運動ニューロンが強く影響を受ける背景には、こうした細胞ごとの「微小管への依存度の違い」が関与する可能性があります。
3. タンパク質の構造 ─ 3つの部品と、変異が起きる場所
TBCEタンパク質は、約527個のアミノ酸がつながってできた細胞内タンパク質で、大きく3つの機能的な部品(ドメイン)でできています[10]。それぞれの役割を知っておくと、なぜ「変異が起きる場所」によって症状が変わるのかが見えてきます。
N末端(タンパク質の先頭側)にあるのがCAP-Gly(キャップ・グライ)ドメインです。これは、αチューブリンの末端にある酸性の「しっぽ」を認識してつかむ部分で、微小管に関わるタンパク質がよく持っている領域です。続いてロイシンに富んだ繰り返し配列(LRR領域)、そしてC末端側にはユビキチン様(UBL)の構造があり、LRRとUBLは主に他のタンパク質との結合を担います[8]。
💡 用語解説:ドメイン
ドメインとは、タンパク質の中で「ひとまとまりの機能や形」を持つ部品のことです。1つのタンパク質が複数のドメインを持つことはよくあり、それぞれが別々の相手と結合したり、別々の役割を果たしたりします。TBCEでは、CAP-Glyがαチューブリンを「つかむ手」、LRRとUBLが「他のタンパク質とつながる連結器」に相当します。
ここで重要なのが、中東の集団で最も多い病原性変異が、このCAP-Glyドメインの中にあることです。後で詳しく述べる p.(Ser52_Gly55del)(12塩基の欠失により4つのアミノ酸が失われる変異)は、まさにαチューブリンをつかむ手の一部を欠いてしまう変化で、TBCEがαチューブリンをうまく認識できなくなると考えられます[1]。一方、後ろのほうで大きく途切れてしまう変異(トランケーション変異)は、C末端の連結器を失うことになります。つまり、「どのドメインが壊れるか」で、TBCEが失う機能の種類が変わるのです。
4. 関連する疾患 ─ 3つの顔を持つTBCE
TBCEの両アレル性(両方の遺伝子の)機能障害は、大きく分けて3つのタイプの病気を起こします。いずれも常染色体潜性(劣性)で、両親から受け継いだ2つのTBCE遺伝子の両方に変化があるときに発症します。まず一覧で全体像を示します。
🧬 TBCEに関連する主な疾患
※いずれも常染色体潜性(劣性)遺伝の希少疾患です。同じTBCEでも、変化の種類によって前面に出る症状が異なります。
サンジャド・サカティ症候群(HRD症候群)
サンジャド・サカティ症候群は、英語の頭文字からHRD症候群(hypoparathyroidism-retardation-dysmorphism:副甲状腺機能低下・発達遅滞・特徴的顔貌)とも呼ばれます。1991年に、先天性の副甲状腺機能低下、極端な成長不良、特徴的な顔つきを示す新しい症候群として臨床的に記載され、その後、中東・アラブ系の集団を中心に家族内の集積が確認されました。2002年にParvariらがTBCEを原因遺伝子として同定し、この病気が常染色体潜性であることが分子レベルで確立しました[1]。
主な所見は、先天性または乳児早期の副甲状腺機能低下・低カルシウム血症、重度の低身長・成長障害、特徴的な顔つき、発達遅滞・知的障害などです。副甲状腺は血液中のカルシウム濃度を調整するホルモン(PTH)を出す臓器で、その働きが低下すると低カルシウム血症になり、けいれん(テタニー)などを起こすことがあります。低カルシウム血症は、乳児期には緊急の対応を要することがあり、診断がついた後は継続的な管理が必要になります。
ケニー・カフィー症候群1型(KCS1)
ケニー・カフィー症候群1型(KCS1)は、HRDと臨床的にも分子的にも大きく重なる常染色体潜性疾患です。副甲状腺機能低下や低身長はHRDと共通しますが、骨硬化や長管骨の皮質肥厚・髄腔の狭小化といった骨格の所見がより前面に出ることがあります。Parvariらは、HRDと常染色体潜性のケニー・カフィー症候群が共通の祖先由来のハプロタイプ(染色体の型)を持つことを示しました[1]。これは、KCS1とサンジャド・サカティ症候群を完全に別の病気とみなすより、TBCEに関連する連続したスペクトラム(連続体)として理解するほうが、遺伝学的には自然であることを意味します。
⚠️ 重要:ケニー・カフィー症候群1型と2型は原因遺伝子が違う
名前が似ていますが、ケニー・カフィー症候群2型(KCS2)はTBCEの病気ではありません。KCS2は主に FAM111A遺伝子 のヘテロ接合性変異による常染色体顕性(優性)疾患です。1型(TBCE・潜性)と2型(FAM111A・顕性)は、低カルシウムや骨格の所見が似ていても、原因遺伝子も遺伝形式も異なります。この違いは、遺伝学的な診断と、ご家族への再発リスクの説明のうえでとても重要です。
進行性脳症・遠位型脊髄性筋萎縮(PEAMO)
TBCEは、内分泌や骨格だけの遺伝子ではありません。2016年、Sferra(スフェッラ)らは、南イタリアの同じ地域に由来する4家系6名で、c.464T>A, p.(Ile155Asn) を含む両アレル性のTBCE変異を同定し、乳幼児期からの進行性の脳症、痙性(けいせい)・失調、手足の先を中心とした筋萎縮・脊髄性筋萎縮という神経変性の症状を報告しました[3]。この病気は、それ以前から知られていたTbce変異をもつ「pmn(progressive motor neuronopathy)マウス」の進行性運動ニューロン病とよく似ています[2][5]。
現在この表現型は、OMIM(遺伝性疾患のデータベース)では PEAMO(progressive encephalopathy with amyotrophy and optic atrophy:筋萎縮と視神経萎縮を伴う進行性脳症) として整理されています。主な特徴には、運動発達の退行、四肢の筋力低下・筋萎縮、視神経萎縮、脳梁の菲薄化、小脳萎縮などが含まれます[7]。データベースによって病名の付け方や粒度が完全には統一されていないため、検査報告では病名ラベルだけでなく、「TBCE両アレル性疾患+具体的な症状」を併記するほうが誤解が少なくなります。
ここで大切なのは、TBCEに関連する神経の病気を、単なる「慢性的な低カルシウムによる二次的な神経障害」とみなすのは不十分だという点です。pmnマウスや p.(Ile155Asn) のヒト症例は、TBCEの微小管機能障害そのものが神経変性を引き起こしうることを支持しています[2][3]。運動ニューロンの傷みは、副甲状腺の障害に必ずしも従属するものではないのです。
5. 代表的な変異と、遺伝型と症状の関係
TBCEには、いくつかの代表的な変異が知られています。それぞれ、分子への影響も、前面に出る症状も異なります。主なものを整理します。
🧬 代表的なTBCE変異
| 変異 | 分子への影響 | 主に関連する症状 |
|---|---|---|
| c.155_166del p.(Ser52_Gly55del) |
CAP-Glyドメイン内で4アミノ酸が失われる(フレーム内欠失)。全長は失われないが、αチューブリンの認識が損なわれると考えられる。中東集団のfounder(創始者)変異[4] | HRD/サンジャド・サカティ、KCS1 |
| c.464T>A p.(Ile155Asn) |
ミスセンス変異。変異タンパク質が不安定になり、量が減る。南イタリアでfounder効果が示唆される[3] | PEAMO(神経変性型) |
| c.66_67del+ c.1113T>A(p.Cys371Ter) の複合ヘテロ接合 |
本来なら機能を失うはずの組み合わせだが、通常とは別の読み枠から翻訳が始まる「cryptic(潜在的)翻訳開始」により、一部の機能性TBCEがつくられることが実験で示された[4] | HRD(ベルギー家系) |
※HGVS表記は NM_003193.5 を基準としています。個々の変異の臨床的な分類は、ClinVar等で最新の評価を確認してください。
💡 用語解説:ミスセンス変異・フレーム内欠失・founder変異
ミスセンス変異は、DNAの1文字が変わることでアミノ酸が別のものに置き換わる変化です。フレーム内欠失は、3の倍数の塩基が抜けて、読み枠(コドンの区切り)はずれないまま一部のアミノ酸だけが失われる変化です。founder(創始者)変異は、ある集団の共通の祖先に由来し、その集団に高い頻度で受け継がれている変異のことです。近親婚が多い地域では、こうしたfounder変異による潜性疾患が集積しやすくなります。
「壊れ方の強さ」だけでは決まらない
TBCEの遺伝型と症状の関係は、「機能をより多く失うほど重症」という単純な一本の軸では説明できません。少なくとも3つの軸で考えるのが、現在もっとも整合的なモデルです。
第一に、残っているタンパク質の量です。先ほどの c.66_67del の例は、DNAのうえでは早い段階で読み枠がずれ、本来なら機能を失うはずの変異でも、別の読み枠から翻訳が始まる仕組みによって機能性のタンパク質が生じうることを示しています[4]。「DNA上は完全な機能喪失に見えても、細胞の中の実際のタンパク質量とは一致しないことがある」という、遺伝子検査の解釈全般にも通じる大切な教訓です。
第二に、どの機能部品(ドメイン)が壊れるかです。CAP-Gly内の p.(Ser52_Gly55del) と、別の場所の p.(Ile155Asn) では、αチューブリンの認識やタンパク質の安定性への影響の仕方が異なる可能性が高く、これが症状の違いにつながっていると考えられます。
第三に、組織ごとの傷つきやすさです。長い軸索を持ち、微小管への需要が高い運動ニューロンと、発生の途中にある副甲状腺とでは、同じ程度のチューブリン供給の低下に対する「耐えられる閾値(いきち)」が異なる可能性があります。前の2つには直接的な実験の裏づけがあり、3つ目は現時点では有力なメカニズムの推論という位置づけです。
したがって、「p.(Ser52_Gly55del)=必ずサンジャド・サカティ」「p.(Ile155Asn)=必ず神経変性型」という絶対的な対応を前提にすべきではありません。とくに超希少疾患では、家系の背景や修飾因子、栄養状態、低カルシウムによる発作、感染などの二次的な要因が、神経発達の経過を大きく変えうるためです。現在の症例数だけでは、変異ごとの浸透率(発症のしやすさ)や自然歴(病気の経過)を精密に定めることはまだ難しいのが実情です。
6. 遺伝形式と遺伝カウンセリング
TBCEに関連する疾患は、いずれも常染色体潜性(劣性)遺伝です。これは、両親から受け継いだ2つのTBCE遺伝子の両方に病的な変化があるときにはじめて発症する、という意味です。片方だけに変化がある人は「保因者(キャリア)」と呼ばれ、通常は症状が出ません。
両親がそれぞれTBCEの病的バリアントの保因者である場合、生まれてくる子どもは、確率的に1/4(25%)が発症、1/2(50%)が保因者、1/4(25%)が変化を受け継がない、という比率になります。この比率は妊娠のたびにリセットされ、前の子が発症したかどうかに影響されません。近親婚が多い地域や、特定のfounder変異が集積している集団では、両親が同じ変異の保因者になる確率が高くなるため、潜性疾患が生じやすくなります。
遺伝カウンセリングでは、こうした再発の確率や、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、といったことを整理してお話しします。当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを担当します。原因がわからないまま検査を重ねる状況や、診断名がつくまでに時間がかかる経過は、多くの希少・遺伝性疾患に共通するもので、ご本人にもご家族にも負担の大きいものです。遺伝カウンセリングでは、中立的な立場で判断材料を整理することが重要です。
7. 診断と遺伝学的検査
臨床的にTBCEの検査を考える典型的な場面は、大きく3つあります。1つ目は、乳児期の原因不明の副甲状腺機能低下・反復する低カルシウム血症に、著明な低身長・特徴的な顔つき・発達遅滞が組み合わさる場合。2つ目は、KCS様の骨硬化・皮質骨肥厚を伴う常染色体潜性の家系。3つ目は、通常のSMA(脊髄性筋萎縮症)診断で説明できない乳幼児期の進行性の運動ニューロン病に、脳症・痙性・失調を伴う場合です。これらは既報のTBCE表現型に対応します[1][3]。
検査の進め方は、患者さんの背景によって変えるのが合理的です。中東系で典型的なサンジャド・サカティの症状を示す場合、founder変異である c.155_166del を狙ったターゲット検査(Sanger法など)が効率的です。実際、中東・イランなどのコホートで、この変異のホモ接合と両親のヘテロ接合が繰り返し確認され、家系内の保因者診断にも利用されています[1]。
典型的なfounderの背景がない患者さん、神経変性型の患者さん、あるいはターゲット検査で陰性だった場合は、TBCEを含む遺伝子パネル検査、エクソーム解析、ゲノム解析が適しています。TBCEに関連する病気は両アレル性のため、1つだけ病的変異が見つかった場合には、カバレッジ(読み取りの深さ)の不足、エクソン単位の欠失・重複、構造変異、深部イントロンの変異など、もう一方の変化(second hit)を探す必要があります。これはTBCEに特有というより、常染色体潜性疾患の検査設計に共通する原則です。
💡 用語解説:エクソーム解析/パネル検査
パネル検査は、あらかじめ選んだ複数の遺伝子だけをまとめて調べる検査です。エクソーム解析は、遺伝子のうちタンパク質の設計図になる部分(エクソン)を網羅的に調べる検査で、原因遺伝子の見当がつかないときに力を発揮します。TBCEは、副甲状腺機能低下・神経発達・遺伝性運動ニューロパチーなどのパネルに含まれることがあります。
鑑別診断も重要です。KCS様の症状では、前述の通り FAM111A によるKCS2(顕性)が鑑別に挙がります。先天性の副甲状腺機能低下では、ほかの副甲状腺の発生やPTHに関わる病気が、遠位型のSMAでは、IGHMBP2・TRPV4・SIGMAR1・DYNC1H1など多数の運動ニューロン/ニューロパチー遺伝子が鑑別になります。したがって非典型的な症例では、TBCE単一の検査より、複数の遺伝子を同時に調べる解析のほうが効率的です。KCS2が顕性のFAM111A病、KCS1/TBCEが潜性の病気であるという遺伝形式の違いは、診断のうえでとくに役立ちます。
検査報告では、NM_003193.5(MANE Select)を基準にHGVS表記を記載し、過去の文献の古い表記を併記するのが望ましいです。TBCEでは転写産物によって同じゲノム変異の意味づけが変わりうるため、この点はとくに大切です。
8. 治療と研究の現状
2026年時点で、TBCEそのものを標的とした承認薬・遺伝子治療・疾患修飾治療は確認されていません。TBCE/サンジャド・サカティ/KCS1を直接の対象とする登録された介入試験も、公開レジストリでは確認できていません。したがって現在の臨床管理は、原因を直す治療ではなく、症状に応じた支持療法が中心になります。
HRD/KCS1では、副甲状腺機能低下・低カルシウム血症の是正、栄養・成長・感染・歯科・骨格の問題への対応が中心となります。神経変性型(PEAMO)では、呼吸・嚥下・栄養の管理、理学療法・拘縮予防、運動機能の補助、神経学的合併症への対応が重要になります。ただし、SMN1という別の遺伝子によるSMAに対する薬剤を、TBCEによるSMA様の病気にそのまま当てはめられる根拠はありません。両者は「運動ニューロンの症状」を共有していても、原因となる分子が異なるためです。
⚠️ 治療に関する大切な注意
ここで述べている研究の方向性は、あくまで研究段階の仮説であり、臨床で検証された治療法ではありません。実際の治療やケアの方針は、必ず主治医とご相談ください。この記事は、TBCEの仕組みと研究の現状を理解していただくための情報提供です。
治療研究のうえでは、論理的に3つの方向が考えられます。1つ目は遺伝子補充・mRNA補充、2つ目は p.(Ile155Asn) のような不安定なタンパク質を安定化させる方法、3つ目はTBCE欠損下のチューブリン補助因子ネットワークを調整して微小管の恒常性を回復する方法です。とくに、cryptic翻訳によるTBCE産生の救済が示された2006年の結果は、少量の機能性TBCEでもチューブリン形成を部分的に回復しうることを示しています[4]。
一方で、TBCE/TBCB系はチューブリンのヘテロ二量体を解離する能力も持つため[6]、単純に大量に発現させることが常に安全とは限りません。将来の遺伝子・mRNA治療では、「最大限に発現させる」のではなく、生理的なチューブリン補助因子のバランス(stoichiometry)を復元することが重要になると予測されます。必要な発現量、安全な組織特異性、過剰なTBCEがチューブリンのバランスに与える影響などは、いずれも今後の課題です。
残された研究の課題
TBCE研究で最も大きな未解決の問いは、なぜ、広く発現しているはずのチューブリン補助因子の障害が、副甲状腺・骨格を中心とする症候群と、神経を中心とする症候群という、大きく異なる病像を生むのかという点です。成人の組織のRNA発現量だけでは説明できず、発生期の細胞ごとの発現、タンパク質の代謝回転、αチューブリンのアイソフォーム構成、軸索輸送の需要、修飾遺伝子、代償するネットワークを統合して考える必要があります。
また、変異ごとの残存機能を同じ土俵で定量する標準的なアッセイ(測定系)がまだ十分ではないこと、患者さん由来のiPS細胞から副甲状腺系の細胞と運動ニューロンを同じ遺伝背景で分化させて比較するヒト発生モデルが不足していること、そして自然歴と遺伝型・表現型のデータセットが小さいことも、今後の重要な課題です。これらが埋まっていくことで、TBCE研究は「病気の記述」から「メカニズムに基づく治療」へと進んでいくと考えられます。
9. よくある誤解
誤解①「TBCEは副甲状腺の遺伝子」
TBCEは、細胞の骨組みである微小管の材料をつくる遺伝子です。副甲状腺機能低下はその結果として現れる症状のひとつにすぎず、神経や骨格など、多くの臓器に影響しうる「微小管プロテオスタシス(恒常性)の遺伝子」です。
誤解②「変異が強いほど必ず重症」
TBCEでは、DNA上の変異の種類だけで重症度は決まりません。残るタンパク質量・壊れるドメイン・組織ごとの弱さという複数の要素が関わります。早い段階のフレームシフトでも、別の読み枠から機能性タンパク質がつくられることがあります。
誤解③「神経症状は低カルシウムのせい」
TBCEの神経変性を、慢性的な低カルシウムによる二次的な障害とみなすのは不十分です。マウスモデルやヒト症例は、微小管の障害そのものが運動ニューロンを傷めることを支持しています。
誤解④「ケニー・カフィーは全部同じ病気」
ケニー・カフィー症候群には1型と2型があり、1型はTBCE(潜性)、2型はFAM111A(顕性)と、原因遺伝子も遺伝形式も異なります。名前が似ていても、遺伝学的には区別が必要です。
まとめ ─ 「副甲状腺の遺伝子」から「微小管の遺伝子」へ
TBCEは、かつて「先天性副甲状腺機能低下の遺伝子」として理解されていました。しかし現在では、微小管プロテオスタシス(恒常性)の異常によって、内分泌・骨格・神経発達・運動ニューロンの変性を横断的に引き起こす遺伝子へと、その概念が大きく広がっています。最も確立した分子メカニズムは、αチューブリンを中心とする折りたたみ・再利用の機構の障害であり、最も強い臨床的な遺伝型は、中東のfounderである p.(Ser52_Gly55del) と、神経変性型の p.(Ile155Asn) です[1][3]。
一方で、変異ごとの残存機能、発生期の組織選択性、自然歴、そして治療可能なTBCE発現の閾値には、まだ大きな空白が残されています。TBCEをめぐる研究は、同じ遺伝子でもバリアントの性質によって分子機能や表現型が異なりうることを示しています。正確な診断に基づいて、検査結果と臨床像を統合して評価することが遺伝診療では重要です。
よくある質問(FAQ)
Q1. TBCE遺伝子とは何ですか?
TBCE遺伝子は、細胞の骨組みである微小管の材料「αチューブリン」を正しく折りたたみ、βチューブリンと組み合わせて使えるようにする、チューブリン特異的シャペロン(分子の介添え役)をつくる遺伝子です。1番染色体の1q42.3にあり、微小管の材料づくりと再利用を支えています。両方のTBCE遺伝子に病的な変化があると、副甲状腺機能低下や成長障害、進行性の神経の病気などが起こります。
Q2. TBCEの変異でどんな病気が起こりますか?
大きく3つのタイプがあります。副甲状腺機能低下・成長障害・特徴的な顔つきを示すサンジャド・サカティ症候群(HRD)、骨の所見がより目立つケニー・カフィー症候群1型(KCS1)、そして乳幼児期からの進行性の脳症と手足の先の筋萎縮を示すPEAMOです。いずれも常染色体潜性(劣性)遺伝で、同じ遺伝子でも変化の種類によって前面に出る症状が変わります。
Q3. どのように遺伝しますか?子どもに必ず遺伝しますか?
常染色体潜性(劣性)遺伝です。両親がそれぞれTBCEの病的バリアントの保因者である場合、子どもは確率的に1/4(25%)が発症、1/2が保因者、1/4が変化を受け継ぎません。片方だけに変化がある保因者は通常、症状が出ません。この確率は妊娠のたびにリセットされます。近親婚が多い地域では、両親が同じ変異の保因者になりやすく、潜性疾患が集積しやすくなります。
Q4. ケニー・カフィー症候群1型と2型はどう違いますか?
原因遺伝子と遺伝形式が異なります。1型(KCS1)はTBCEの変異による常染色体潜性(劣性)疾患、2型(KCS2)はFAM111A遺伝子の変異による常染色体顕性(優性)疾患です。低カルシウムや骨格の所見が似ているため臨床的には見分けにくいことがありますが、遺伝学的な診断と、ご家族への再発リスクの説明のうえで、この区別はとても重要です。
Q5. TBCEに関連する病気に治療法はありますか?
2026年時点で、TBCEそのものを標的とした承認薬や遺伝子治療は確認されていません。治療は、低カルシウム血症の是正や、栄養・成長・感染・骨格・神経筋症状など、症状に応じた支持療法が中心です。遺伝子補充やタンパク質の安定化などが研究の方向として考えられていますが、いずれも研究段階の仮説です。治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Mutation of TBCE causes hypoparathyroidism-retardation-dysmorphism and autosomal recessive Kenny-Caffey syndrome. Nat Genet. 2002. [PubMed 12389028]
- [2] A missense mutation in Tbce causes progressive motor neuronopathy in mice. Nat Genet. 2002. [PubMed 12389029]
- [3] TBCE Mutations Cause Early-Onset Progressive Encephalopathy with Distal Spinal Muscular Atrophy. Am J Hum Genet. 2016. [PubMed 27666369]
- [4] Tian G, Huang MC, Parvari R, Diaz GA, Cowan NJ. Cryptic out-of-frame translational initiation of TBCE rescues tubulin formation in compound heterozygous HRD. Proc Natl Acad Sci U S A. 2006;103(36):13491-13496. doi:10.1073/pnas.0602798103. [PubMed 16938882]
- [5] Missense mutation in the tubulin-specific chaperone E (Tbce) gene in the mouse mutant progressive motor neuronopathy, a model of human motoneuron disease. J Cell Biol. 2002. [PubMed 12446740]
- [6] Role of cofactors B (TBCB) and E (TBCE) in tubulin heterodimer dissociation. Exp Cell Res. 2007. [PubMed 17184771]
- [7] Encephalopathy, Progressive, with Amyotrophy and Optic Atrophy; PEAMO. OMIM. [OMIM 617207]
- [8] Serna M, Carranza G, Martín-Benito J, et al. The structure of the complex between α-tubulin, TBCE and TBCB reveals a tubulin dimer dissociation mechanism. J Cell Sci. 2015;128(9):1824-1834. doi:10.1242/jcs.167387. [PubMed 25908846]
- [9] Taheri A, Wang Z, Singal B, Guo F, Al-Bassam J. Cryo-EM structures of the tubulin cofactors reveal the molecular basis of alpha/beta-tubulin biogenesis. Nat Commun. 2025;17(1):1405. doi:10.1038/s41467-025-68142-0. [PubMed 41461644]
- [10] UniProt Consortium. TBCE – Tubulin-specific chaperone E – Homo sapiens (Human), UniProtKB Q15813. [UniProt Q15813]






