

目次

頭蓋骨幹異形成症(とうがいこっかんいけいせいしょう/Craniodiaphyseal dysplasia:CDD)は、頭蓋骨と顔面の骨が生後から進行性に厚く硬くなり、その骨が神経や気道の通り道を少しずつふさいでいく、きわめて稀な遺伝性の骨硬化性疾患です。単なる「頭にカルシウムがたまる病気」ではなく、少なくとも一部では骨形成にブレーキをかける仕組みが壊れて骨が過剰に作られることが中心の病態だと考えられています。この記事では、CDDとは何か、なぜ起こるのか、どんな症状が出て、どう診断・管理していくのかを、原因となるSOST遺伝子・SP7遺伝子の話を交えながら、遺伝専門医の視点で解説します。
Q. 頭蓋骨幹異形成症(CDD)とは、まず結論だけ知りたいです
A. CDDは、頭蓋骨・顔面骨が進行性に過剰に厚く硬くなり(過形成・硬化)、それに加えて手足の長い骨(長管骨)の骨幹の形づくりにも異常が出る、非常に稀な遺伝性の骨の病気です。最大の問題は、厚くなった骨が視神経・顔面神経・聴神経の通り道や、鼻の奥(後鼻孔)、頭と首のつなぎ目(大後頭孔)を徐々に狭くし、視力障害・難聴・顔面神経麻痺・呼吸の問題などを引き起こすことです。原因として、骨形成にブレーキをかけるSOST遺伝子の変化(常染色体顕性)と、骨をつくる細胞の司令塔SP7遺伝子の変化(常染色体潜性)が報告されています。人口あたりの頻度や平均寿命は、まだデータがなく不明です。
- ➤どんな病気か → 頭蓋・顔面骨を中心とした進行性の骨過形成・骨硬化と、長管骨骨幹のモデリング(形づくり)異常
- ➤最大の問題 → 厚い骨が神経・気道の通り道を狭め、視力・聴力・顔面神経・呼吸に影響する
- ➤原因遺伝子 → SOST(常染色体顕性)とSP7/Osterix(常染色体潜性)。遺伝的に均一な病気ではない
- ➤診断 → 特徴的なX線・CT所見とMRIによる合併症評価を組み合わせ、遺伝子検査でサブタイプを確定する
- ➤治療 → 病気そのものを治す薬はなく、圧迫による障害を早く見つけて手術などで管理する多職種ケアが中心
🦴 頭蓋骨幹異形成症(CDD)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・英語名 | とうがいこっかんいけいせいしょう/Craniodiaphyseal dysplasia(CDD)。重症の顔貌変形は古典的に「獅子様顔貌(leontiasis ossea)」と表現される |
| おもな特徴 | 頭蓋・顔面骨の進行性の過形成・硬化と、長管骨骨幹の形づくり(モデリング)異常 |
| 原因遺伝子 | SOST(常染色体顕性型・OMIM 122860)/SP7(Osterix)(常染色体潜性型)[1][2] |
| 中心となる病態 | SOST型では、骨形成を抑えるスクレロスチンの分泌低下により骨形成が過剰になる[1] |
| 主な合併症 | 視神経障害、難聴、顔面神経麻痺、後鼻孔狭窄による呼吸障害、水頭症、頭蓋内圧亢進、頸髄圧迫[3][6][7] |
| 頻度・予後 | 人口あたりの発生率・有病率、平均寿命はいずれも現時点で明確なデータが示されていない |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. 頭蓋骨幹異形成症(CDD)とは
頭蓋骨幹異形成症(CDD)は、craniotubular hyperostosis(頭蓋・管状骨の過形成)と呼ばれる骨の病気のグループの中でも、最も重い部類に位置づけられる表現型です。頭蓋骨と顔面骨に最も強い変化があらわれ、骨が進行性に過剰に作られて厚く硬くなる(過形成・硬化)一方、手足の長い骨、とくにその中央部分である骨幹(こっかん/diaphysis)の形づくりにも異常が生じます[1]。病名の「頭蓋(cranio-)」と「骨幹(-diaphyseal)」は、この2つの病変部位に由来しています。
💡 用語解説:過形成・硬化・モデリング
過形成(hyperostosis)は骨が過剰に作られて厚く・大きくなること、硬化(sclerosis)はX線で骨が白く写るほど密になることを指します。モデリング(骨のかたち作り)とは、成長にあわせて骨が正しい太さ・形に整えられていく過程のことです。CDDでは、このモデリングがうまくいかず、長管骨の骨幹が拡張しながら皮質(骨の外側の硬い層)はかえって薄くなる、という特徴的な形をとることがあります。
ここで大切なのは、CDDは「全身の骨が一様に硬くなる病気」ではない、という点です。SOST遺伝子に関連するCDDでは、頭蓋・顔面骨が病変の中心である一方、長管骨・肋骨・骨盤は比較的軽く済むことが知られています[3]。つまりCDDは、骨の場所によって作られ方・整えられ方が大きく異なる、部位依存性の強い骨形成・骨モデリングの障害として理解するのが適切です。
CDDは1949年に「まれな骨の異形成」として記載されたのが歴史的な始まりとされ、その後1986年にSchaeferらが顕性(優性)に遺伝する家系を報告し、「新しいcraniotubular dysplasia(頭蓋・管状骨の異形成)」として整理しました[5]。長らく原因は不明でしたが、2011年にSOST遺伝子の変化が同定され、分子レベルでの理解が始まりました[1]。
💡 頻度・予後は「わかっていないことが多い」病気です
CDDはきわめて稀な疾患で、信頼できる人口ベースの発生率・有病率は現時点で明確なデータが示されていません。2024年に更新された国際的な専門レビュー(GeneReviews)では、分子診断がついたCDDとして、SOST関連が2例、SP7関連が2例として整理されています[3]。これは「遺伝子まで確定した症例が非常に少ない」ことを示すもので、画像・症状だけで診断されてきた歴史的なCDD症例をすべて数えた数ではありません。平均寿命や合併症ごとの発症率も、自然経過を追った研究がないため不明です。
2. どんな症状・合併症が出るのか
CDDの臨床経過を決めるのは、症状そのものよりも「どの骨の通り道が、いつ狭くなるか」です。厚くなった頭蓋底の骨が、神経や血管、髄液(脳や脊髄をまもる液体)の通り道を少しずつふさいでいくため、その結果としてさまざまな障害があらわれます。発症の時期は一定ではありませんが、重症例では出生時からX線異常が認められることもあります[4]。4歳の時点で、すでに水頭症・脳神経の圧迫・大後頭孔の狭窄・頸髄の空洞(syrinx)まで生じていた症例も報告されています[6]。CDDは「成人になってからゆっくり進む骨硬化症」ではなく、重症例では乳幼児期から重要な臓器の障害が始まりうる病気です。
頭蓋・顔面の変化
進行性の頭蓋冠(頭のてっぺんを覆う骨)・頭蓋底(脳をのせる土台の骨)・顔面骨の過形成が代表的で、顔つきの変形や下顎の肥大、両目の間隔が広がる眼間開離(hypertelorism)がみられます。重症例では、骨の変形が強くライオンの顔のように見えることから、古典的に「獅子様顔貌(leontiasis ossea)」と表現されてきました[1]。Schaeferらの母子例では、副鼻腔と頭蓋底の孔(あな)が骨の病変でほぼふさがるほどの、強い頭蓋顔面の過形成・硬化が認められました[5]。
神経の症状
頭蓋底には、脳から出る神経(脳神経)が通るいくつもの孔があります。この孔が狭くなることで、顔面神経麻痺、聴覚障害、視神経の障害などが生じます[3]。MRIで評価された症例では、脳神経の圧迫だけでなく、小さな大後頭孔、水頭症、頸髄の空洞(syrinx)まで確認されました[6]。さらに、成人のCDD患者では、頸椎の脊柱管(せきずいの通り道)が狭くなり、四肢の不全麻痺(quadriparesis)に至った症例も報告されています[7]。骨の過形成が長期的には頭だけでなく、首の脊髄にまで重い圧迫を及ぼしうることを示す重要な例です。
🩺 院長コラム【「顔の変形」より「見えない狭窄」を追う】
CDDのように外見の変化が目立つ病気では、どうしても顔つきの変形に目が向きがちです。けれども、臨床遺伝専門医として文献を踏まえると、この病気で本当に警戒すべきなのは、外からは見えない場所――視神経管や内耳道、大後頭孔といった「骨の通り道」が、静かに、しかし確実に狭くなっていくことです。
視力や聴力は、いったん失われると取り戻すのが難しいものです。だからこそ、症状が出そろってから画像を撮るのでは遅い場合があります。この「見えないところで進む狭窄をどう先回りして捉えるか」という発想は、遺伝医学における、症状が現れる前にリスクを評価して介入の機会を逃さないという考え方と共通します。
耳・鼻・のど(呼吸)
難聴はCDDの主要な合併症のひとつです。中耳・内耳の骨の病変や、聴神経(第VIII脳神経)の圧迫により、伝音性・感音性・混合性のいずれの難聴も起こりうると考えられています。Schaeferらの症例では、重い両側の難聴と両側の顔面神経麻痺が認められました[5]。また、鼻の奥の空気の通り道が骨でふさがる後鼻孔狭窄(こうびこうきょうさく)は、CDDに特有の重要な合併症として整理されており[3]、乳幼児では鼻づまり、口呼吸、睡眠時の呼吸障害、母乳やミルクを飲む力への影響につながることがあります。
目(視神経)
眼科的には、骨による視神経管の狭窄からくる視神経障害が最も重大です。重症例では、早い段階から視神経萎縮が認められた報告があり[4]、専門レビューでもSOST関連CDDの主要な症状として、神経の締めつけによる視覚障害が挙げられています[3]。はっきりとした視神経萎縮まで進んでしまった症例が存在することは、「症状が強くなってから調べる」のでは間に合わないおそれがあることを示しています。
💡 CDDでの症状のあらわれ方(大まかな流れ)
「頭蓋・顔面骨が厚くなる」→「頭蓋底の孔や通り道が狭くなる」→「そこを通る神経・気道・脊髄が圧迫される」という順で障害が進みます。下の図は、この流れをおおまかに示したものです(すべての方に同じ順・同じ組み合わせで起こるわけではありません)。
過形成・硬化
通り道が狭窄
脊髄が圧迫
などに影響
3. 原因となる遺伝子 ─ CDDは1つの病気ではない
かつてCDDは、原因不明のひとつの病気として扱われてきました。しかし遺伝子研究が進むにつれ、CDDという同じ画像・症状を示す状態が、複数の異なる遺伝子の変化から生じうることがわかってきました。現在、はっきりと原因遺伝子として報告されているのは、SOSTとSP7(Osterix)の2つです。
SOST遺伝子(常染色体顕性型)
最もよく確立しているのが、常染色体顕性(優性)に遺伝するSOST関連CDD(OMIM 122860)です。2011年、Kimらは血縁関係のないCDDの子ども2人から、いずれもSOSTがつくるタンパク質スクレロスチンの分泌シグナル部分にある変化――c.61G>A(p.Val21Met)とc.61G>T(p.Val21Leu)――を見つけました[1]。この2つの変化は偶然にも同じ21番目のアミノ酸(Val21)を変えるもので、培養細胞を使った実験で、変異したスクレロスチンの分泌がいちじるしく低下することが示されました[1]。
💡 用語解説:ミスセンス変異と分泌シグナル
ミスセンス変異とは、DNAの1文字が変わることで、タンパク質の材料であるアミノ酸が1つ別のものに置き換わる変化です。分泌シグナルは、作られたタンパク質を細胞の外へ「送り出す」ための宛名ラベルのような部分です。CDDのSOST変異はこのラベル部分にあり、スクレロスチンが細胞の外へうまく出ていけなくなる、と考えられています。
SP7/Osterix遺伝子(常染色体潜性型)
2023年には、Hendrickxらが、SP7(Osterix/オステリックス)という遺伝子の常染色体潜性(劣性)の変化によるCDDを報告しました[2]。血族結婚のある大家系の中で、軽めのCDD様の特徴をもつ2人が見つかり、顔つきの変形、低身長、痩せ型の体型に加えて、X線では頭蓋冠・頭蓋底・下顎の強い過形成、幅広い鎖骨・肋骨、側弯、長管骨骨幹の拡張が認められました[2]。原因はSP7遺伝子のホモ接合ミスセンス変異(c.913T>C, p.Tyr305His)で、変異したOsterixタンパク質はDNAへの結合能力がおよそ90%失われており、著者らは通常とは異なる新しい性質(ネオモルフィック効果)を獲得した可能性を仮説として挙げています[2]。
なお、SP7関連CDDの2例のうち1例には反復する骨折がありました[2]。SOST関連の高骨量疾患では骨は「折れにくい」ことが多いのですが、SP7型では必ずしも同じ骨質とは限らない可能性を示しています。ただし、症例数が2例しかないため、この違いを遺伝子ごとの決まった特徴と断定できる段階ではありません。SP7は骨をつくる細胞(骨芽細胞)が育つときの中心的な司令塔(転写因子)であり、SOST―Wnt系とはまったく別の階層から骨形成を制御しています。SP7型CDDの存在は、「CDD」が単一のシグナル経路の異常ではなく、複数の骨づくりの経路の障害が、似た画像・症状に収束した結果である可能性を強く示しています。
💡 「SOSTを調べて陰性ならCDDではない」は誤り
SP7関連CDDが判明した現在、SOST遺伝子だけを調べて陰性だったからといって、CDDを否定することはできません。頭蓋顔面優位の強い過形成・硬化という表現型を認識したうえで、SOSTに加えてSP7を含む幅広い骨硬化症のパネル検査、さらに必要に応じて全エクソーム・全ゲノム解析へと進むのが、現在の遺伝的な多様性に合った考え方です。
4. SOSTとWntシグナル ─ なぜ骨が過剰に作られるのか
SOST遺伝子がつくるスクレロスチンは、おもに骨細胞(骨の中に埋め込まれた細胞)から分泌され、骨形成に「ブレーキ」をかけるタンパク質です。具体的には、LRP4という補助受容体の助けを借りながら、LRP5/LRP6という受容体に結合して、Wntシグナルという骨づくりを促す信号を抑えます[9][10]。骨をつくる細胞(骨芽細胞)に対する、いわば「作りすぎ防止装置」です。
このスクレロスチンがうまく働かなくなると、骨づくりのブレーキがはずれ、Wntシグナルが抑えられなくなって、骨形成が過剰になります。この基本的な仕組みは、SOSTの両方のコピーが機能を失う硬化性骨化症(sclerosteosis)や、SOSTの下流にある調節領域が欠けて起こるファン・ブケム病(van Buchem病)でも共通しています[8][11]。
💡 用語解説:スクレロスチンは「骨のブレーキ」
骨は、つくる細胞(骨芽細胞)とこわす細胞(破骨細胞)のバランスで、たえず作りかえられています。スクレロスチンは骨芽細胞の働きを抑える「ブレーキ役」です。ブレーキが効かなくなると骨づくりが止まらなくなり、骨がどんどん厚く・硬くなっていく――これがSOST関連の骨硬化症で起きていることの基本です。
では、なぜ同じSOST遺伝子の変化なのに、硬化性骨化症は劣性(潜性)でCDDは顕性(優性)なのでしょうか。Kimらは、CDDでみられるシグナル部分の変異が、単に片方のコピーの働きを失わせるだけでなく、正常なタンパク質の分泌までじゃまをする――いわゆるドミナントネガティブ(優性阻害)の仕組みで働いている可能性を提唱しました[1]。だからこそ、通常なら1コピーの変化では発症しにくいところが、CDDでは1コピーの変化でも、しかもより重い形で発症すると考えられています。
こうしてSOST遺伝子には、変化の種類と遺伝形式のちがいによって、異なる病気が並ぶ「アレルシリーズ」ができあがります。両方のコピーが機能を失えば硬化性骨化症、下流の調節領域(約52キロ塩基対)が欠ければファン・ブケム病、そして分泌シグナル部分の特定のミスセンス変異が1コピーにあればCDD、という具合です[1][11]。CDDで見つかった2つの変異がどちらもVal21を標的とすることは、非常に興味深い遺伝子型―表現型のシグナルですが、たった2例である以上、「Val21の変異なら必ずCDDになる」と確立された相関と呼ぶには時期尚早です。
5. SP7型が示す「CDDの多様性」
SP7(Osterix)は、骨芽細胞が育っていく過程の中心にある転写因子です。SOST―スクレロスチン―Wntという「骨づくりのブレーキ」の系とはまったく別の場所で、骨形成をコントロールしています。そのSP7の変化でもCDD様の表現型が出るということは、CDDという診断名が、ひとつの原因メカニズムを指すのではなく、複数の異なる原因が似た見た目に行きつく「表現型のまとまり」であることを意味します[2]。
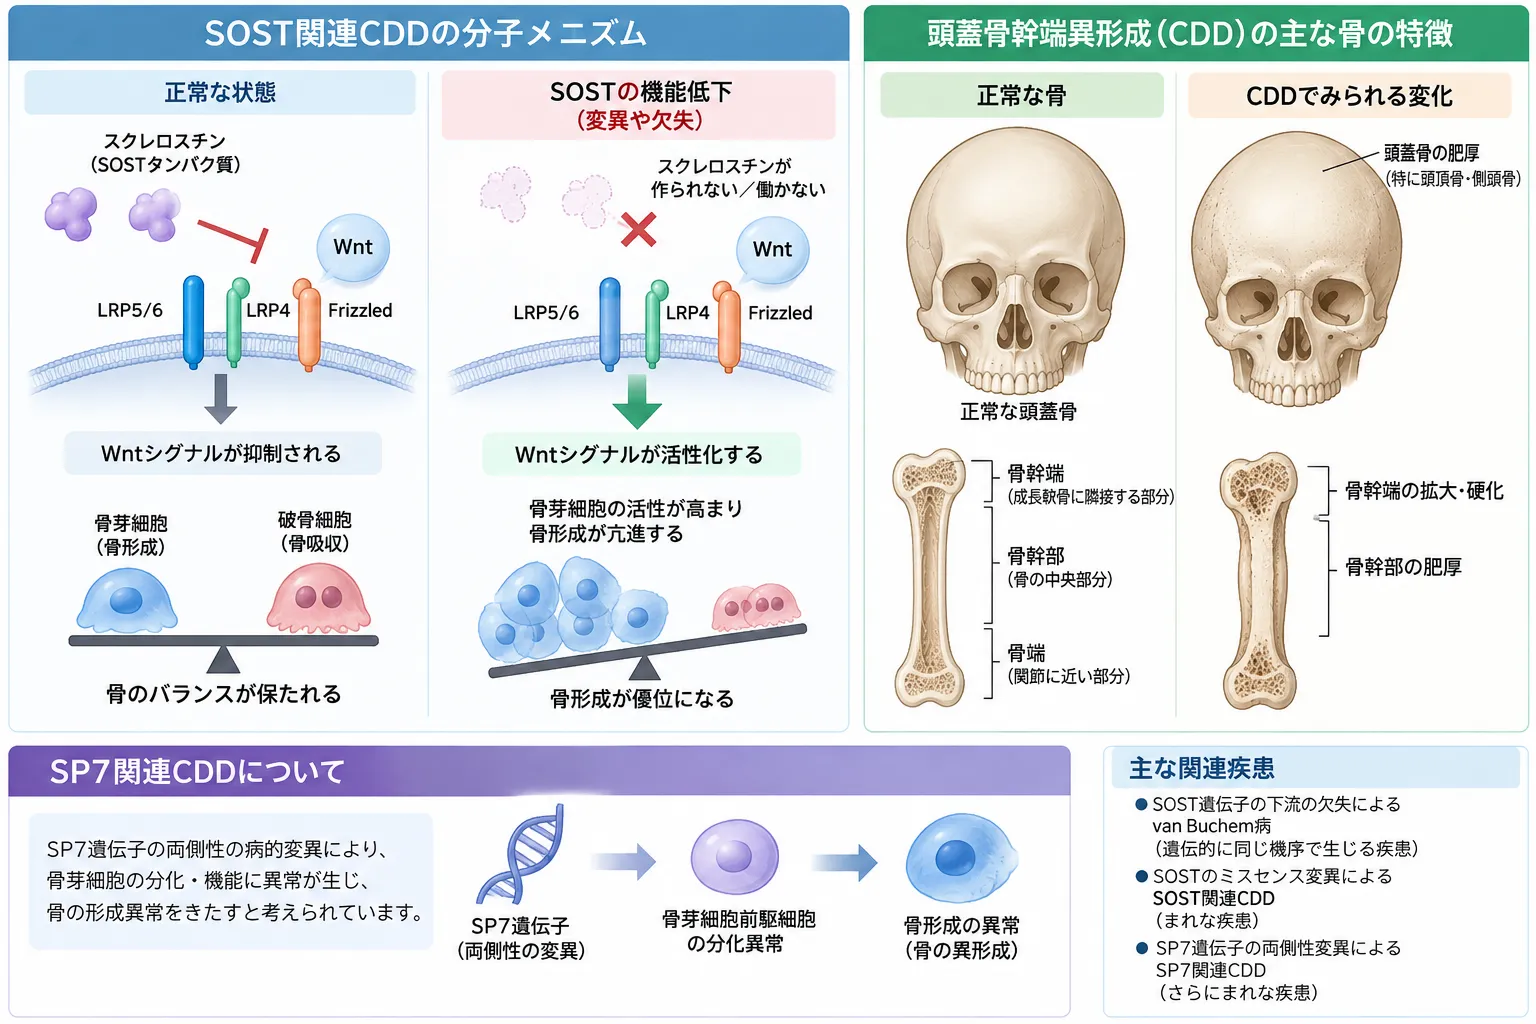
頭蓋骨幹異形成症(CDD)の分子機序と骨病変の模式図。SOST関連CDDではスクレロスチンの機能低下によりWntシグナルの抑制が弱まり、骨形成が過剰になります。その結果、頭蓋・顔面骨の著しい過形成・硬化や長管骨のモデリング異常が生じます。一方、SP7関連CDDでは、骨芽細胞分化を制御する転写因子SP7(Osterix)の異常によって骨形成に異常が生じると考えられています。CDDはSOST関連型とSP7関連型という異なる分子機序から類似した骨表現型を生じうる、遺伝的に多様な疾患です。
顕性・分泌低下
骨形成が過剰
潜性・別経路
共通の表現型
この多様性は、治療や研究のうえでも重要な意味を持ちます。仮に将来、SOST型CDDに対してWntのブレーキを回復させるような治療が考えられたとしても、その同じ考え方がSP7型にそのまま当てはまるとは限りません。SP7型の病態がSOST型と同じ「スクレロスチン分泌低下」である証拠はなく、1例に反復骨折があったことも、単なる骨量の問題ではなく、骨の質や骨芽細胞の育ち方の異常を示している可能性があるからです[2]。したがって将来のCDD研究は、「CDDという画像表現型」をひとまとめに扱うのではなく、SOST型・SP7型・分子未診断のものを分けて(層別化して)進める必要があります。
6. 画像診断 ─ X線・CT・MRIの役割分担
CDDの診断と経過観察では、画像検査が中心的な役割を果たします。ただし、それぞれの検査が見ているものは異なり、役割を分担しています。
単純X線(レントゲン)
SOST関連CDDの特徴は、頭蓋顔面の著しい過形成・硬化と、長管骨骨幹の拡張+比較的薄い皮質です[3]。一方、遺伝子が同定される前のSchaeferらの顕性遺伝の母子例では、長管骨骨幹の強い過形成・硬化と、骨幹端(こっかんたん/metaphysis)のモデリング異常も認められ、脊椎・肋骨・鎖骨・骨盤にも軽い硬化・モデリング異常がありました[5]。そのため「骨幹の拡張+薄い皮質」を、すべてのCDD症例に当てはまる絶対的な基準とみなすことはできず、遺伝的な多様性による画像のばらつきを考える必要があります。
CT ─ 骨の通り道を直接みる
薄いスライスで撮る骨条件のCTは、頭蓋顔面骨の厚さや、頭蓋底の孔・視神経管・内耳道・後鼻孔・副鼻腔・大後頭孔といった骨の解剖を最も直接的に示すため、最初の評価や手術の計画で重要です[6]。ただしCDDは小児期に問題となる病気であることを踏まえ、CTの繰り返しは臨床的な判断に必要な場合に限り、放射線量を最適化して行うのが合理的です。
MRI ─ 骨が「神経に何をしているか」をみる
MRIは、骨の硬さそのものを測るよりも、その骨が脳・脳神経・髄液の通り道・頸髄に対して何をしているかを見る検査です。Marden&Wippoldの4歳女児の症例では、脳神経の圧迫、小さな大後頭孔、水頭症、そのほかの頭蓋内の合併症に加えて、頸髄の空洞(syrinx)までMRIで描き出され、著者らはMRIをCDD評価の日常的な検査に組み込むことを提案しました[6]。少なくとも症状のある方、頭蓋底の病変が強い方、神経の所見がある方では、脳・頭蓋底に加えて頸髄まで含めたMRIを検討する根拠があります。
💡 新しい骨の所見を「全部CDDのせい」にしない
ある症例では、7歳のときに膝の外反(がに股方向の変形)と特殊な画像変化がみられましたが、これは検査の結果、副甲状腺機能亢進症を合併していたことによるものでした[4]。CDDの患者さんに新しい骨の所見が出たとき、すべてを原疾患のせいにするのではなく、カルシウム・リン・PTH(副甲状腺ホルモン)・ビタミンDなどを調べて、二次的な代謝性の骨の病気を除外することが大切だと教えてくれる例です。
7. 鑑別診断 ─ 似た骨硬化症との見分け方
CDDの診断は、「ひとつの遺伝子検査が陽性なら成立する」という単純なものではありません。頭蓋顔面優位の強い過形成・硬化+特徴的な長管骨のモデリング異常+脳神経・気道の合併症、という表現型を認識したうえで、遺伝子検査でサブタイプを定義していくのが合理的です[3]。CDDと見分けるべき、あるいはスペクトラムが重なる主な疾患を整理します。
🔍 CDDとの主な鑑別疾患
| 疾患 | CDDとの共通点 | 見分けるポイント |
|---|---|---|
| 硬化性骨化症 (sclerosteosis) |
同じSOST関連の骨過形成・脳神経圧迫・難聴 | 通常は両アレル変異で潜性、著明な高身長と手指の合指症(syndactyly)が多い[8] |
| ファン・ブケム病 (van Buchem病) |
SOST下流の調節領域欠失による骨硬化 | 常染色体潜性、通常は正常身長・合指症なしで、比較的軽症 |
| Camurati-Engelmann病 (進行性骨幹異形成症) |
長管骨骨幹の過形成、重症例では頭蓋・下顎の変化や脳神経圧迫 | 近位の筋力低下・強い四肢痛・関節拘縮が前景。原因はTGFB1 |
| 頭蓋骨幹端異形成症 (CMD) |
顔面所見・脳神経圧迫がCDDに非常に近い | CDDが「骨幹(diaphysis)」中心なのに対し、CMDは「骨幹端(metaphysis)」のモデリング異常が前景 |
| 大理石骨病 (osteopetrosis) |
強い骨密度の上昇 | 骨の輪郭が増大する過形成ではなく、輪郭の変化を伴わない硬化。骨髄・血液の異常を伴うことがある |
| ピル病 (Pyle病/SFRP4) |
長管骨骨幹端の拡張などモデリング異常 | 頭蓋顔面病変は比較的軽く、CDDのような強い頭蓋過形成は目立たない |
| 濃化異骨症 (pycnodysostosis) |
骨硬化、頭蓋の変化 | 低身長・末節骨の骨溶解・大泉門の閉鎖遅延などが特徴。原因はCTSK |
※CMDのように名称・顔つき・脳神経圧迫がCDDに非常に近い疾患もありますが、SchaeferらのCDD家系のように骨幹端の変化を示すCDD症例も存在するため、部位の名前だけで機械的に区別してはいけません[5]。
遺伝子検査の進め方としては、典型的な重症の頭蓋顔面CDDであればSOSTを優先的に調べる価値がありますが、SOST単独で陰性なら「CDDではなかった」と結論せず、SP7を含む広い骨硬化症・craniotubular dysplasiaのパネル検査、さらに骨系統疾患のNGSパネル検査や、必要に応じてクリニカルエクソーム検査など、より網羅的な解析へ進むのが、現在の遺伝的な多様性に合った考え方です。未診断の症例では、タンパク質をコードする領域の変化だけでなく、コピー数の変化(CNV)や、SOSTの調節領域を含むコード外の異常まで考慮することが、今後の症例発見に重要と考えられます[3]。
8. 治療と管理 ─ 「骨を治す」のではなく「圧迫を防ぐ」
CDDについては、病気そのものを治す効果が確立した薬や、CDD専用の診療ガイドラインは、現時点では確認できません。そのため治療の中心は「骨を正常な硬さに戻す」ことではなく、進行する骨の過形成が、気道・視神経・聴覚・脳・脊髄に取り返しのつかない障害を起こす前に見つけて、機械的な圧迫を管理することにあります[3]。近縁の硬化性骨化症・ファン・ブケム病の管理経験は参考になりますが、それはCDDで直接検証されたものではなく、あくまで類縁疾患からの慎重な当てはめである点に注意が必要です。
耳鼻科・気道の管理
後鼻孔狭窄はCDDに特有の重要な合併症であり、鼻づまり・睡眠時の呼吸障害・低酸素・哺乳や食事への影響が疑われれば、早めの耳鼻科評価が必要です[3]。骨の狭窄が高度であれば、外科的に通り道を広げることを検討します。難聴に対しては、まず聴力検査で伝音性・感音性の成分を分け、補聴器や骨導デバイス、適応があれば人工内耳などの機能的な補いを、個別に検討します。
眼科・脳神経外科
重症のCDDでは、小児期の早い段階で視神経萎縮に至った症例があるため、視力の低下を自覚してから初めて画像を撮る、という進め方は危険です[4]。視神経管の狭窄と視機能の低下が対応する場合には、頭蓋底・眼窩の専門チームによる減圧手術の適応を検討します。水頭症・大後頭孔狭窄・頭蓋内圧亢進・脳神経圧迫はMRIで評価し、必要に応じて外科的に圧迫を解除します。ただし、高度に硬く厚くなった骨の手術は技術的に難しく、骨の再増殖や再狭窄、周術期のリスクも念頭に、稀少な骨疾患と頭蓋底手術の両方に経験のある施設で扱うのが妥当です[6]。
脊椎・頸髄
手足の筋力低下、歩き方の変化、腱反射の亢進、細かい手の動きのしにくさなどがあれば、「頭の病気だから」と首を見逃してはいけません。成人のCDD患者では、頸椎の脊柱管狭窄が晩期に四肢の不全麻痺をもたらした症例があり[7]、4歳の時点ですでに頸髄の空洞(syrinx)が確認された症例もあるため[6]、重症例では早い段階から頸髄MRIを考える理由があります。
💡 抗スクレロスチン薬(ロモソズマブ)は病態上、逆方向に働きます
骨粗しょう症の治療に使われる抗スクレロスチン抗体ロモソズマブは、スクレロスチンの働きを抑えて骨形成を増やす薬です。しかしSOST関連CDDでは、すでにスクレロスチンの分泌が低下して骨形成のブレーキが外れている状態にあるため、さらにスクレロスチンを抑えるこの薬は、少なくとも病態生理のうえでは望ましくない方向に働きます。国際的な専門レビューでも、SOST関連の骨硬化症では「避けるべき薬剤」として挙げられています[3]。治療の判断は、必ず専門の主治医とご相談ください。
そのほかの薬物治療についても、CDDで有効性が再現された薬剤はありません。ステロイド(グルココルチコイド)は、重症のファン・ブケム病で骨形成マーカーと進行を抑えたという報告がある一方、小児例では生化学的な変化があっても臨床的な改善が認められなかったケースもあり、長期的な効果は未確立です[3]。これはCDDの治療エビデンスではないため、「CDDにはステロイドが効く」と解釈してはいけません。あわせて、聴覚・視覚のリハビリテーション、言語・発達の支援、睡眠・呼吸の評価、栄養管理、歯科の予防、理学療法など、生活を支えるケアを並行して行っていきます。
9. 遺伝の仕方と予後
CDDの遺伝の仕方は、原因遺伝子によって異なります。分子診断がSOST関連CDDであれば、原則として常染色体顕性(優性)で、真に遺伝性の変化をもつ発症者では、各妊娠での伝わる確率は理論上50%となります[1]。ただし、Bieganskiらの重症の男児例では、「外見上は正常」と考えられていた母親にも、骨格の調査で頭蓋骨の硬化・過形成が見つかり、著者らは体細胞モザイク(体の一部の細胞にだけ変化がある状態)の可能性を指摘しました[4]。したがって、ごく軽い親の表現型やモザイクの可能性も含め、親の臨床評価と、可能であれば遺伝子検査を組み合わせて考えることが大切です。
一方、SP7関連CDDが両アレルの変化(ホモ接合など)によるもので、両親がともに真の保因者(キャリア)であれば、通常の常染色体潜性遺伝の原則から、次の子どもが発症するリスクは25%となります[2]。このように、同じ「CDD」という診断名でも、原因遺伝子と遺伝形式によって、ご家族に説明すべき再発のリスクはまったく変わってきます。だからこそ、分子診断とあわせて、臨床遺伝専門医による遺伝カウンセリングで、一人ひとりの状況に応じた情報を整理していくことが重要になります。
💡 当院での遺伝カウンセリングについて
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点を中立の立場で整理します。検査を受けるかどうかを含め、決めるのはご本人・ご家族です。なお、CDDはきわめて稀な疾患であり、臨床遺伝専門医として、文献に基づいた情報提供という位置づけで解説しています。
予後について
CDDの平均寿命、年齢ごとの生存率、視力・聴力を失う割合、手術後の再発率は、いずれも現時点で明確なデータが示されていません。自然経過を追った研究が存在しないためです。重症の乳幼児例では、出生直後から小児期の早い時期に、顔面神経麻痺・難聴・視神経萎縮・水頭症・大後頭孔狭窄などを来しうる一方で、成人まで生存し、後になって頸椎の脊柱管狭窄を発症した症例もあります[7]。この事実から、「CDDは必ず小児期に致命的になる」という古い一般化は支持できず、予後は遺伝子・変異の種類・頭蓋骨が作られる速度・狭窄の場所・早期発見と手術の可能性などに大きく左右されると考えるのが最も妥当です。
10. よくある誤解
誤解①「頭にカルシウムがたまる病気」
CDDは単なるカルシウムの沈着ではなく、骨形成のブレーキが壊れて骨が過剰に作られることが中心の病態です。SOST型では、骨づくりを抑えるスクレロスチンの分泌が低下していると考えられています。
誤解②「1つの遺伝子の病気」
CDDはSOST(顕性)とSP7(潜性)という複数の遺伝子から生じる、遺伝的に多様な表現型です。SOSTを調べて陰性でも、それだけでCDDを否定することはできません。
誤解③「SOSTの変異なら高身長になる」
両アレルの硬化性骨化症では高身長が典型ですが、SOST関連CDD・SP7関連CDDはいずれも低身長と整理されています。同じ遺伝子でも、変異の性質と遺伝形式で表現型は変わります。
誤解④「成人になってからゆっくり進む」
重症例では出生〜幼児期から、視神経萎縮・難聴・水頭症・大後頭孔狭窄などの重要な障害が始まりうる病気です。症状が出そろってから調べるのでは間に合わないことがあります。
まとめ ─ 「診断名は古いが、分子分類は始まったばかり」
頭蓋骨幹異形成症(CDD)は、頭蓋・顔面骨の進行性の過形成・硬化を中心に、長管骨骨幹のモデリング異常を伴う、きわめて稀な骨硬化性疾患です。最も確かなのは、①進行する頭蓋顔面の過形成が、脳神経・気道・髄液路を機械的に狭くする、②SOSTの分泌シグナル部分の変異が顕性型を生じる[1]、③SP7の両アレル変異による潜性型も存在する[2]、④MRIで臨床的に重大な頭蓋内・頸髄の合併症を捉えられる[6]、という点です。
その一方で、発生率、長期予後、手術のタイミング、薬物療法、変異ごとの予後については「わかっていないこと」が多く、それを正直に示すこと自体が、現在のCDD診療では大切です。CDDは、診断名としては古くから知られていながら、分子レベルでの分類はまだ始まったばかりの疾患だといえます。診断では遺伝子による確定を重視し、治療では頭蓋顔面骨だけでなく、目・耳・呼吸・脊髄・成長を、生涯にわたって多職種で追っていく――それが、この稀少な疾患に対する現時点での最も妥当な向き合い方です。
よくある質問(FAQ)
Q1. 頭蓋骨幹異形成症(CDD)とはどんな病気ですか?
頭蓋骨と顔面の骨が生後から進行性に厚く硬くなり(過形成・硬化)、手足の長い骨の骨幹の形づくりにも異常が出る、きわめて稀な遺伝性の骨硬化性疾患です。最大の問題は、厚くなった骨が視神経・顔面神経・聴神経の通り道や、鼻の奥、頭と首のつなぎ目を徐々に狭くし、視力障害・難聴・顔面神経麻痺・呼吸の問題などを引き起こすことです。
Q2. CDDの原因は何ですか?
これまでにSOST遺伝子とSP7(Osterix)遺伝子の変化が原因として報告されています。SOST関連CDDは常染色体顕性(優性)で、骨形成を抑えるスクレロスチンの分泌が低下することで骨が過剰に作られます。SP7関連CDDは常染色体潜性(劣性)で、骨をつくる細胞の司令塔である転写因子の異常によります。CDDは1つの遺伝子だけの病気ではなく、遺伝的に多様な疾患です。
Q3. どのように診断しますか?
頭蓋顔面を中心とした強い骨の過形成・硬化と、長管骨のモデリング異常、脳神経・気道の合併症という特徴をX線・CTで捉え、MRIで脳・脳神経・髄液路・頸髄への影響を評価します。そのうえで、SOST・SP7を含む遺伝子検査でサブタイプを確定していくのが合理的です。SOSTだけを調べて陰性でも、CDDを否定することはできません。
Q4. 治せる薬はありますか?
現時点で、CDDそのものを治す効果が確立した薬はありません。治療の中心は、進行する骨の過形成が神経・気道・脊髄に取り返しのつかない障害を起こす前に見つけ、必要に応じて減圧手術や気道の手術などで機械的な圧迫を管理することです。なお、骨粗しょう症薬の抗スクレロスチン抗体は、SOST関連CDDでは病態上むしろ逆方向に働くため避けるべきとされています。治療の判断は必ず主治医とご相談ください。
Q5. 子どもに遺伝しますか?
原因遺伝子によって異なります。SOST関連CDD(常染色体顕性)では、発症者から子へ変化が伝わる確率は理論上50%ですが、新生変異(de novo)で生じる場合もあり、親の評価が重要です。SP7関連CDD(常染色体潜性)で両親がともに保因者の場合、次の子どもが発症するリスクは25%です。同じCDDでも遺伝形式で再発リスクは変わるため、臨床遺伝専門医による遺伝カウンセリングで個別に整理することが大切です。
🏥 骨系統疾患・遺伝性疾患のご相談
骨の遺伝性疾患や、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Kim SJ, Bieganski T, Sohn YB, et al. Identification of signal peptide domain SOST mutations in autosomal dominant craniodiaphyseal dysplasia. Hum Genet. 2011;129(5):497-502. doi:10.1007/s00439-011-0947-3. [PubMed 21221996]
- [2] Hendrickx G, Boudin E, Steenackers E, et al. A recessive form of craniodiaphyseal dysplasia caused by a homozygous missense variant in SP7/Osterix. Bone. 2023;167:116633. doi:10.1016/j.bone.2022.116633. [PubMed 36436818]
- [3] Appelman-Dijkstra N, Van Lierop A, Papapoulos S. SOST-Related Sclerosing Bone Dysplasias. In: Adam MP, Bick S, Mirzaa GM, et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2026. Initial posting 2002 Jun 4; updated 2024 Aug 1. [NCBI Bookshelf NBK587318]
- [4] Bieganski T, Baranska D, Miastkowska I, et al. A boy with severe craniodiaphyseal dysplasia and apparently normal mother. Am J Med Genet A. 2007;143A(20):2435-2443. doi:10.1002/ajmg.a.31938. [PubMed 17853455]
- [5] Schaefer B, Stein S, Oshman D, et al. Dominantly inherited craniodiaphyseal dysplasia: a new craniotubular dysplasia. Clin Genet. 1986;30(5):381-391. doi:10.1111/j.1399-0004.1986.tb01895.x. [PubMed 3802557]
- [6] Marden FA, Wippold FJ 2nd. MR imaging features of craniodiaphyseal dysplasia. Pediatr Radiol. 2004;34(2):167-170. doi:10.1007/s00247-003-1037-z. [PubMed 14530887]
- [7] Naique S, Laheri VJ. Stenosis of the cervical canal in craniodiaphyseal dysplasia. J Bone Joint Surg Br. 2001;83(3):328-331. doi:10.1302/0301-620X.83B3.11795. [PubMed 11341413]
- [8] Brunkow ME, Gardner JC, Van Ness J, et al. Bone dysplasia sclerosteosis results from loss of the SOST gene product, a novel cystine knot-containing protein. Am J Hum Genet. 2001;68(3):577-589. doi:10.1086/318811. PMID:11179006; PMCID:PMC1274471. [PMC1274471]
- [9] Choi HY, Dieckmann M, Herz J, Niemeier A. Lrp4, a novel receptor for Dickkopf 1 and sclerostin, is expressed by osteoblasts and regulates bone growth and turnover in vivo. PLoS One. 2009;4(11):e7930. doi:10.1371/journal.pone.0007930. [PubMed 19936252]
- [10] Li X, Zhang Y, Kang H, et al. Sclerostin binds to LRP5/6 and antagonizes canonical Wnt signaling. J Biol Chem. 2005;280(20):19883-19887. doi:10.1074/jbc.M413274200. [PubMed 15778503]
- [11] Balemans W, Patel N, Ebeling M, et al. Identification of a 52 kb deletion downstream of the SOST gene in patients with van Buchem disease. J Med Genet. 2002;39(2):91-97. doi:10.1136/jmg.39.2.91. PMID:11836356; PMCID:PMC1735035. [PubMed 11836356]






