

目次

「エプスタイン・バール・ウイルス(EBV)」は、多くの人が子どものうちに感染し、たいていは軽い症状で終わる、ごくありふれたウイルスです。ところが、ある特定の遺伝子に生まれつきの変化を持つ男の子では、この“ありふれたウイルス”への反応が制御を失い、命に関わる激しい炎症を引き起こすことがあります。それがX連鎖リンパ増殖症候群1型(XLP1・ダンカン病)です。この記事では、なぜこの病気が起こるのか、どんな症状が出るのか、そして造血幹細胞移植から最新の遺伝子治療まで、治療がどこまで進んでいるのかを、遺伝専門医の視点でやさしく解説します。ご家族に同じ病気の方がいて心配な方に向けて、遺伝の仕組みや検査についても丁寧にお伝えします。
Q. X連鎖リンパ増殖症候群1型(XLP1)とは、どんな病気ですか?
A. XLP1は、SH2D1Aという遺伝子の変化によって「SAP(サップ)」というタンパク質が作れなくなり、免疫のバランスが根本から崩れる、生まれつきの免疫の病気(原発性免疫不全症)です。とくにEBV感染をきっかけに、免疫細胞が暴走して激しい炎症(血球貪食性リンパ組織球症=HLH)を起こしたり、リンパ腫(血液のがん)を発症したり、抗体がうまく作れなくなったりします。X染色体にある遺伝子が原因のため、主に男児に発症し、女性は多くの場合、症状のない「保因者」となります[1][5]。
- ➤原因 → SH2D1A遺伝子の変化でSAPタンパク質が失われ、免疫細胞の制御が壊れる
- ➤きっかけ → 多くはEBV感染。ただしEBVに感染していなくても発症することがある
- ➤主な症状 → 血球貪食性リンパ組織球症(HLH)、リンパ腫、抗体の異常(異常ガンマグロブリン血症)
- ➤遺伝形式 → X連鎖(伴性)潜性遺伝。主に男児に発症し、女性は多くの場合、無症状の保因者
- ➤治療 → 唯一の根治は造血幹細胞移植。合併症が出る前の早期移植が予後を大きく変える
🧬 XLP1(ダンカン病)の基本情報
| 項目 | 内容 |
|---|---|
| 病名・別名 | X連鎖リンパ増殖症候群1型(XLP1)/ダンカン病(Duncan disease)。1975年に初めて報告された家系の名にちなむ |
| 原因遺伝子 | SH2D1A遺伝子(X染色体長腕Xq25)。SAPというタンパク質を作る設計図 |
| 遺伝形式 | X連鎖(伴性)潜性〔劣性〕遺伝。主に男児に発症し、女性は多くの場合、無症状の保因者[5] |
| 頻度 | 男児およそ100万人に1人前後とされる、非常にまれな疾患[1] |
| 代表的な症状 | 血球貪食性リンパ組織球症(HLH)、悪性リンパ腫、異常ガンマグロブリン血症の3つが柱[1][2] |
| 根治的治療 | 同種造血幹細胞移植(HSCT)。研究段階として遺伝子治療の開発が進む[3][7] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. X連鎖リンパ増殖症候群1型(XLP1)とは
X連鎖リンパ増殖症候群1型(XLP1)は、原発性免疫不全症と呼ばれるグループに属する、生まれつきの免疫の病気です。原発性免疫不全症とは、免疫システムの一部が生まれつきうまく働かないために、感染症にかかりやすくなったり、免疫の暴走が起きたりする病気の総称です。XLP1はそのなかでも、とくにEBV(エプスタイン・バール・ウイルス)への反応が制御不能になることで知られています[2]。
この病気は、最初に報告された家系の名前をとって「ダンカン病」とも呼ばれます。1975年にパルティロ(Purtilo)らによって初めて記載され、当初は「EBVというウイルスをうまく排除できない特別な病気」と考えられていました[2]。しかし1998年に原因遺伝子であるSH2D1Aが特定されてから、理解は大きく変わりました。いまでは、XLP1は単なる「ウイルス感染症の重症化」ではなく、免疫のバランスそのものが崩れる「重篤な免疫調節異常」であることがわかっています[2]。
💡 用語解説:EBV(エプスタイン・バール・ウイルス)
EBVは、ヘルペスウイルスの仲間で、世界の大人の大多数が感染しているごくありふれたウイルスです。多くの人は子どものうちに知らないうちに感染し、症状が出ても「伝染性単核球症(キス病とも呼ばれます)」という一過性の発熱・のどの痛み・リンパ節の腫れで済みます。ところがXLP1の男の子では、このウイルスに対する免疫の反応にブレーキが効かなくなり、命に関わる激しい炎症へと発展してしまうのです。
XLP1はX染色体にある遺伝子が原因のため、主に男児に発症します。女性はX染色体を2本持っているため、片方に変化があってももう片方が働きを補い、症状の出ない「保因者(キャリア)」となるのが一般的ですが、まれに女性でも症状を呈することがあります。この遺伝の仕組みは記事の後半でくわしく説明します。未治療の場合、多くが小児期のうちに重い経過をたどることが知られており、早期の診断と適切な治療の計画がとても重要になります[5]。
2. 原因遺伝子SH2D1AとSAPタンパク質
XLP1の根本的な原因は、X染色体の長腕(Xq25という場所)にあるSH2D1A遺伝子の変化です[2]。この遺伝子は、SAP(サップ/SLAM-associated protein)という小さなタンパク質を作るための設計図です。SAPは、わずか128個のアミノ酸からできた、分子量およそ14 kDaという非常に小型のタンパク質です[2]。
SAPが興味深いのは、その構造がほぼ全体、たった一つの「SH2ドメイン」という部品だけでできている点です。SH2ドメインは、他のタンパク質にくっつくための“接続プラグ”のような役割を持っています。ふつう、こうしたプラグは大きなタンパク質の一部として組み込まれていますが、SAPのようにプラグ単体で独立した「橋渡し役(アダプター)」として働く例は、生き物のなかでは珍しいものです[2]。この小さな橋渡し役が壊れるだけで、免疫全体が大きく揺らいでしまうところに、この病気の本質があります。
💡 用語解説:ミスセンス変異・ナンセンス変異とは
遺伝子はアミノ酸の並び方を指定する「暗号文」のようなものです。ミスセンス変異は、暗号の一文字が変わって別のアミノ酸に置き換わってしまう変化、ナンセンス変異は、暗号が途中で「終わり」の合図になってしまい、タンパク質が短く途切れてしまう変化です。SH2D1Aでは、このほか欠失(配列がまとめて失われる)やスプライシング異常など、これまでに100種類以上の変化が報告されています[1]。
これまでに報告された100を超えるSH2D1Aの変化のなかでも、アルギニン55(Arg55)やトリプトファン64(Trp64)という場所の周辺は、くり返し変化が見つかる“ホットスポット”として知られています[4]。これらの変化は、SAPというタンパク質を不安定にしたり、相手にくっつく力を失わせたりして、下流の免疫の信号を根元から断ち切ってしまいます。
3. なぜ発症するのか ─ 免疫のスイッチが逆転する
SAPの主な仕事は、T細胞・NK(ナチュラルキラー)細胞・NKT細胞といった免疫細胞の表面にある「SLAMファミリー受容体」(2B4やNTB-Aなど)にくっついて、B細胞などの相手の細胞との“やり取り”を調整することです[2]。ここで起きる分子レベルの出来事を理解すると、この病気の本質が見えてきます。
正常な状態では、NK細胞やT細胞の受容体が相手のB細胞にくっつくと、SAPがすかさず受容体の内側に結合し、「FynT」という別の酵素を呼び寄せます。これが引き金となって、感染した細胞を攻撃する信号(活性化シグナル)が発火します[2]。ところがXLP1では、そのSAPが欠けているため、同じ受容体の同じ場所に、今度は「抑制シグナル」を送る別のタンパク質(SHP-1やSHP-2など)が代わりに結合してしまいます[2]。
💡 ここがXLP1の核心
つまりXLP1では、本来なら免疫細胞を「活性化させるはずのスイッチ」が、逆に「抑制するスイッチ」に反転してしまうのです。単に信号が弱まるのではなく、感染したB細胞と接触するたびに積極的にブレーキがかかってしまう。この“スイッチの逆転”こそが、ウイルスに感染したB細胞を排除できなくなる根本の理由です。
SAPが失われると、免疫システムには大きく3つの深刻な穴が開きます。まず1つめは、役割を終えたT細胞が自ら死ぬ仕組み(再刺激誘導性細胞死=RICD)の破綻です。正常なら、ウイルスと戦うために爆発的に増えたT細胞は、仕事を終えると自動的に消えていきます。ところがSAPを欠くT細胞はこの“店じまい”ができず、際限なく増え続け、マクロファージを暴走させる激しい炎症(サイトカインストーム)を引き起こします[2]。これが、後で述べるHLHの直接の引き金です。
2つめは、NK細胞やCD8陽性T細胞が、EBVに感染したB細胞を殺す力(細胞傷害能)の低下です。前述の“スイッチの逆転”のせいで、EBV感染B細胞を排除できず、ウイルスが際限なく増えてしまいます[2]。3つめは、NKT細胞の発達障害と、リンパ節の中で抗体を鍛える「胚中心」の形成不全です。この結果、抗腫瘍の監視機能が弱まってリンパ腫が起きやすくなり、また質の高い抗体が作れず、抗体の異常(異常ガンマグロブリン血症)につながります[2]。
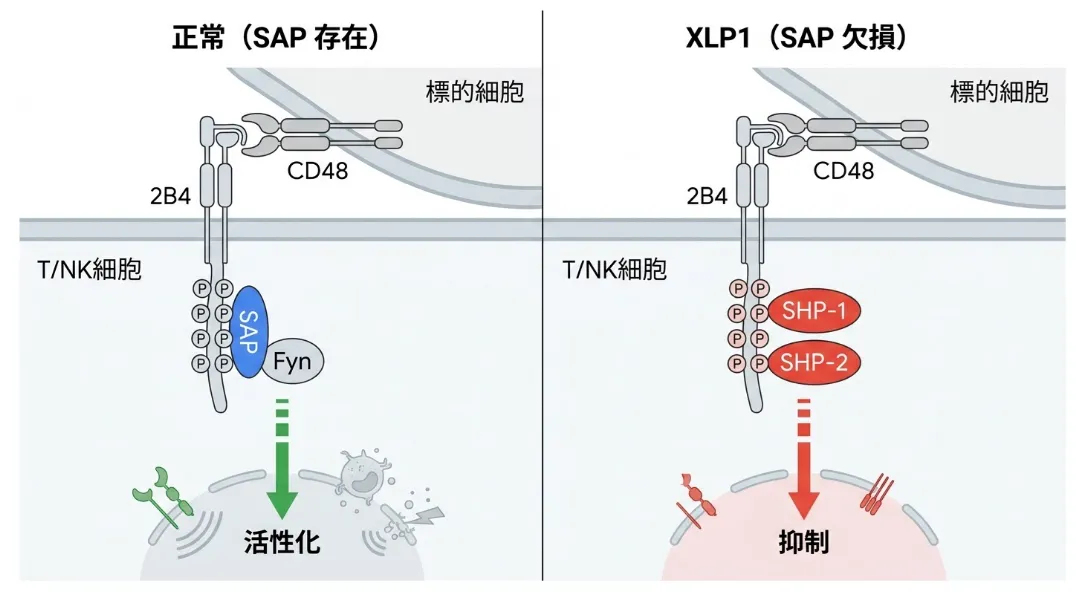
図:SAP-SLAMシグナルの逆転。正常(左)ではSAPがFynを動員して「活性化」信号が入りますが、XLP1(右)ではSAPが欠けるため、同じ受容体にSHP-1/SHP-2が結合して「抑制」信号に反転します。
🩺 院長コラム【小さな分子スイッチの大きな意味】
SAPは、免疫細胞のなかでほんの小さな“橋渡し役”にすぎません。けれども、その小さな部品ひとつが欠けるだけで、免疫全体が「守る」から「暴走する」へと様変わりしてしまいます。遺伝子の世界では、こうした「小さな部品が、全体の運命を決める」場面によく出会います。
だからこそ、XLP1のように単一の遺伝子が原因とわかっている病気では、その遺伝子を正確に調べることが、診断だけでなく治療の方針を決めるうえでも決定的な意味を持ちます。原因が一点に絞られているということは、裏を返せば、その一点を修復できれば根本的な治療につながる可能性がある、ということでもあるのです。
4. XLP1のおもな症状
XLP1の症状はとても多彩です。古典的にはEBVの初感染をきっかけに劇的に悪化しますが、大切なのは、EBVに感染していない状態でも発症しうるという点です[2]。ここでは、代表的な3つの症状を中心に説明します。
① 血球貪食性リンパ組織球症(HLH)と劇症型伝染性単核球症
血球貪食性リンパ組織球症(HLH)は、XLP1でもっとも頻繁にみられる、命に関わる症状です。免疫細胞が暴走し、体じゅうで激しい炎症が起こる状態で、持続する高熱、肝臓や脾臓の腫れ、血液の細胞(赤血球・白血球・血小板)の減少、そして骨髄などでマクロファージが自分の血球を食べてしまう「血球貪食」を特徴とします[5]。多臓器不全や劇症肝炎を伴いやすく、いったんHLHを発症すると予後は非常に厳しくなります[3]。
HLHは長らく「EBVの初感染で引き起こされる」と考えられてきました。しかし現在では、XLP1患者さんのなかには、EBV感染の証拠がないままHLHやその他の重い症状を呈する方が一定数いることがわかっています[2]。世界規模の多施設研究では、EBVに関連したHLHの死亡率は依然として高く、65.6%と報告されています[3]。この事実は、XLP1が「特定のウイルスへの弱さ」ではなく、「免疫のバランスを保つ仕組みそのものの欠陥」であることを、あらためて裏づけています。
② 異常ガンマグロブリン血症(抗体の異常)
患者さんの一定の割合に、異常ガンマグロブリン血症という抗体(免疫グロブリン)の異常が認められます[2]。多くは抗体の一種であるIgGが低くなる「低IgG血症」として現れます。抗体は細菌などから体を守る“武器”ですから、これが不足すると、副鼻腔炎や肺炎といった細菌感染症をくり返しやすくなります[5]。治療せずに放置すると、慢性的な気道の炎症から呼吸器の障害へと進むこともあり、注意が必要です。
③ リンパ増殖性疾患と悪性リンパ腫
XLP1では、悪性リンパ腫(血液のがんの一種)を発症する方が一定の割合でみられます[2]。最も多いのはB細胞性の非ホジキンリンパ腫(バーキットリンパ腫やびまん性大細胞型B細胞リンパ腫)で、とくに回盲部(小腸と大腸のつなぎ目のあたり)などの腸管に発症する傾向があります[2]。EBVに感染して不死化したB細胞を排除できないことに加え、NKT細胞の欠損によって“がんの見張り番”の機能が弱まることが、複合的に関わっていると考えられています[2]。
これら3つの柱に加えて、XLP1は再生不良性貧血(骨髄で血液が作れなくなる状態)や、中枢神経系(脳)・肺などを侵す血管炎など、実に多様な合併症を引き起こすことが知られています[5]。次の章では、近年とくに注目されている脳の病変についてくわしく見ていきます。
5. 見落とされやすい脳(中枢神経系)の病変
近年、XLP1における中枢神経系(脳・脊髄)の病変の重さが、あらためて注目されています。遺伝的に診断が確定した42人のXLP1患者さんの神経症状を分析した最新のシステマティックレビュー(複数の研究をまとめて解析する手法)によると、脳の症状が現れる年齢の中央値は5歳で、神経症状を伴った患者さんの死亡率は52.4%にのぼりました[4]。しかも、そのほとんどが神経症状の発症から5年以内に亡くなっていました[4]。
この研究では、脳の病変は大きく3つのパターンに分けられました。全身のHLHに伴って炎症細胞が脳に及ぶ中枢神経系HLH(38.1%)、リンパ腫の治療後などに発症する脳の血管炎(28.6%)、そして中枢神経系リンパ腫(19%)です[4]。とくに、バーキットリンパ腫の治療から数か月たって脳の血管炎が現れる、という特徴的な経過が報告されています[4]。
初期の神経症状としては、けいれん(47.6%)、意識障害(35.7%)、頭痛(21.4%)が高い頻度で認められます[4]。脳のMRI検査では、側頭葉や大脳基底核といった部位に、出血やむくみを伴う病変が多くみられました[4]。注目すべきことに、患者さんの54.8%でEBVが検出されましたが、なかには全身の血液中にはウイルスがおらず、脳の組織や脳脊髄液のなかだけにEBVが局在するケースも報告されています[4]。こうした脳の病変には、従来の免疫抑制剤や抗がん剤だけでは進行を止めにくく、早期の発見と造血幹細胞移植への速やかな移行が、命を救うための重要な鍵となります[4]。
6. 重症度と遺伝 ─ 同じ変異でも経過が違う理由
XLP1では、遺伝子の変化の種類(欠失・ミスセンス・ナンセンスなど)と、実際の症状の重さとのあいだに、明確な相関関係は見つかっていません[2]。つまり「この変化があるから、必ずこのくらい重くなる」という単純な予測は難しいのです。実際、同じ家系のなかでまったく同じ遺伝子の変化を持っていても、経過が大きく異なることが報告されています[3]。
この“予測しにくさ”は、遺伝カウンセリングの現場でも重要なポイントになります。ある兄弟がXLP1と診断されても、別の兄弟がどのくらいの時期に、どのくらい重い症状を出すかは、遺伝子検査の結果だけからは断定できません。HLHは平均して3歳2か月ごろに発症するとされるため[3]、症状が出る前の早い段階で、治療(とくに移植)を行うかどうかを判断する必要が出てきます。この点は、後の治療と遺伝カウンセリングの章にも深く関わってきます。
💡 用語解説:体細胞復帰突然変異(somatic reversion)
ごくまれに、体の一部の細胞で、いったん起きた遺伝子の変化が“自然に元に戻る”ことがあります。これを体細胞復帰突然変異と呼びます。XLP1でも、一部のT細胞でSAPの働きが部分的に回復しているケースが報告されており、これが症状の重さを和らげる要因の一つになっている可能性が指摘されています[3]。ただし、これはあくまで一部の症例で観察される現象で、治療の代わりになるものではありません。
7. 診断の進め方とXLP2との違い
XLPの診断は、大きく3つの段階で進みます。まず丁寧な臨床評価、次にフローサイトメトリーによるSAPタンパク質の評価、そして遺伝学的検査による確定診断です[5]。とくに、10歳未満の男の子が重いEBV感染症や、原因のわからないHLH、あるいは低ガンマグロブリン血症を呈した場合には、XLPを疑うことが大切です[5]。血液中のCD8陽性T細胞やNK細胞でSAPが減っていないかをフローサイトメトリーで確認し、その後SH2D1A遺伝子を調べて変化を特定することで、診断が確定します[5]。
💡 用語解説:フローサイトメトリーとは
フローサイトメトリーは、1つ1つの細胞に光を当てて、その表面や内部にどんなタンパク質がどれくらいあるかを高速で調べる検査です。XLP1では、免疫細胞のなかにSAPというタンパク質が「あるか・ないか」「どれくらい残っているか」を短時間で確認できるため、遺伝子検査の前のスクリーニング(ふるい分け)として役立ちます。
ここで重要なのが、XLP2との区別(鑑別)です。XLPには、SH2D1Aが原因のXLP1のほかに、XIAP(BIRC4)という別の遺伝子が原因のXLP2があります[5]。どちらもX連鎖でHLHを起こしますが、臨床像や治療方針(とくに移植の必要性やタイミング)が大きく異なるため、正確に見分けることが不可欠です。下の表に、両者の主な違いをまとめます。
📊 XLP1(SAP欠損症)とXLP2(XIAP欠損症)の主な違い
| 項目 | XLP1(SH2D1A変異) | XLP2(XIAP変異) |
|---|---|---|
| 原因タンパク質 | SAP(SLAM関連タンパク質) | XIAP(アポトーシス阻害タンパク質) |
| HLHのきっかけ | 主にEBV感染。EBV陰性でも発症しうる | EBV感染のほか、EBV非依存の発症も多い |
| HLHのくり返し | 比較的まれ(一度の発症で重症化しやすい) | 非常に多い(反復エピソードが多い) |
| 悪性リンパ腫 | 発症リスクが高い | 現在のところ発症報告はほとんどない |
| 腸炎(IBD様症状) | まれ | 比較的多く、炎症性腸疾患と誤診されやすい |
| 抗体の異常 | 比較的多い。永続的なことが多い | 比較的まれで、一過性のことも |
※XLP1とXLP2は治療方針が異なるため、遺伝子検査による正確な区別が重要です[5]。表の内容は代表的な傾向であり、個々の患者さんで異なる場合があります。
💡 なぜ早期診断が大切なのか
XLP1は、症状が出てから急速に悪化することが多い病気です。とくに家系内にXLP1と診断された方がいる場合、症状が出る前に診断できれば、治療の選択肢が大きく広がります。新生児のマススクリーニング(TREC検査など)は重症複合免疫不全症(SCID)を対象としており、XLP1は捕捉されにくいため、家族歴に基づく検査がとくに重要になります。
8. 治療 ─ 造血幹細胞移植が予後を大きく変える
XLP1の治療は、大きく「合併症への対症療法」と「根本的な治療」に分かれます。まず、抗体の異常に対しては免疫グロブリンの定期補充(IVIG)で細菌感染を予防します[3]。EBV感染が確認された場合は、ウイルスの隠れ家であるB細胞を狙って減らす薬(リツキシマブ)が用いられることがあります[3]。HLHを発症した場合は、国際的な標準プロトコル(HLH-94/2004)に基づく治療などで、免疫の暴走を一刻も早く鎮めることが、次の移植を成功させるための土台になります。
そして、XLP1の免疫不全を根本から治せる唯一の方法は、同種造血幹細胞移植(HSCT)です[3]。健康なドナーの血液のもとになる細胞(造血幹細胞)を移植することで、正常に働く免疫システムを新たに作り直す治療です。世界規模の多施設研究は、移植を受けたかどうか、そして移植の時点でHLHを発症していたかどうかが、予後を決める最大の要因であることを明確に示しています[3]。
📊 XLP1の生存率(移植・HLH発症状態別)
※数値はコホート(研究対象集団)によって変動します。表は代表的な報告に基づく値です。
この表が示すことは明快です。移植を受けなかった患者さん全体の生存率は62.5%ですが、HLHを発症した後に移植を受けられなかった場合、生存率は18.8%まで急落します[3]。一方、移植を受けた患者さん全体の生存率は約81.4%と良好です[3]。さらに注目すべきは、日本・英国・米国の症例を集めた研究で、症状が出る前に移植を受けた無症状の患者さんでは、診断からの5年生存率が100%に達したという報告です[6]。これらのデータは、確定診断後、不可逆的な臓器障害やHLHが起こる前に、できるだけ早く移植を計画・実施することの意義を強く支持しています。

🩺 院長コラム【「間に合う」ということの重み】
18.8%と100%。同じ病気でありながら、これほどまでに数字が違う。この差を生むのが「タイミング」です。症状が出てから慌てて動くのではなく、症状が出る前に診断がついていて、移植の準備が整っている――その“間に合っている”状態を作れるかどうかが、命の分かれ目になります。
私は成人を診療する臨床遺伝専門医で、小児のXLP1を直接治療する立場ではありませんが、遺伝の視点からご家族に伝えたいのは、「家系内に診断された方がいるなら、症状がなくても早めに相談してほしい」ということです。遺伝子検査で先に知っておくことが、選択肢を広げ、後悔の少ない意思決定につながります。
なお、移植の前処置(体を移植に備えて整える治療)については、近年、臓器への負担を抑えた骨髄非破壊的前処置(RIC)も広く用いられています。従来の強力な前処置に比べて重い合併症のリスクを減らせる一方、患者さん由来とドナー由来の細胞が混在する「混合キメラ」が生じやすいため、移植後の緻密なモニタリングが欠かせません。治療法の選択は、患者さんの状態やドナーの有無などを踏まえて、専門の医療機関で慎重に判断されます。
9. 研究段階の最前線 ─ 遺伝子治療とゲノム編集
造血幹細胞移植は有効な治療ですが、課題もあります。HLA(白血球の型)が合うドナーを見つけるのが難しいこと、移植に伴う合併症(GVHD=移植片対宿主病など)、そしてドナーが見つかるまでの待機期間に致死的な感染症が起こるリスクです[7]。これらを根本的に解決する手段として、患者さん自身の細胞を使う遺伝子治療が、現在、前臨床段階を中心に研究されています。自分の細胞を使う最大の利点は、拒絶反応やGVHDのリスクをなくせる点にあります[7]。
💡 用語解説:遺伝子治療とゲノム編集の違い
遺伝子治療(遺伝子補充)は、正常な遺伝子のコピーを細胞に“付け足す”方法です。壊れた遺伝子はそのままに、正しく働く予備の設計図を届けます。一方ゲノム編集は、CRISPR-Cas9などの道具を使って、変化した遺伝子そのものを“書き換えて修復する”方法です。より根本的な修復を目指せますが、意図しない場所を切ってしまう「オフターゲット」などの安全性の課題が、慎重に検討されています。いずれもXLP1では研究段階にあります。
遺伝子補充療法の最前線では、安全性を高めた自己不活性化(SIN)レンチウイルスベクターという“運び屋”を使って、正常なSH2D1A遺伝子を患者さん自身の細胞に届ける手法が進められています[7]。とくに注目されているのが、UCLA(カリフォルニア大学ロサンゼルス校)の研究グループが開発した「XLP-SMART LV」という調節型ベクターです[7]。SAPは、ただ大量に作ればよいわけではなく、T細胞・NK細胞・NKT細胞という特定の細胞で、特定の発達段階に、適切な量だけ作られる必要がある、繊細に制御されたタンパク質です[7]。
研究者らは、SH2D1A遺伝子の34の調節領域を詳しく調べ、生理的なSAPの発現パターンをそっくり真似るベクターを設計しました[7]。試験管内や、ヒトの免疫細胞を持たせたマウスを用いた前臨床試験では、このベクターが従来型よりも標的の細胞で高く発現し、B細胞や骨髄系細胞といった“狙っていない細胞”では発現しないことが確認されました[7]。さらに、XLP1患者さんのCD8陽性T細胞や骨髄の幹細胞に導入したところ、失われていたRICD(役割を終えたT細胞が死ぬ仕組み)やNK細胞の細胞傷害活性が、健康な人と同じレベルまで回復することが実証されています[7]。
また、ウイルスの運び屋を使わず、CRISPR-Cas9やTALENといったゲノム編集で、変化した部分そのものを修復するアプローチも研究されています[1]。ただし、これらの手法には、意図しない染色体の再構成(チャモスリプシス)や、高用量に伴う毒性といった課題があることも報告されており、より安全で効率的な方法を目指した研究が続けられています[1]。これらはいずれも現時点では研究・開発段階であり、標準的な治療として確立しているわけではありませんが、移植特有の合併症を乗り越える次世代の治療として、大きな期待が寄せられています。
10. 遺伝の仕組みと遺伝カウンセリング
XLP1はX連鎖(伴性)潜性〔劣性〕遺伝という形式をとります[5]。原因となるSH2D1A遺伝子はX染色体上にあります。男性はX染色体を1本しか持たないため、その1本に変化があると、補うものがなく発症します。一方、女性はX染色体を2本持つため、片方に変化があってももう片方が働きを補い、多くは症状の出ない「保因者」となります[5]。
💡 保因者のお母さんから子どもへ伝わる確率
お母さんがXLP1の保因者である場合、統計的には、男の子は2分の1の確率で発症し、女の子は2分の1の確率で保因者になります。ただし、これはあくまで確率であり、実際にどうなるかは一人ひとり異なります。ご家族の状況によっては、出生前診断や着床前診断といった選択肢についても、遺伝カウンセリングのなかで情報提供が行われます。保因者診断の中心は、家系内で同定されたSH2D1A遺伝子の病的バリアントを調べる遺伝学的検査です。まれに女性でも症状を呈することがあり、そのような場合にはX染色体の「偏った不活化」などが検討されることがあります[5]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。とくにXLP1のように、家系内に診断された方がいる場合には、症状が出る前に検査を検討することが、治療の選択肢を広げることにつながります。検査を受けるかどうかを含め、決めるのはご本人・ご家族であり、私たちは中立の立場で判断材料を整理する役割を担います。
なお、当院の院長は成人を診療する臨床遺伝専門医・総合内科専門医であり、小児期に発症するXLP1そのものを直接治療する立場ではありません。この記事は、あくまで文献と研究動向に基づく専門的な解説として、また、ご家族が遺伝の仕組みや検査について理解を深めるための土台として、お役立ていただければと考えています。
🏥 遺伝性疾患・遺伝子検査のご相談
ご家族に同じ病気の方がいて心配な方、
遺伝の仕組みや遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
まとめ ─ 「不治の病」から「制御しうる病」へ
X連鎖リンパ増殖症候群1型(XLP1・ダンカン病)は、SH2D1A遺伝子の変化によってSAPという小さなタンパク質が失われ、免疫のスイッチが「活性化」から「抑制」へと反転してしまうことに起因する、複雑な免疫調節異常の病気です。この微小な分子スイッチの破綻が、結果としてT細胞の暴走(HLH)、ウイルス排除の麻痺(劇症EBV感染)、そして腫瘍監視の喪失(悪性リンパ腫)という深刻な連鎖を引き起こします[2]。
とくに小児期のHLHや、脳の血管炎・リンパ腫といった合併症の死亡率の高さを考えると、正確かつ迅速な診断――なかでもXLP2との厳密な区別――が、命を守る第一歩となります。HLHを発症した後に移植を受けられなかった患者さんの生存率が18.8%にとどまる一方で、症状が出る前に移植を受けた患者さんでは高い生存率が報告されているという事実は[3][6]、早期の診断と、不可逆的な臓器障害が起こる前の造血幹細胞移植が、最も確実な救命への道筋であることを示しています。
さらに将来的には、生理的なSAPの発現を精密に再現する次世代の遺伝子治療や、ゲノム編集による修復の実用化が視野に入りつつあります[7]。臨床医・遺伝学者・基礎研究者の連携による分子病態の解明は、XLP1を「不治の病」から「高度な遺伝子・細胞治療によって制御しうる病」へと、着実に変えつつあります。ご家族に心配なことがあれば、どうか一人で抱え込まず、遺伝の専門家にご相談ください。
よくある質問(FAQ)
Q1. X連鎖リンパ増殖症候群1型(XLP1)とは、どんな病気ですか?
XLP1(ダンカン病)は、SH2D1A遺伝子の変化によってSAPというタンパク質が作れなくなり、免疫のバランスが根本から崩れる、生まれつきの免疫の病気(原発性免疫不全症)です。とくにEBV(エプスタイン・バール・ウイルス)感染をきっかけに、免疫細胞が暴走して激しい炎症(血球貪食性リンパ組織球症=HLH)を起こしたり、悪性リンパ腫を発症したり、抗体がうまく作れなくなったりします。X染色体にある遺伝子が原因のため、主に男児に発症し、女性は多くの場合、症状のない保因者となります。
Q2. なぜEBVというありふれたウイルスで、そこまで重くなるのですか?
XLP1では、SAPというタンパク質が欠けているために、免疫細胞のスイッチが「活性化」から「抑制」へと逆転してしまいます。その結果、EBVに感染したB細胞を排除できず、ウイルスが際限なく増えてしまいます。同時に、役割を終えたT細胞が自然に死ぬ仕組み(RICD)も壊れているため、免疫細胞が暴走し、激しい炎症(HLH)へと発展します。EBV自体はありふれたウイルスですが、それに対する免疫の“ブレーキとアクセル”の制御が壊れている点が、重症化の理由です。なお、EBVに感染していなくても発症することがあります。
Q3. 女性は発症しないのですか?きょうだいや子どもへの影響は?
XLP1はX連鎖潜性遺伝のため、主に男児に発症し、女性は多くの場合、症状の出ない保因者となります。まれに女性でも症状を呈することがあります。保因者のお母さんからは、統計的には男の子は2分の1の確率で発症し、女の子は2分の1の確率で保因者になります。ただしこれは確率であり、一人ひとりの状況は異なります。ご家族にXLP1と診断された方がいる場合は、遺伝カウンセリングのなかで、検査や選択肢について情報提供を受けることができます。
Q4. XLP1の治療にはどんな方法がありますか?
免疫不全を根本から治せる唯一の方法は、健康なドナーの造血幹細胞を移植する同種造血幹細胞移植(HSCT)です。抗体の異常には免疫グロブリンの補充、EBV感染にはB細胞を減らす薬、HLHには免疫の暴走を抑える治療などが、移植までの橋渡しとして行われます。世界規模の研究では、移植を受けた患者さん全体の生存率は約81.4%で、とくに症状が出る前に移植を受けた無症状の患者さんでは高い生存率が報告されています。近年は、患者さん自身の細胞を使う遺伝子治療も研究段階で開発が進んでいます。
Q5. XLP1とXLP2はどう違うのですか?
どちらもX連鎖でHLHを起こす病気ですが、原因遺伝子が異なります。XLP1はSH2D1A遺伝子(SAPタンパク質)、XLP2はXIAP遺伝子が原因です。XLP1は悪性リンパ腫のリスクが高い一方、XLP2ではリンパ腫の報告がほとんどなく、代わりに炎症性腸疾患に似た腸炎やHLHのくり返しが多いといった違いがあります。治療方針、とくに移植の必要性やタイミングが異なるため、遺伝子検査による正確な区別がとても重要です。
Q6. 症状がなくても、早めに検査を受けたほうがよいのですか?
ご家族にXLP1と診断された方がいる場合、症状が出る前に診断できると、治療の選択肢が大きく広がります。HLHを発症した後に移植を受けられなかった場合の生存率は18.8%と厳しい一方、症状が出る前に移植を受けた患者さんでは高い生存率が報告されているからです。ただし、検査を受けるかどうかは、ご本人・ご家族が納得して決めることが大切です。臨床遺伝専門医による遺伝カウンセリングでは、中立の立場で判断材料を整理し、意思決定をお手伝いします。
参考文献
- [1] X-linked lymphoproliferative disease type 1: a clinical and genetic update. Front Immunol. 2025. [PMC12198186]
- [2] X-Linked Lymphoproliferative Disease Type 1: A Clinical and Molecular Perspective. Front Immunol. 2018. [Front Immunol 2018;9:666]
- [3] X-linked lymphoproliferative disease due to SAP/SH2D1A deficiency: a multicenter study on the manifestations, management and outcome of the disease. Blood. 2011. [PubMed 20926771]
- [4] The neurologic face of X-linked lymphoproliferative syndrome type 1: a systematic review. Orphanet J Rare Dis. 2025. [PMC12541938]
- [5] X-Linked Lymphoproliferative Disease. GeneReviews®. Updated May 16, 2024. [NCBI Bookshelf NBK1406]
- [6] Preemptive hematopoietic cell transplantation for asymptomatic patients with X-linked lymphoproliferative syndrome type 1. Clin Immunol. 2022;237:108993. [ScienceDirect S1521661622000742]
- [7] Lentiviral vectors for precise expression to treat X-linked lymphoproliferative disease. Mol Ther Methods Clin Dev. 2024. [PMC11415656]






