

目次
- 1 1. Townes-Brocks症候群2型(TBS2)とは
- 2 2. 「TBS2 = SALL4」ではない ─ 名前の混乱を整理する
- 3 3. TBS2の主な症状 ─ 腎・尿路を中心とした「体の下側」の異常
- 4 4. TBS1(SALL1)との違い ─ 「母指」か「腎・尾側」か
- 5 5. SALL4関連疾患との違い ─ 橈骨とデュアン眼球後退がカギ
- 6 6. 遺伝の仕組み ─ 「受け継ぐ50%」と「発症する50%」は違う
- 7 7. 分子メカニズム ─ DACT1はシグナルの「足場」
- 8 8. 診断と検査 ─ 表現型から遺伝子を絞り込む
- 9 9. 遺伝カウンセリングとの接点
- 10 10. よくある誤解
- 11 まとめ ─ 「名前の似た別の病気」を正しく理解する
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

「Townes-Brocks症候群2型(TBS2)」という名前を目にして、まず戸惑うのは「1型(TBS1)と何が違うのか」という点かもしれません。じつはこの2つ、名前は似ていても原因となる遺伝子がまったく異なる別の病気です。古典的なTownes-Brocks症候群(TBS1)はSALL1という遺伝子が原因ですが、TBS2はDACT1(ダクト1)という別の遺伝子の変化によって起こります。そしてTBS2では、腎臓や尿の通り道の生まれつきの異常(CAKUT)が症状の中心になります。この記事では、TBS2とは何か、TBS1やよく似た別の症候群とどう見分けるのか、遺伝や検査はどう考えればよいのかを、遺伝医学の知見に基づいて解説します。
Q. Townes-Brocks症候群2型(TBS2)とは何ですか?まず結論だけ知りたいです
A. TBS2とは、DACT1という遺伝子の変化によって起こる、生まれつきの多発奇形症候群です(OMIM #617466)。腎臓・尿路の生まれつきの異常(CAKUT)を中心に、仙骨・脊椎、肛門直腸、生殖器などの「体の下側(尾側)」の形づくりの異常を伴いやすいのが特徴です。名前が似ているTownes-Brocks症候群1型(TBS1)はSALL1という別の遺伝子が原因で、こちらは母指(親指)の異常が目立ちます。TBS2はまだ報告数が少ない比較的新しい疾患概念で、遺伝子と疾患の関連の強さについては評価機関により差があり、GenCCではPanelApp Australiaが「中等度(Moderate)」、G2Pが「限定的(Limited)」と評価しています。
- ➤原因 → DACT1遺伝子の片方のコピーの変化(常染色体優性)
- ➤中心となる症状 → 腎臓・尿路の先天異常(CAKUT)。仙骨・脊椎・肛門直腸・生殖器の異常を伴いうる
- ➤TBS1との違い → TBS1はSALL1が原因で母指異常が目立つ。TBS2では母指異常は一定しない
- ➤SALL4との違い → 橈骨(前腕の骨)の異常やデュアン眼球後退があればSALL4関連疾患を優先的に考える
- ➤遺伝と検査 → 不完全浸透があり、無症状の親から受け継がれることも。保因者にも腎超音波が勧められる
🧬 Townes-Brocks症候群2型(TBS2)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | タウンズ・ブロックス症候群2型/Townes-Brocks syndrome 2(TBS2)。DACT1関連CAKUT・尾側形成異常スペクトラムとも理解される |
| 原因遺伝子 | DACT1(14番染色体 14q23.1)。片方のコピーの変化で起こる[3] |
| OMIM番号 | #617466(TBS2)。※TBS1は#107480、原因はSALL1[3] |
| 中心となる症状 | 腎臓・尿路の先天異常(CAKUT)。仙骨・脊椎、肛門直腸、生殖器、中枢神経系の異常を伴いうる[2] |
| 遺伝形式 | 常染色体優性。不完全浸透・可変表現度があり、無症状の親から受け継がれることがある[3] |
| 疾患の確立度 | 遺伝子と疾患の関連は評価機関により差があり、GenCCではPanelApp Australiaが「中等度(Moderate)」、G2Pが「限定的(Limited)」。SALL1-TBS1ほど症例が蓄積していない |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めたり、診断を行うものではありません。気になる症状がある場合は医療機関にご相談ください。
1. Townes-Brocks症候群2型(TBS2)とは
Townes-Brocks症候群2型(TBS2)は、DACT1という遺伝子の変化によって起こる、生まれつきの多発奇形症候群です。国際的な遺伝性疾患のデータベースであるOMIMでは、#617466という番号で登録されています[3]。名前のうえでは「Townes-Brocks症候群」という古くから知られた病気の「2型」ですが、原因となる遺伝子は1型(TBS1)とはまったく異なります。
この病気が初めて明確に報告されたのは2017年のことです。Webbらは、古典的なTownes-Brocks症候群によく似た症状をもちながらSALL1遺伝子に変化がない3世代の家系を調べ、DACT1という遺伝子にc.1256G>A(p.Trp419*)という変化を見つけました。この変化は家系の中で症状のある6人に一貫して受け継がれており、肛門の閉鎖(鎖肛)や直腸腟瘻、腎臓の奇形、膀胱尿管逆流などの泌尿生殖器の異常、そして耳の形の異常(小耳症など)がみられました[1]。この報告をきっかけに、DACT1に関連するこの一群の症状が「Townes-Brocks syndrome 2(TBS2)」と呼ばれるようになりました。
その後2023年には、Christiansらが腎・尿路の先天異常(CAKUT)をもつ209の家系を詳しく調べ、そのうち8家系(約3.8%)に非常にまれなDACT1の変化を見つけました。見つかった7種類の変化はいずれもDACT1タンパク質の特定の領域(後で説明するDVL2という相手と結びつく部分)に集まっており、実験でその結合の低下が確かめられました[2]。この研究によって、TBS2はそれまでの「1家系だけの珍しい病気」から、腎・尿路の異常を中心とする発生異常症候群として、少しずつ実像が見えてきたのです。
💡 用語解説:CAKUT(キャクート)とは
CAKUTは「先天性腎尿路異常(Congenital Anomalies of the Kidney and Urinary Tract)」の略で、腎臓や尿の通り道(尿管・膀胱・尿道)が生まれつき正しく作られない状態の総称です。腎臓が作られない(無形成)、小さい・形が悪い(低形成・異形成)、水ぶくれのように嚢胞ができる(多嚢胞性異形成腎)、尿が逆流する(膀胱尿管逆流)など、さまざまなタイプがあります。TBS2では、このCAKUTが症状の中心になります。
2. 「TBS2 = SALL4」ではない ─ 名前の混乱を整理する
TBS2を理解するうえで、最初にはっきりさせておきたい大切なポイントがあります。それは、「TBS2はSALL4という遺伝子の病気ではない」ということです。インターネット上の情報などでは、腎臓・耳・四肢の異常が似ていることから、SALL4に関連する病気をTBS2と混同してしまうケースが見られますが、権威ある遺伝学の資料でTBS2の原因遺伝子とされているのは、あくまでDACT1です。
整理すると、Townes-Brocks症候群のように見える症状を起こす主な遺伝子は、次の3つに分けて考えると分かりやすくなります。まず全体像を図で見てみましょう。
このように、SALL1=TBS1、DACT1=TBS2、そしてSALL4=Okihiro症候群(デュアン橈骨線症候群)などの別の病気、という対応になります。SALL4関連疾患はTBSと症状が重なる部分があるため重要な「見分けるべき相手(鑑別)」ではありますが、TBS2そのものではありません[10][11]。この3つを混同しないことが、正しい理解の出発点になります。
⚠️ ここが混同されやすいポイント
「2型(TBS2)だから、1型(SALL1)の兄弟分の遺伝子(SALL4)が原因だろう」と考えてしまうのは自然な誤解です。しかし実際には、TBS2の原因はSALLファミリーとは別系統のDACT1という遺伝子です。名前の番号(1型・2型)は「発見された順番・登録の都合」であって、「遺伝子ファミリーの近さ」を表しているわけではありません。
3. TBS2の主な症状 ─ 腎・尿路を中心とした「体の下側」の異常
TBS2でもっとも一貫してみられるのは、腎臓・尿路の異常(CAKUT)です。2023年のChristiansらの研究では、腎・尿路異常で選ばれた8人の患者さん全員に腎臓の奇形があり、片方の腎臓がない(無形成)代わりに反対側が重複していたり、片側だけが多嚢胞性の異形成腎だったり、両側の腎臓の形が悪かったりと、さまざまなタイプが報告されました。約半数では、尿管が太くなる(megaureter)、尿が逆流する(膀胱尿管逆流)といった尿路の異常も伴っていました[2]。
ただし、これは「もともと腎・尿路の異常がある人」を集めた研究なので、「TBS2の人は必ず100%腎の異常がある」と一般化することはできません。過去の報告を合わせて集計した19家系でみても、腎奇形があったのは12家系(約63%)で、CAKUTがこの病気の中心であることは比較的しっかりした結論といえますが、「全員に必ずある」わけではない、という点は正しく理解しておく必要があります[2]。
腎臓以外では、仙骨・脊椎(尾骨の欠損、仙骨の形の異常、二分脊椎など)、肛門直腸(鎖肛や直腸の瘻孔)、生殖器、中枢神経系(水頭症など)の異常を伴うことが報告されています。とくにDACT1では、脊椎・仙骨と肛門直腸を含む「体の下側(尾側)」の形づくりのまとまった異常が注目されており、これはDACT1を欠損させたマウスにみられる後方(尾側)の奇形とよく対応します[2][4]。
💡 「尾側(びそく)」とは
発生学では、体を頭のほう(頭側)とお尻のほう(尾側)に分けて考えます。TBS2で障害されやすい腎臓・尿管・膀胱・生殖器・仙骨・肛門直腸は、いずれも胚の「尾側」でつくられる器官です。TBS2の症状が「体の下側」にまとまって現れやすいのは、これらの器官が発生の途中で共通のしくみ(後で説明するPCP経路)に頼っているためだと考えられています。
一方で、古典的なTBS1でとても特徴的な母指(親指)の異常は、TBS2では一定しません。TBS2を最初に報告したWebbらの家系では母指の異常は認められませんでした[1]。この「母指異常が目立たない」という点は、後で述べるTBS1との重要な見分けポイントになります。
4. TBS1(SALL1)との違い ─ 「母指」か「腎・尾側」か
古典的なTownes-Brocks症候群(TBS1)は、1998年にSALL1という遺伝子が原因であることが明らかにされました[7]。TBS1は、鎖肛(肛門の閉鎖・狭窄)・異形成耳介(形の悪い耳)・母指(親指)の異常という3つの特徴(三徴)を典型とし、難聴、腎の異常、心疾患、目や足の異常などにも症状が広がります。OMIM番号は#107480です[3]。
これに対してTBS2(DACT1)では、腎・尿路(CAKUT)と、脊椎・仙骨・肛門直腸などの尾側の異常が前面に出て、母指の異常は目立ちにくいという違いがあります。おおまかに言えば、「母指が目立てばSALL1(TBS1)、腎・尾側が目立てばDACT1(TBS2)」という整理が、実際の診療での考え方の出発点になります。
🔍 TBS1とTBS2の比較
※症状には重なりも多く、表だけで確定できるものではありません。最終的な区別は遺伝学的検査と専門医の総合判断によります。
TBS1とTBS2は症状が似ていても、細胞レベルでの原因のしくみ(分子機序)は別物だと考えられています。TBS1では、マウスの研究から、短く切れた(切断型の)SALL1タンパク質が症状の原因になることが示されており[8]、さらにこの切断SALL1が一次繊毛(細胞の表面にあるアンテナのような構造)の働きを乱すことが2018年に示されました[9]。一方TBS2では、後で述べるように、DACT1が発生シグナルの「足場」として働くしくみの異常が関わります。似た症状は「同じ経路の故障」ではなく、腎・耳・肛門などの共通の器官づくりに、別々の経路から異常が及んだ結果だと理解するのが、現時点では妥当です。
5. SALL4関連疾患との違い ─ 橈骨とデュアン眼球後退がカギ
TBS2ともっとも混同されやすいのが、SALL4という遺伝子に関連する病気です。SALL4の変化は、Okihiro症候群(デュアン橈骨線症候群、DRRS)や、acro-renal-ocular症候群などを起こします。SALL4関連疾患でも、肛門・腎臓・心臓・耳の異常や難聴がみられることがあり、TBSと重なる部分があるため、見分けが難しくなります[10][11]。
見分けのカギになるのが、橈骨列の異常(前腕の親指側の骨の欠損・低形成など)と、デュアン眼球後退症候群(目を動かす筋肉の異常による特殊な斜視)です。これらがあれば、DACT1(TBS2)やSALL1(TBS1)よりも、まずSALL4関連疾患を考えるのが合理的です。SALL4関連疾患は、2002年に独立した2つの研究チームによって、Okihiro症候群やデュアン橈骨線症候群の原因として同定されました[10][11]。
💡 表現型から遺伝子を絞り込む考え方
同じように腎・耳・肛門の異常があっても、「どの特徴が目立つか」で、疑う遺伝子の優先順位が変わります。母指+耳+鎖肛の三徴 → SALL1(TBS1)、CAKUT+仙骨・肛門直腸・生殖器・神経系 → DACT1(TBS2)、橈骨列異常+デュアン眼球後退 → SALL4、というのが基本的な流れです。ただし重なりが大きいため、実際には複数の遺伝子をまとめて調べる検査が有用になります(詳しくは第8章)。
6. 遺伝の仕組み ─ 「受け継ぐ50%」と「発症する50%」は違う
TBS2は常染色体優性という形式で遺伝します。これは、2本ある遺伝子のうち片方のコピーに変化があるだけで症状が起こりうるタイプの遺伝です。したがって、変化をもつ人から子どもへその変化が受け継がれる確率は、理論上は各妊娠で50%です[3]。
⚠️ ここが最も誤解されやすい点
「変化を受け継ぐ確率が50%」ということと、「その子がTBS2を発症する確率が50%」ということは、同じではありません。TBS2には不完全浸透(変化をもっていても症状が出ない人がいる)と可変表現度(同じ変化でも症状の重さが大きく違う)があるため、変化を受け継いでも症状が出ないこともあれば、軽いことも、重いこともあります。遺伝子の変化だけから、生まれてくる子の症状の重さを正確に予測することはできません。
実際、2023年のChristiansらの研究では、変化のあった家系の多くで、症状のない親から重い症状の子へ変化が受け継がれていました。OMIMでも、いくつかの症例で変化が無症状の親から遺伝したこと、そして腎・尿路症状の不完全浸透と腎外症状の可変表現度が観察されたことが記載されています[3]。このため、無症状の家族が変化をもっているからといって、その変化を「無害」と判断してよいわけではありません。浸透率という考え方が、この病気の遺伝カウンセリングではとても重要になります。
7. 分子メカニズム ─ DACT1はシグナルの「足場」
DACT1という名前は、もともと「Dishevelled binding antagonist of beta-catenin 1」に由来し、古くはWntシグナルという重要な発生シグナルを「抑える因子」として説明されてきました。しかし、近年の研究を総合すると、DACT1は単純なオン・オフのスイッチではなく、DVL・VANGL・Frizzledといった分子の結びつき方を制御する「足場(あしば)・集合の調整役」と考えるほうが実態に合うことが分かってきました。
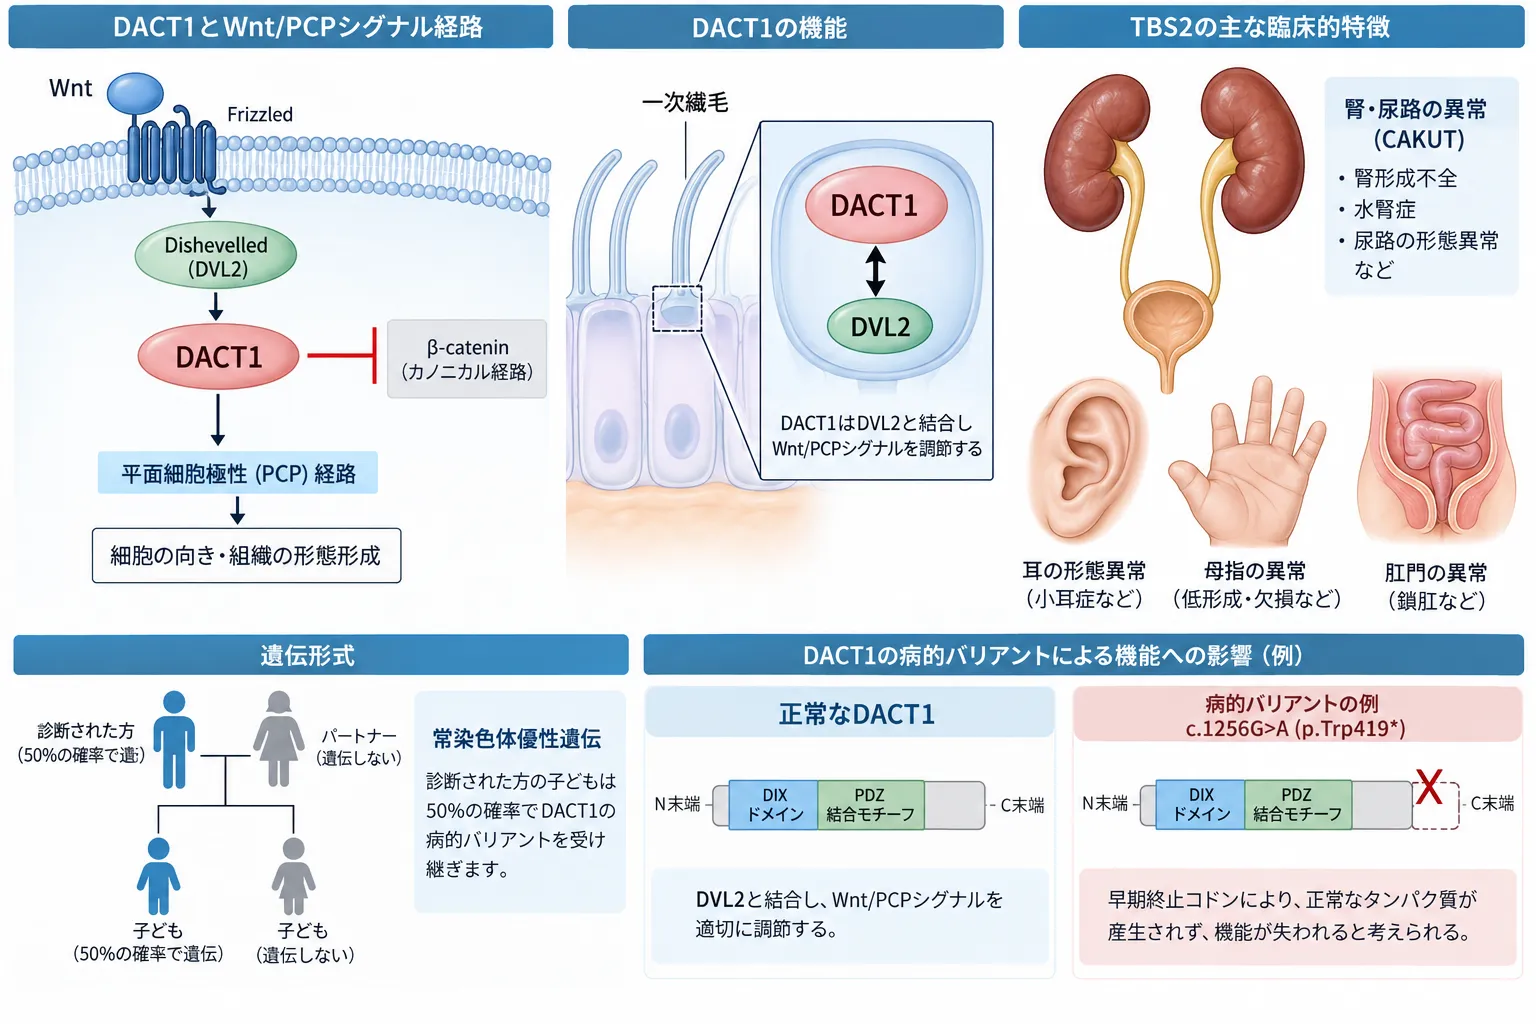
Townes-Brocks症候群2型(TBS2)は、DACT1遺伝子のヘテロ接合性病的バリアントと関連する発生異常症候群です。DACT1はDVL2などと相互作用してWnt/平面内細胞極性(PCP)シグナルに関与し、その機能異常は腎・尿路の先天異常(CAKUT)をはじめ、仙骨・脊椎、肛門直腸、生殖器などの形成異常につながると考えられています。常染色体優性の遺伝形式をとり、病的バリアントが子どもに受け継がれる確率は各妊娠で50%ですが、不完全浸透と可変表現度があるため、バリアントの継承と症状の有無・重症度は一致しません。
2023年のChristiansらは、TBS2で見つかった7種類の変化すべてで、DACT1がDVL2(ディシェベルド2)という相手と結びつく力が低下することを示しました[2]。そして2025年には、Angermeierらが、DACT1がDVL2どうしの集まり(オリゴマー化)を促し、非古典的なWnt刺激のもとでDVL2をVANGL2という相手からFrizzledという別の相手へ「乗り換え」させる、という新しいモデルを提示しました[6]。この乗り換えが、細胞が方向性をもって並び替わる「平面内細胞極性(PCP)」という仕組みを動かし、体の形づくりに必要な動きを生み出します。
DACT1によるDVL2の「結合相手の切り替え」(作業モデル)
① 非古典的Wntがないとき
DVL2はVANGL2につながれて待機している
が作用
② 非古典的Wntが来たとき
✕ 離れる
(Frizzled)
DVL2が集合(オリゴマー化)し、相手をVANGL2からFZDへ乗り換える
DACT1はDVL2どうしの集合を促し、DVL2の結合相手をVANGL2からFrizzled(FZD)へ乗り換えさせて、非古典的Wnt/PCPシグナルを動かすと考えられています[6]。TBS2の変化はこの結合を弱めます[2]。
この新しいモデルは、なぜTBS2で腎・尿路や尾側の器官が同時に障害されやすいのかという点ともよく合います。胚の形づくり(収斂伸長やPCP)が乱れると、体の後方の軸、脊椎、尾側の消化管、腎・尿管・生殖器などの空間的な形成が同時に影響を受けうるからです。実際、DACT1変異マウスでは、primitive streak(原始線条)という発生初期の場所でVANGL2の制御が乱れ、脊椎・泌尿生殖器・遠位消化管の異常が生じることが報告されており、ヒトのTBS2の症状とよく似ています[4][5]。
💡 変化のタイプによって仕組みが違う可能性
TBS2の分子メカニズムは、まだ完全には統一されていません。最初に見つかったp.Trp419*は、単純にタンパク質が消えてしまうのではなく、短く切れたタンパク質が安定して残ることが実験で示されました[1]。一方、2023年に見つかったミスセンス変異のグループはDVL2との結合が低下します[2]。つまり、すべてのTBS2の変化が「まったく同じ仕組み」で症状を起こすとは、まだ証明されていないのです。この点は、遺伝子検査で見つかった変化の意味を評価するうえでも重要になります。
8. 診断と検査 ─ 表現型から遺伝子を絞り込む
現時点では、DACT1-TBS2に特化した国際的な診断基準や管理ガイドラインはまだ確立していません。そのため、以下はTBS1・SALL4の鑑別に関する情報とDACT1の原著論文をもとにした「文献に基づく実務的な考え方」であり、正式なガイドラインではない点にご注意ください[12]。
診断の第一歩は、どの症状が目立つかで、調べる遺伝子の優先順位をつけることです。下のフローが基本的な流れになります。
母指+耳+鎖肛の三徴がそろえばSALL1が第一候補、CAKUTが目立ち仙骨・肛門直腸・生殖器・神経系の異常を伴い母指異常を欠くならDACT1の優先度を上げ、橈骨列の異常やデュアン眼球後退があればSALL4を先に考えます。ただし実際には症状の重なりが大きいため、1つの遺伝子だけを調べるより、SALL1・DACT1・SALL4を含むCAKUT/多発奇形のパネル検査や、家族を含めて調べるtrio exome/genome解析のほうが、診断の効率は高いと考えられます[2]。
⚠️ 「まれな変化があるだけ」では診断にならない
DACT1に稀な変化が見つかっただけで、すぐに「TBS2だ」と判断するのは危険です。2023年の研究では、症状のない対照群にも稀なDACT1の変化が一定の割合で存在しました[2]。病的である可能性を高める要素は、TBS2と合う症状(CAKUT+腎外症状)、DVL2と結びつく領域にあること、集団での頻度が極めて低いこと、複数の独立した患者での繰り返し、家系内での共分離、そしてDVL2結合の低下などの機能データです。見つかった変化(バリアント)の意味は、これらを総合して慎重に評価する必要があります。
臨床評価の中で、もっとも根拠が直接的なのが腎超音波検査です。Christiansらは、これまでの報告家系の約3分の2に腎の異常があるとして、稀なDACT1の変化をもつ人には腎超音波を行うべきだと明記しています[2]。したがって、症状のない家族の保因者であっても、一度は腎臓の構造を評価しておくことが妥当と考えられます。腎の異常が見つかれば、その後の血圧・腎機能・尿検査などはCAKUTとして個別に管理していきます。その他の検査(肛門・会陰の診察、泌尿生殖器の画像、脊椎の評価、聴覚・外耳の診察、神経発達の評価など)は、報告された症状の範囲から、その方の状態に応じて選んでいきます。
9. 遺伝カウンセリングとの接点
TBS2は、遺伝子の変化だけから将来の症状を予測することが難しいという、遺伝カウンセリングの本質的な課題をよく表す病気です。常染色体優性なので、変化をもつ人から各妊娠で変化が伝わる確率は理論上50%ですが、不完全浸透と可変表現度があるため、「変化を受け継ぐこと」と「発症すること」「重症になること」は、いずれもイコールではありません[3]。
そのため、既知の家族の変化を用いた出生前検査や着床前検査を検討する場合にも、「遺伝子型から臨床的な結果(症状の有無や重さ)を正確には予測できない」ことを、あらかじめ十分に共有しておく必要があります。当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医による遺伝カウンセリングを行っています。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか——こうした点を、中立の立場で整理します。
🩺 院長コラム【「名前」より「実態」を見る】
TBS2という病名は、TBS1との関係について誤解を招きやすい名称です。「2型」であってもTBS1の軽症型ではなく、原因遺伝子、症状の中心、細胞レベルの仕組みが異なります。名前の番号だけで判断せず、腎・尿路異常、母指異常、橈骨列異常、デュアン眼球後退など、実際の表現型を整理することが鑑別に重要です。
また、TBS2はまだ報告数が少なく、病的バリアントの範囲、浸透率、自然経過、遺伝型と表現型の関係には未確定な点があります。そのため、遺伝子の変化が見つかった場合も、現在確立している知見と未確定な点を区別し、表現型・家系情報・集団頻度・機能データなどを総合して評価することが重要です。
10. よくある誤解
誤解①「TBS2はSALL4が原因」
TBS2の原因遺伝子はDACT1です。SALL4はOkihiro症候群など別の病気の原因で、症状は重なりますがTBS2そのものではありません。橈骨列異常やデュアン眼球後退があればSALL4を先に考えます。
誤解②「TBS2はTBS1の軽い型」
TBS2はTBS1の軽症版ではなく、原因遺伝子も症状の中心も異なる別の病気です。TBS1は母指異常が目立ち、TBS2は腎・尿路(CAKUT)と尾側の異常が中心になります。
誤解③「変化を受け継げば必ず発症する」
TBS2には不完全浸透があり、変化をもっていても症状が出ない人がいます。無症状の親から変化が受け継がれることもあり、「受け継ぐ50%」と「発症する50%」は同じではありません。
誤解④「症状がなければ検査は不要」
DACT1の変化をもつ人は、症状がなくても一度は腎超音波で腎臓の構造を確認することが勧められています。無症状に見えても腎の異常が隠れていることがあるためです。
まとめ ─ 「名前の似た別の病気」を正しく理解する
Townes-Brocks症候群2型(TBS2)は、名前こそ古典的なTownes-Brocks症候群(TBS1)に似ていますが、DACT1という別の遺伝子による、腎・尿路(CAKUT)と尾側の形づくりを中心とした発生異常症候群です[1][2]。TBS1(SALL1)とは母指異常の有無や分子の仕組みで区別され、SALL4関連疾患とは橈骨列異常やデュアン眼球後退で見分けます[9][10]。
DACT1がDVL/PCP経路の「足場」として働くという最新のモデルは、なぜ腎・仙骨・肛門直腸・生殖器が同時に障害されやすいのかを、少しずつ説明し始めています[6]。一方で、TBS2はまだ報告数が少なく、遺伝子と疾患の関連の強さは評価機関によりModerate/Limitedと異なっており、病的変化の定義・浸透率・自然経過・遺伝型と症状の関係は、いずれも暫定的です。だからこそ、遺伝子の変化が見つかっても断定を急がず、症状・頻度・領域・家系・機能データを総合して慎重に評価すること、そして不完全浸透を前提に丁寧に遺伝カウンセリングを行うことが大切になります。気になる症状やご家族に関する相談事項がある場合は、臨床遺伝専門医にご相談ください。
よくある質問(FAQ)
Q1. Townes-Brocks症候群2型(TBS2)とは何ですか?
TBS2は、DACT1という遺伝子の変化によって起こる、生まれつきの多発奇形症候群です(OMIM #617466)。腎臓・尿路の先天異常(CAKUT)を中心に、仙骨・脊椎、肛門直腸、生殖器などの「体の下側(尾側)」の形づくりの異常を伴いやすいのが特徴です。名前が似ているTownes-Brocks症候群1型(TBS1)はSALL1という別の遺伝子が原因です。
Q2. TBS2とTBS1(1型)は何が違うのですか?
原因遺伝子が異なります。TBS1(1型)はSALL1が原因で、鎖肛・異形成耳介・母指(親指)の異常という三徴が典型です。TBS2(2型)はDACT1が原因で、腎・尿路(CAKUT)と仙骨・脊椎・肛門直腸などの尾側の異常が中心となり、母指の異常は一定しません。細胞レベルの仕組みも異なると考えられています。
Q3. TBS2はSALL4という遺伝子の病気ですか?
いいえ。TBS2の原因遺伝子はDACT1です。SALL4の変化はOkihiro症候群(デュアン橈骨線症候群)などを起こし、TBSと症状が重なるため混同されやすいのですが、TBS2そのものではありません。橈骨列の異常やデュアン眼球後退がある場合は、SALL4関連疾患を優先的に考えます。
Q4. TBS2はどのように遺伝しますか?子どもに必ず遺伝しますか?
常染色体優性という形式で遺伝し、変化をもつ人から子どもへその変化が伝わる確率は理論上、各妊娠で50%です。ただしTBS2には不完全浸透(変化があっても症状が出ない人がいる)と可変表現度(症状の重さが大きく違う)があるため、「変化を受け継ぐこと」と「発症すること・重症になること」は同じではありません。遺伝子の変化だけから症状を正確に予測することはできません。
Q5. DACT1の変化が見つかったら、どんな検査を受けたほうがよいですか?
まず腎超音波検査が勧められます。報告家系の約3分の2に腎の異常があるため、症状のない家族の保因者であっても、一度は腎臓の構造を評価しておくことが妥当と考えられています。腎の異常が見つかれば、その後の血圧・腎機能・尿検査などを個別に管理します。そのほかの検査は、症状に応じて選びます。具体的な検査については主治医や遺伝専門医にご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
Townes-Brocks症候群2型(TBS2)や、腎・尿路の先天異常、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Webb BD, Metikala S, Wheeler PG, et al. Heterozygous Pathogenic Variant in DACT1 Causes an Autosomal-Dominant Syndrome with Features Overlapping Townes-Brocks Syndrome. Hum Mutat. 2017;38(4):373-377. doi:10.1002/humu.23171. [PubMed 28054444]
- [2] Christians A, Kesdiren E, Hennies I, et al. Heterozygous variants in the DVL2 interaction region of DACT1 cause CAKUT and features of Townes-Brocks syndrome 2. Hum Genet. 2023;142(1):73-88. doi:10.1007/s00439-022-02481-6. [PMC9839807]
- [3] Townes-Brocks Syndrome 2; TBS2 (OMIM Entry #617466). [OMIM 617466]
- [4] Suriben R, Kivimäe S, Fisher DAC, Moon RT, Cheyette BNR. Posterior malformations in Dact1 mutant mice arise through misregulated Vangl2 at the primitive streak. Nat Genet. 2009;41(9):977-985. doi:10.1038/ng.435. [PubMed 19701191]
- [5] Wen J, Chiang YJ, Gao C, et al. Loss of Dact1 disrupts planar cell polarity signaling by altering dishevelled activity and leads to posterior malformation in mice. J Biol Chem. 2010;285(14):11023-11030. doi:10.1074/jbc.M109.085381. [PubMed 20145239]
- [6] Angermeier A, Yu D, Huang Y, et al. Dact1 induces Dishevelled oligomerization to facilitate binding partner switch and signalosome formation during convergent extension. Nat Commun. 2025;16(1):2425. doi:10.1038/s41467-025-57658-0. [PubMed 40069199]
- [7] Kohlhase J, Wischermann A, Reichenbach H, Froster U, Engel W. Mutations in the SALL1 putative transcription factor gene cause Townes-Brocks syndrome. Nat Genet. 1998;18(1):81-83. doi:10.1038/ng0198-81. [PubMed 9425907]
- [8] Kiefer SM, Ohlemiller KK, Yang J, McDill BW, Kohlhase J, Rauchman M. Expression of a truncated Sall1 transcriptional repressor is responsible for Townes-Brocks syndrome birth defects. Hum Mol Genet. 2003;12(17):2221-2227. doi:10.1093/hmg/ddg233. [PubMed 12915476]
- [9] Bozal-Basterra L, Martín-Ruíz I, Pirone L, et al. Truncated SALL1 Impedes Primary Cilia Function in Townes-Brocks Syndrome. Am J Hum Genet. 2018;102(2):249-265. doi:10.1016/j.ajhg.2017.12.017. [PubMed 29395072]
- [10] Al-Baradie R, Yamada K, St Hilaire C, et al. Duane radial ray syndrome (Okihiro syndrome) maps to 20q13 and results from mutations in SALL4, a new member of the SAL family. Am J Hum Genet. 2002;71(5):1195-1199. doi:10.1086/343821. [PubMed 12395297]
- [11] Kohlhase J, Heinrich M, Schubert L, et al. Okihiro syndrome is caused by SALL4 mutations. Hum Mol Genet. 2002;11(23):2979-2987. doi:10.1093/hmg/11.23.2979. [PubMed 12393809]
- [12] Graziano C, Olivucci G. SALL1-Related Townes-Brocks Syndrome. In: Adam MP, Bick S, Mirzaa GM, et al., eds. GeneReviews®. University of Washington, Seattle; 2007 [updated 2025 Aug 14]. [NBK1445]






