

目次

📍 クイックナビゲーション
「ことばがなかなか出ない」「気づいたら食事のたびに一瞬ボーッとする」「まばたきのような発作をくり返す」——SYNGAP1関連疾患(常染色体顕性知的発達障害5型・MRD5)のお子さんとご家族は、原因がわからないまま、発達の遅れとてんかんの両方に向き合う不安な日々を過ごしてこられたことと思います。私は遺伝の専門医として、「なぜこうなるのか」がわからないことそのものが、どれほどご家族を消耗させるかを、何度も目にしてきました。
この病気は、ほんの十数年前に一つの遺伝子から説明できることがわかった、比較的「新しい」病気です。そして今、病気の根っこ(足りないタンパク質)をねらう新しい治療(アンチセンス核酸・ASO)の開発が現実味を帯びてきています。この記事では、SYNGAP1関連疾患がどんな病気で、なぜ起こり、どう診断・治療されるのかを、一般の方にもわかる言葉で、遺伝専門医の立場から丁寧にお伝えします。
- ➤ SYNGAP1関連疾患(MRD5)がどんな病気か、なぜ起こるのか
- ➤ 知的障害・てんかん・自閉スペクトラム症という3つの中核症状と、成長にともなう経過
- ➤ 「食べると発作が出る」摂食誘発発作という特徴的なサイン
- ➤ てんかんの薬の選び方と、ASO・遺伝子治療など次世代の治療
- ➤ 遺伝のしくみ、ご家族への伝わり方、出生前診断・NIPTとの関係
⏱ 30秒でわかる要約
Q. SYNGAP1関連疾患とは?
A. SYNGAP1という遺伝子の働きが半分になること(ハプロ不全)で、乳幼児期から知的障害・てんかん・自閉スペクトラム症が高い頻度で組み合わさって起こる、まれな生まれつきの神経発達障害です。正式には「常染色体顕性知的発達障害5型(MRD5)」と呼ばれます。
Q. 治りますか?
A. 現在、根本を治す承認薬はまだなく、てんかんや発達の症状をやわらげる対症療法とリハビリが中心です。ただし、足りないタンパク質を増やすASO(アンチセンス核酸)などの根本治療の開発が世界で進んでいます。
Q. 遺伝しますか?
A. ほとんどは親に変異がなく、お子さんで初めて偶然に生じる「新生突然変異(デノボ変異)」です。ただし、ごく軽症またはモザイクの親から受け継ぐご家族もあり、その場合は再発リスクが変わります。
SYNGAP1関連疾患(MRD5)とはどんな病気か
一つの遺伝子から、知的障害・てんかん・自閉症が生まれる
常染色体顕性知的発達障害5型(Autosomal Dominant Mental Retardation Type 5/略してMRD5、OMIM #612621[10])は、国際的には原因遺伝子の名前をとって「SYNGAP1関連知的障害」あるいは「SYNGAP1関連疾患(SYNGAP1-related disorders)」と呼ばれるのが標準になっています[2]。SYNGAP1という一つの遺伝子の変異によって、乳幼児期の早い時期から、中等度〜重度の知的障害を中心に、てんかんや自閉スペクトラム症(ASD)が高い頻度で合併する神経発達障害です[1]。
「まれな病気」ではありますが、原因が特定できている知的障害のなかでは、比較的頻度が高いグループに入ります。SYNGAP1の変異は、原因のわかった発達障害の一定割合を占める重要な遺伝子として、小児神経学・臨床遺伝学の最前線で注目されています。実際、てんかん性脳症(発作そのものが発達をさまたげるタイプのてんかん)を集めた大規模研究では、全体の約1%がSYNGAP1の変異によるものと報告されています[4]。
私たちは同じ遺伝子を父方・母方から1つずつ、計2つ持っています。「常染色体顕性(優性)遺伝」とは、その片方だけに変異があれば発症するタイプの遺伝形式です。SYNGAP1関連疾患は、2つのうち片方が壊れて働くタンパク質が半分になるだけで症状が出る「ハプロ不全」の病気です。SYNGAP1遺伝子のくわしい解説はこちら
「新しい病気」として認識されたのは、2009年から
この病気の概念は、遺伝子解析技術の発展とともに確立してきました。2009年、Michaudらの研究グループが、非症候性(見た目の特徴をともなわない)知的障害の患者さん94人を調べ、そのうち3人にSYNGAP1のde novo(新生)変異を見つけ、これが知的障害の新しい遺伝的原因であることを初めて報告しました[1]。医学の歴史から見れば、ごく最近に確立した病気なのです。
その後、次世代シークエンサーという遺伝子を高速で読み取る技術が普及したことで、この病気は単なる「知的障害」にとどまらず、てんかんが発達をさまたげる「発達性てんかん性脳症(DEE)」の側面を持つことが明らかになりました[4]。この病気を持つ人は、病的な変異があればほぼ100%(完全浸透)何らかの症状を必ず示すことも分かっています[2]。
SYNGAP1関連疾患は「新しい病気」だからこそ、遺伝子を調べて初めて正しくたどりつける病気です。原因不明の知的障害やてんかんが続くときは、遺伝子検査を検討する価値があります。
なぜ起こるのか——遺伝子と分子のしくみ
SynGAPは、脳のシナプスにかかる「ブレーキ」
SYNGAP1遺伝子は第6番染色体の短い腕(6p21.32)にあり、「SynGAP」というタンパク質の設計図です[2]。このタンパク質は、脳の神経細胞どうしが情報をやりとりする接合部(興奮性シナプス)に、とくに多く存在しています。より正確には、シナプスの受け手側にある「シナプス後肥厚(PSD)」という構造で、記憶や学習にかかわるNMDA受容体という装置の中心的な部品として働いています[1]。
脳が学習・記憶するには、経験に応じてシナプスのつながりの強さが変わる「シナプス可塑性」というしくみが欠かせません。SynGAPは、Ras・Rapという細胞内の信号を伝えるスイッチ分子の活性を抑える働き(GTPアーゼ活性化タンパク質)を持ち、シナプスの信号伝達に「ブレーキ」をかける役割を果たしています[1]。この緻密なブレーキのおかげで、発達期の脳の回路は適切なペースで成熟し、過剰な興奮が抑えられているのです。
ハプロ不全(haploinsufficiency)とは、遺伝子2つのうち1つが壊れて、正常なタンパク質の量がおよそ半分に減ることで病気が起こる状態です。SynGAPには似た働きの「代役」になれる分子が脳内に存在しないため、50%の減少がそのまま深刻な症状に直結してしまいます[2]。この「半分足りない」という性質が、後で述べる新しい治療(足りない分を増やすASO)の重要なヒントになっています。
ブレーキが弱ると、シナプスが「早く成熟しすぎる」
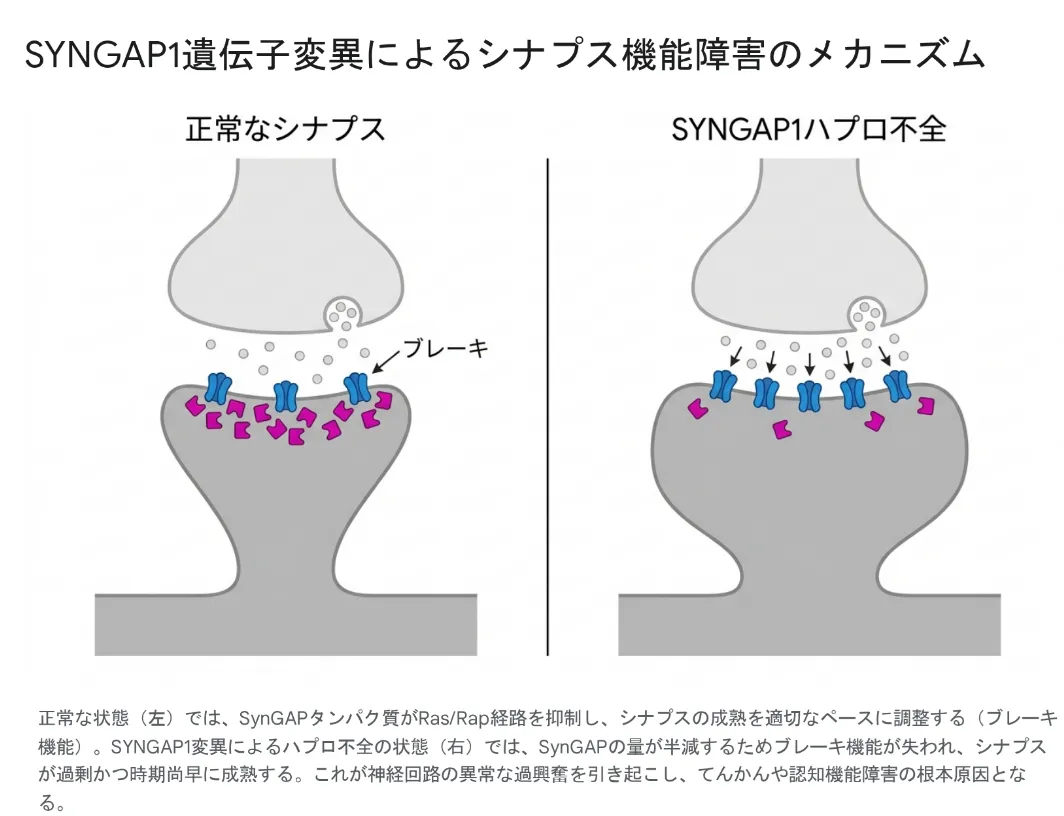
正常な状態(左)では、SynGAPタンパク質がRas/Rap経路を抑制し、シナプスの成熟を適切なペースに調整する(ブレーキ機能)。SYNGAP1変異によるハプロ不全の状態(右)では、SynGAPの量が半減するためブレーキ機能が失われ、シナプスが過剰かつ時期尚早に成熟する。これが神経回路の異常な過興奮を引き起こし、てんかんや認知機能障害の根本原因となる。
SynGAPが足りなくなると、このブレーキ機能が失われます。近年の動物モデルや細胞レベルの研究から、ブレーキの喪失は脳の発達初期に興奮性シナプスを「早すぎるペースで」成熟させてしまうことが分かってきました。柔軟に学習できる大切な時期(臨界期)が早く閉じてしまい、しなやかな神経ネットワークが十分に育たない——これが知的障害や発達の遅れの直接の原因と考えられています。同時に、脳の興奮と抑制のバランスが崩れて過剰に興奮しやすくなることが、多くの患者さんが経験する難治性てんかんの根本にあると考えられています[1]。
遺伝の形式と「デノボ変異」——そして家族性の例
この病気は常染色体顕性(優性)遺伝の形をとります。歴史的には、患者さん本人で新しく生じた「新生突然変異(デノボ変異)」がほとんどで、きょうだいでの再発リスクは一般集団と同じくらい低い、と説明されてきました[2]。実際、両親の検査を受けたほぼ全例で、変異は親になくお子さんで初めて生じたものでした。
しかし近年、この理解は大きく更新されています。2013年のBerryerらの研究は、ある重症のお子さんが、ごく軽症で「モザイク変異(体の一部の細胞だけに変異を持つ状態)」の父親から変異を受け継いでいたことを、歴史上初めて科学的に証明しました[3]。モザイク変異を持つ親自身は無症状か、境界知能などごく軽い状態にとどまることがあります。GeneReviewsでも、モザイクの親から子への垂直伝播が報告されており、そうしたモザイク親では次のお子さんへの再発リスクが最大50%に達しうると整理されています[2]。
第1子がSYNGAP1関連疾患と診断された場合、正確な再発リスクを知るには、ご両親に対して、通常より深く読むターゲット・シーケンス等でモザイク変異の有無を評価することがとても大切です[2]。次のお子さんを考えるとき、この情報が意思決定を大きく助けます。
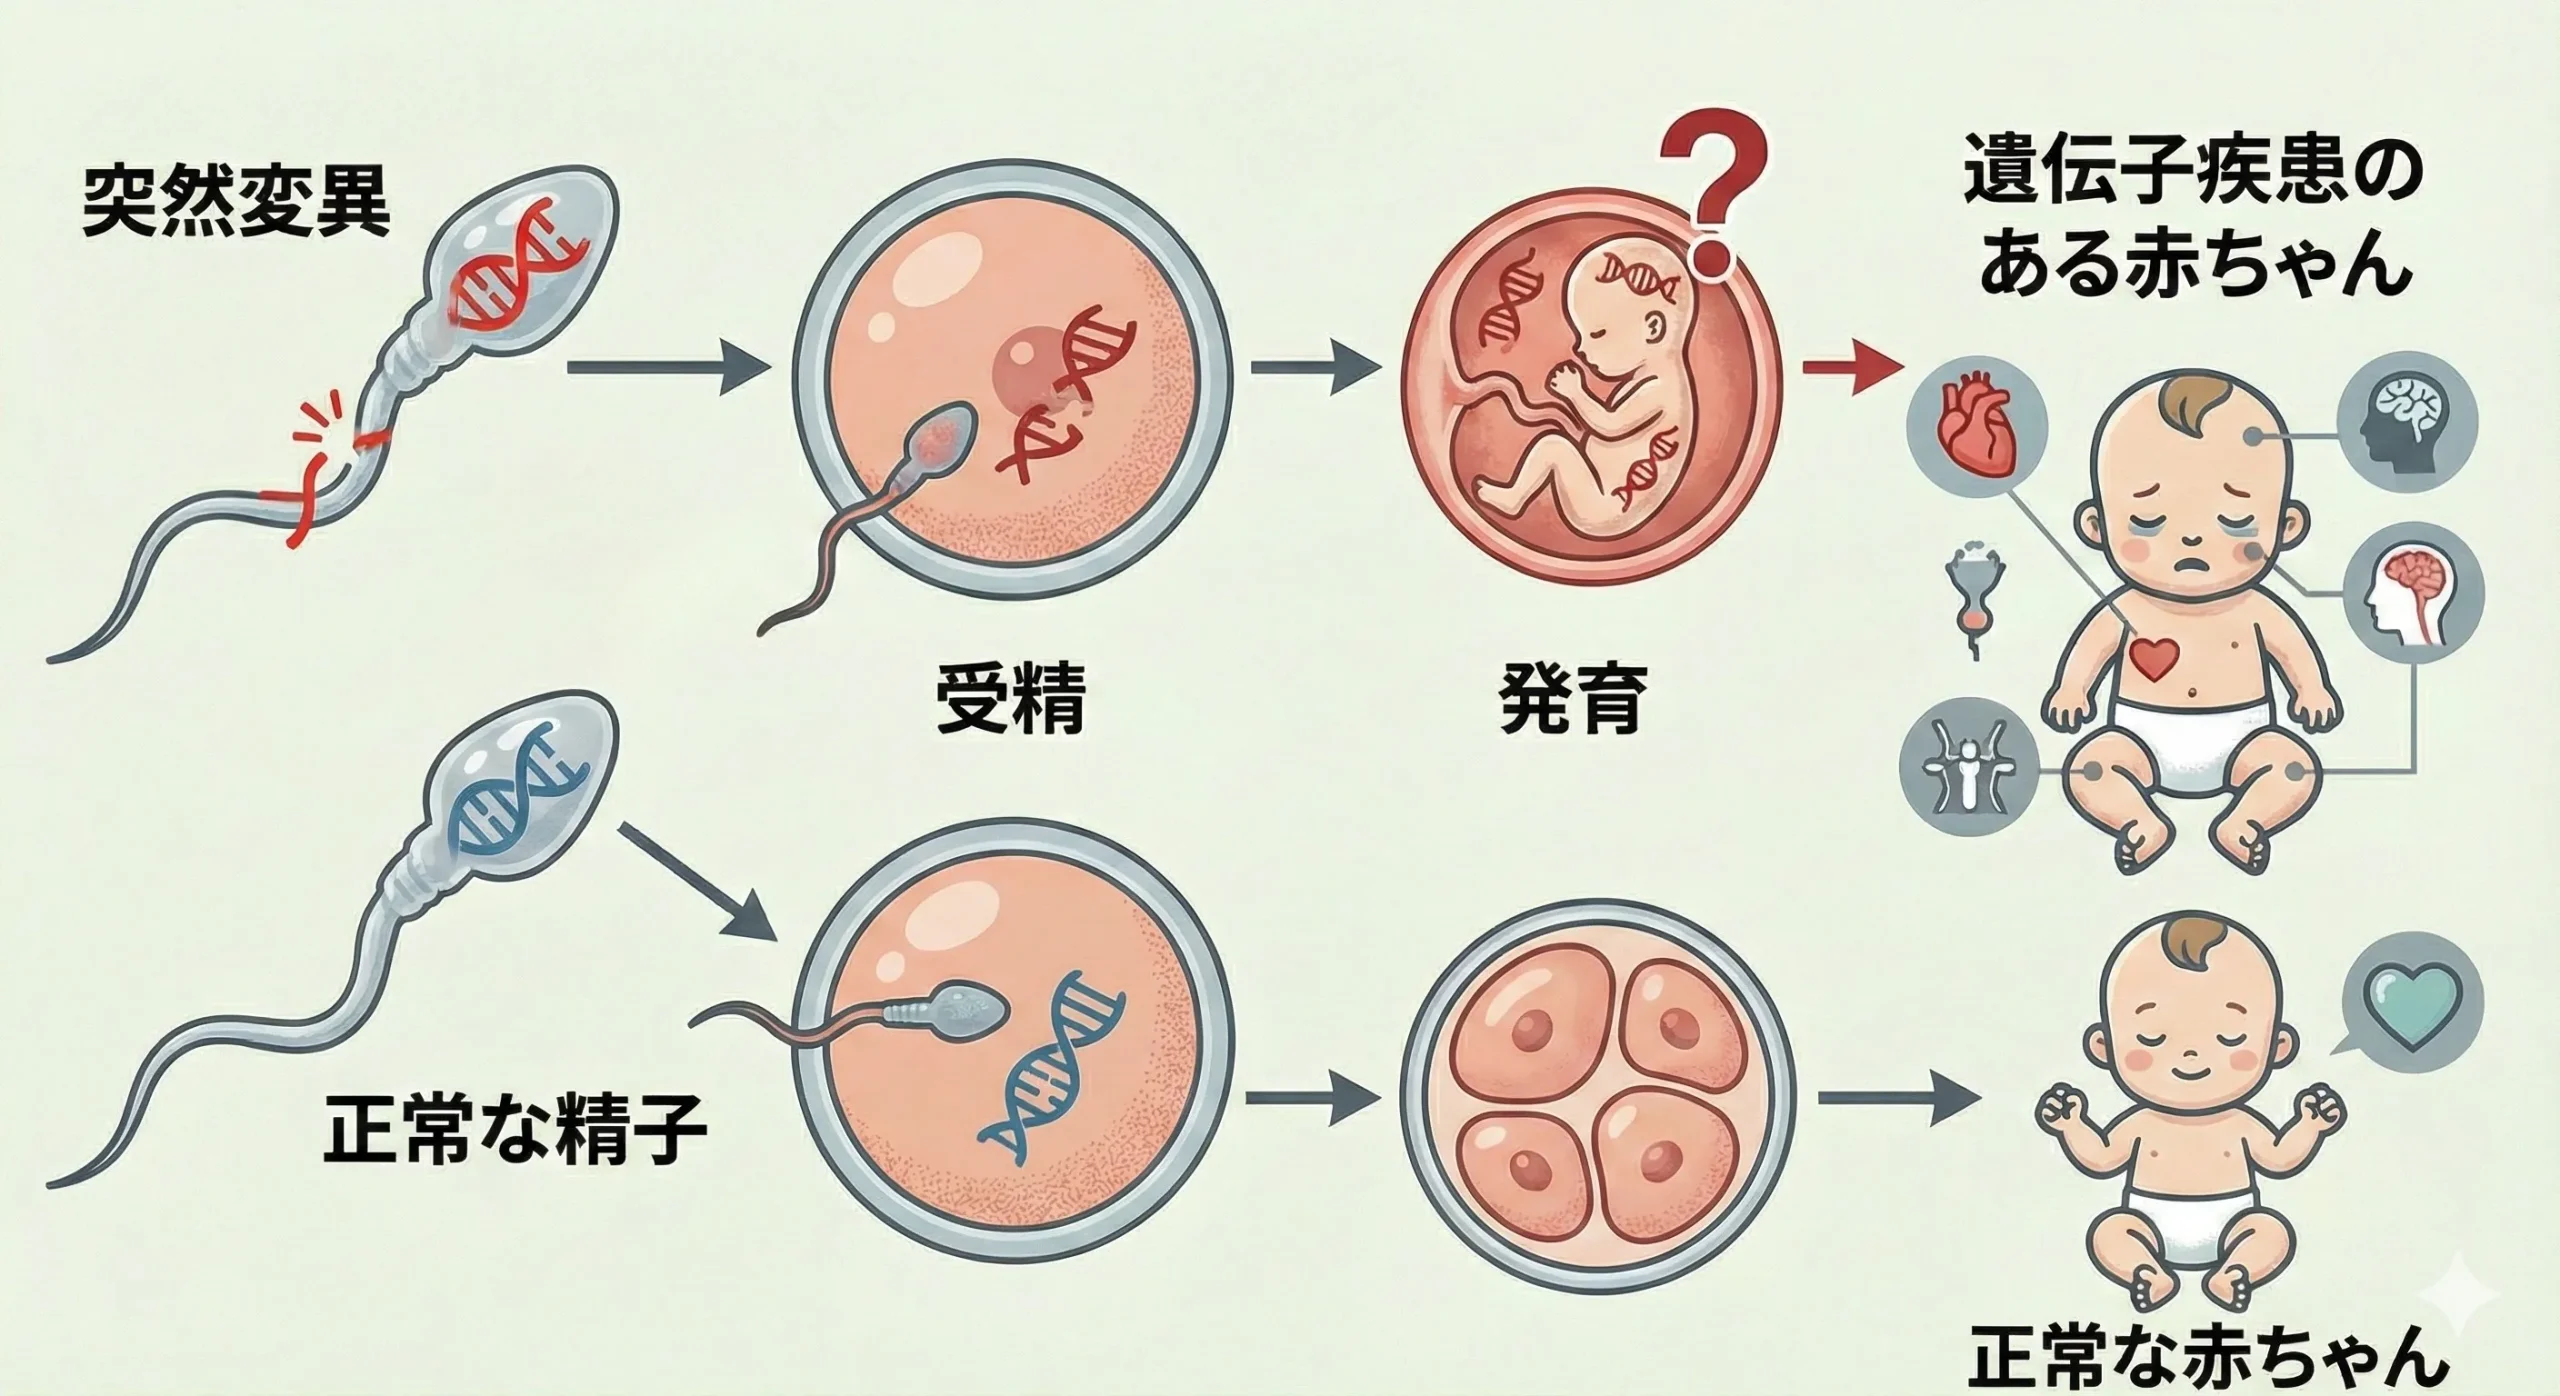
(父親由来の遺伝子変異が子へ伝わるイメージ。デノボ変異は父親の年齢とともに増える傾向が知られています)

🩺 院長コラム【「誰のせいでもない」と、まずお伝えしたい】
デノボ変異のお話をすると、多くのお母さんが「私が妊娠中に何かいけないことをしたのでしょうか」と、ご自分を責められます。私はそのたびに、はっきりお伝えします。デノボ変異は、生命が受け継がれていくなかで一定の確率で自然に起こるもので、誰のせいでもありません。
30年間、遺伝病やがんのご家族と向き合ってきて実感するのは、正しい知識は人を追い詰めるためではなく、不要な自責から解放するためにこそあるということです。「なぜ」の答えが分子レベルでわかることは、次の一歩を選ぶための力になります。一人で抱え込まず、まずは事実を一緒に整理しましょう。
どんな症状が、どんな順番で現れるのか(自然歴)
SYNGAP1関連疾患は、一つの遺伝子の病気でありながら、症状がとても多彩です。中枢神経系の発達障害を中核に、行動面、感覚、消化器、自律神経にまで影響が及びます。ここでは、2019年にVlaskampらが57人の患者さんを詳しく解析した研究などをもとに、全体像をお伝えします[5]。
主な症状の出現頻度
発達の遅れ——運動とことばの両方に
すべての患者さん(100%)に、乳幼児期からの発達の遅れと、中等度〜重度の知的障害が認められます[2]。運動面では、乳児期早期からの低筋緊張(からだが柔らかく、力が入りにくい)が目立ちます。定型発達なら6〜8か月ごろのおすわりが遅れ、ひとり歩きの開始も遅れ、歩けるようになっても不安定な歩き方(失調様の歩容)が残ることが多く報告されています。
ことばの面では、話す力(表出性言語)の遅れがとくに顕著です。一部の患者さんは学齢期になっても発語が乏しい状態が続きます。また、いったん獲得した運動やことばの力が、てんかんの発症や脳波異常が目立つ時期に失われる「発達退行」もこの病気の重要な特徴で、てんかん性脳症としての性質を強く反映しています[2]。一方で、この病気は致死的な小児期疾患ではなく、適切な支援のもとで成人期まで生活を続けられる、生涯にわたる慢性の病気です[4]。
複雑なてんかんと、特徴的な「食べると出る発作」
てんかんの発作コントロールは、この病気の管理で最も難しく、生活の質を最も大きく左右します。コホートにより差はありますが、患者さんの約84〜92%が何らかのてんかんを発症します[2][5]。発作は脳全体から一気に始まる「全般発作」が特徴で、ミオクロニー発作(筋肉の一瞬のピクつき)、非定型欠神発作(意識の一瞬の途切れ)、強直間代発作(全身のこわばりとけいれん)、そして突然力が抜けて倒れ込む脱力発作(ドロップアタック)などが見られます[5]。
医学的にとくに特異で、ご家族の負担が大きいのが、摂食・咀嚼誘発性反射性てんかん(食べると出る発作)の存在です。研究によれば、患者さんの約25%が、食べること・噛むこと・あるいは感情の高ぶりや泣くことによって誘発される発作を経験します[5]。詳しい研究では、食べ物を「噛む」という口の動きや、顔まわりへの感覚刺激そのものが、過敏になった脳の回路を刺激して発作を引き起こすことが示されています[6]。食事のたびに発作が出ると、食事の時間が延び、食べること自体への恐怖や拒否が生まれ、長期的な栄養不良につながることもあります。
さらに、多くの患者さんで「閉眼感受性」——まばたきや目を閉じる動作そのものが引き金となって、脳波にてんかん様の活動が現れる現象——が認められます[6][11]。これらの「反射性発作」は、この病気の際立った特徴です。
高い痛覚耐性・摂食問題・低筋緊張などの頻度はVlaskamp 2019に基づく[5]。斜視の頻度等はGeneReviews[2]。
どう診断するのか——そして見分けるべき病気
遺伝子検査が診断の軸になる
この病気は、顔つきや体つきに目立った特徴(形態異常)が乏しく、他の発達性てんかん性脳症や知的障害症候群と症状が重なるため、見た目や症状だけで確定診断を下すことはほぼ不可能です。そのため、精密な遺伝子検査が診断の軸になります[2]。第一線の検査は、全エクソームシークエンス(WES)や、てんかん・知的障害のターゲット遺伝子パネルです[5]。
SYNGAP1関連疾患では、タンパク質の設計図を途中で打ち切ってしまうタイプの変異(ナンセンス変異・フレームシフト変異など)が多く見られます。これらは未成熟な(役に立たない)タンパク質を作らせるため、結果として「働くタンパク質が半分になる=ハプロ不全」につながります。診断がついた例の約89%がこうした配列レベルの変異によるものです[2]。
一方、配列を読む検査で変異が見つからなくても、この病気を除外はできません。残りの約11%の患者さんは、SYNGAP1遺伝子を含む6p21.3領域の微小欠失(小さな抜け落ち)を持っているためです[2]。この検出には、マイクロアレイ染色体検査(CMA)などへのステップアップが必要になります。
また、欠神発作や眼瞼ミオクロニーは持続時間が短く、「単なるまばたき」や「チック」と見過ごされがちです。発達がプラトー(停滞)に達したり退行の兆候が見えたら、長時間ビデオ脳波モニタリングが強く勧められます[5]。なお頭部MRIなどの画像検査では、大半の症例で特異的な異常はなく、正常か軽度の非特異的所見にとどまります。これは、この病気が脳の形の異常ではなく、分子レベルのシナプス機能の異常であることを裏づけています[2]。
見分けるべき、よく似たてんかん・症候群
SYNGAP1関連疾患のてんかんは、他の発達性てんかん性脳症(DEE)と臨床像が重なります。とくに、頻発するミオクロニー発作とドロップアタックはミオクロニー脱力発作を伴うてんかん(Doose症候群)と、難治性の全般発作+知的障害の進行はドラベ症候群と、目を閉じる動作が発作の引き金になる特徴は眼瞼ミオクロニーを伴う欠神てんかん(Jeavons症候群様)と重なります[5][11]。遺伝子解析で初めて、これらの「症候群名」の背後にSYNGAP1がいたと分かることが少なくありません。
臨床的重複はGeneReviews・Vlaskamp 2019・Frontiers総説に基づく[2][5][11]。SLC6A1・STXBP1・SCN1A・SCN2Aなど、他の遺伝子によるDEEとの鑑別にも遺伝子解析が有用。
最新の治療——対症療法から、根っこをねらう治療へ
現時点では、SYNGAP1の機能不全を根本から治す承認薬(疾患修飾薬)はありません。したがって現在の治療は、症状をやわらげ生活の質を高める対症療法が中心です。ただし後半で述べるように、根本治療の開発は歴史的な転換点を迎えつつあります[2]。
てんかんの薬——よく使われる薬と薬剤選択の注意点
発作やてんかん性脳波異常は発達停滞・退行に関与する可能性があるため、発作コントロールは重要です。一方で、SYNGAP1ハプロ不全そのものが神経発達に影響するため、発作を抑えても発達障害が完全に改善するとは限りません。ただし「万能の特効薬」はなく、一人ひとりに合わせた調整が必要です。国際的なデータでは、抗てんかん薬のなかでバルプロ酸ナトリウムとラモトリギンが最もよく使われ、長期維持で有効性を示しています。実際、Vlaskampらの研究では、7歳以降に発作が消失した患者さんの多くがこの2剤を使っていました[5]。クロバザムなどのベンゾジアゼピン系も補助的に用いられます[2]。
海外では、大麻由来成分のカンナビジオール(CBD)が難治性発作に効果を示した報告があります。フランスの症例研究では、5種類以上の抗てんかん薬が効かなかった3人にCBDを追加したところ、発作が80〜90%減少し、ドロップアタックが消失したと報告されています[7]。ただし日本国内では、この用途のCBD(Epidiolex)は現行制度上まだ承認されていません。
一部の報告では、ナトリウムチャネル作用薬(オキシカルバゼピン、ラコサミド等)で十分な効果が得られない例や発作が悪化した例も報告されています。ただし、SYNGAP1関連疾患に特異的な抗てんかん薬選択の確立したガイドラインはありません。発作型や患者さんごとの反応をみながら、薬の選択は必ず専門医と相談してください。
薬で抑えきれないとき——食事療法と手術
複数の薬でも発作を抑えられない場合、ケトン食療法(脂肪を主なエネルギー源にする食事療法)が一部の患者さんで劇的に発作を減らした報告があります。ただし、まれにリポイド肺炎などの重い合併症のリスクがあり、専門医の厳重な管理下でのみ行うべき治療です[5]。
手術では、全般性のドロップアタックや強いミオクロニー発作に対して、左右の大脳半球をつなぐ神経線維を切る脳梁離断術(コーパス・カロソトミー)が注目されています。SYNGAP1関連DEEを対象とした最近の解析では、脳梁離断術が迷走神経刺激療法(VNS)より発作減少に有効な可能性が示され、とくに脱力発作が最も反応しやすいと報告されています[8]。症例数が限られるため一律の推奨は難しいものの、難治例では小児神経外科との早期連携が望まれます。
多職種でのケア——摂食・行動・ご家族の休息まで
薬物療法と並んで欠かせないのが、専門的なリハビリテーションチームによる包括的ケアです。摂食誘発発作や不顕性誤嚥を抱える患者さんには、言語聴覚士・作業療法士・消化器専門医による摂食嚥下チームが必須です。食形態の調整や口腔機能訓練で、安全に食べられる環境をつくります。栄養不良が続く場合は、経鼻胃管や胃瘻による栄養サポートが検討されます[2]。自閉スペクトラム症の特性や多動・衝動性には、応用行動分析(ABA)などの行動療法が有効です。継続的な療育は、患者さんの社会適応を助けるだけでなく、24時間の介護に向き合うご家族へのレスパイト(休息)という意味でも、とても大切です。
🩺 院長コラム【「診断がつく」ことは、絶望ではなく出発点です】
遺伝子の名前がついた病気だと知って、「もう治らないと決まってしまった」と感じるご家族は少なくありません。でも私は、逆だと思っています。原因がわかるということは、その原因をねらう治療を「探せる」ようになるということです。SYNGAP1はいま、世界で最も治療開発が活発に進む神経発達障害の一つになりました。
薬の選び方や一人ひとりの反応を丁寧に見極めることで、お子さんの発作の景色は変わる可能性があります。そして、足りないタンパク質を増やすという発想の新しい治療が、もう研究段階に入っています。正しい診断は、今日の対症療法を最適化し、明日の根本治療につながる扉です。迷ったら、遺伝子を調べるという選択肢を思い出してください。
次世代の治療——ASO・遺伝子治療・低分子化合物
いま世界の研究者・患者家族から最も期待されているのが、アンチセンス・オリゴヌクレオチド(ASO)による治療です。SYNGAP1関連疾患は「片方のアレルは正常に残っているハプロ不全」なので、正常なアレルからのタンパク質産生を人為的に増やす(ブーストする)という発想が理論上とても有効に働きます。
ASOは、標的のRNAの特定の配列に結合してその働きを調節する、人工的に合成された短いDNA様分子です。ある種のASOは、RNAが成熟する過程に介入して、通常は分解されてしまう「非生産的なRNA」を減らし、正常なタンパク質になるRNAの割合を増やすことができます。「半分足りない」ハプロ不全に、ぴったり合った考え方です。
この分野をリードする企業の一つがStoke Therapeutics社で、独自のTANGO(Targeted Augmentation of Nuclear Gene Output)という技術でASOを開発しています[9]。同社は、同じくハプロ不全が原因のドラベ症候群(SCN1A遺伝子)に対するTANGO型ASO(ゾレブネルセン/STK-001)で臨床試験を進めており、その技術のSYNGAP1への応用に期待が集まっています。ただし率直にお伝えすると、SYNGAP1に対するASOは、現時点では臨床候補を選び出すための最適化段階にあり、まだ患者さんを対象とした臨床試験には入っていません[9]。臨床応用の際は、腰椎穿刺による髄腔内投与を数か月ごとにくり返す形が想定されています。
このほか、無害化したウイルスに正常なSYNGAP1遺伝子を積んで脳に届けるAAV遺伝子治療(理論上は1回投与で永続効果が期待できるが、遺伝子が大きく搭載容量の制約がある)や、錠剤・シロップで飲める低分子化合物(侵襲が少なく、より早く臨床に届く可能性がある)の開発も並行して進んでいます。国際的な患者団体(CURE SYNGAP1など)が強固な患者レジストリを整備し、「治験準備完了(Trial Ready)」の体制を築いていることが、これらの開発を後押ししています。
SYNGAP1関連疾患は「ハプロ不全」という、足りない分を増やせば理屈が通るタイプの病気です。だからこそ、根本治療の開発が現実味を帯びています。今できる対症療法を最適化しながら、次の治療に備えることが大切です。
SYNGAP1とNIPT・出生前診断——デノボ変異と「父親の年齢」
SYNGAP1関連疾患は常染色体顕性遺伝で、しかも新生突然変異(デノボ変異)による発症が多いことを、前半でお伝えしました。じつはこの「デノボ変異」は、出生前診断・NIPTの分野でも近年とても注目されているテーマです。
デノボ変異は、両親のどちらにもない変異が、お子さんで初めて生じるものです。とくに精子は生涯にわたって作られ続けるため、父親の年齢が上がるほど、精子に新しく生じる変異が増える傾向が知られています。SYNGAP1のような常染色体顕性の病気は、この「父親由来のデノボ変異」で発症しうるグループに含まれます。
従来の一般的なNIPTは、ダウン症など「染色体の数の変化」を調べるものでした。しかしSYNGAP1をはじめとする単一遺伝子疾患は、染色体の数は正常のまま、たった1文字の変異や小さな欠失で起こるため、従来のNIPTでは検出できません。この領域をカバーするのが、母体血中のセルフリーDNA(cfDNA)を解析して、赤ちゃんの単一遺伝子の変異を評価しようとする、より新しいタイプのNIPTです。SYNGAP1は、当院のインペリアルプラン(単一遺伝子NIPT)の対象遺伝子に含まれています。
単一遺伝子を対象とするNIPTは、あくまでスクリーニング(可能性を評価する検査)であり、確定診断ではありません。何がわかり、何がわからないのか、そして結果をどう受け止めるのかを、遺伝カウンセリングで丁寧にご説明したうえで受けていただくことを、当院は何より大切にしています。
当院は、広く浅く読むことで偽陽性が増えやすい方法ではなく、必要なものを精度よく調べる「ターゲット法」(COATE法)を重視しています。生涯にかかわる検査だからこそ、スピードよりも「正確性」を最優先しています。
とくに、これまでに原因不明の重い知的障害のお子さんを出産された経験があるご家族や、親御さん自身が軽微な表現型・モザイク変異を持つと判明しているご家族にとって、妊娠初期に胎児の遺伝的状態を把握できることは、出生後の早期療育、小児神経科との連携、てんかん発作への迅速な体制づくりなど、最適な準備につながる価値の高い情報になり得ます。
検査を受けた後の不安に、一人で向き合う必要はありません。当院では、陽性であってもなくても、その後のフォローや必要な確定検査(羊水検査・絨毛検査)まで、遺伝専門医が終始責任をもって支援します。
長く付き合うために——遺伝カウンセリングという伴走
SYNGAP1関連疾患は、一つの科で完結するものではなく、生涯にわたる多職種の連携が必要な病気です。そして、患者さんとご家族への包括的な遺伝カウンセリングが、とても重要な役割を果たします。デノボ変異が多い一方で、モザイク親からの伝播もあり、正確な家系図の作成と再発リスク評価には高度な専門知識を要します[2]。
正しい知識の共有と精神的サポートは、ご家族が前を向くための土台になります。遺伝カウンセリングについては「遺伝カウンセリングとは」もご参照ください。また、NIPTで気がかりな結果が出たご家族のための互助会の仕組みも用意しています。SYNGAP1という遺伝子そのものについてはSYNGAP1遺伝子の解説ページもあわせてご覧ください。
よくある質問(FAQ)
🏥 ネットの情報に疲れたら、一度専門医の話を聞きに来ませんか?
発達の遅れ・てんかん・遺伝のご相談は、臨床遺伝専門医が運営するミネルバクリニックへ。カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。一人で抱え込まないでください。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
「患者のための医療を実現することを貫いています」
関連記事
参考文献
- [1] Mutations in SYNGAP1 in autosomal nonsyndromic mental retardation. N Engl J Med. 2009. [PMID: 19196676]
- [2] SYNGAP1-Related Intellectual Disability. GeneReviews®. 2019 (Updated 2025). [NBK537721 / PMID: 30789692]
- [3] Mutations in SYNGAP1 cause intellectual disability, autism, and a specific form of epilepsy by inducing haploinsufficiency. Hum Mutat. 2013. [PMID: 23161826]
- [4] Targeted resequencing in epileptic encephalopathies identifies de novo mutations in CHD2 and SYNGAP1. Nat Genet. 2013. [PMID: 23708187]
- [5] SYNGAP1 encephalopathy: A distinctive generalized developmental and epileptic encephalopathy. Neurology. 2019. [PMID: 30541864]
- [6] Chewing induced reflex seizures (“eating epilepsy”) and eye closure sensitivity as a common feature in pediatric patients with SYNGAP1 mutations: Review of literature and report of 8 cases. Seizure. 2019. [PMID: 30553187]
- [7] Add-on cannabidiol significantly decreases seizures in 3 patients with SYNGAP1 developmental and epileptic encephalopathy. Epilepsia Open. 2020. [PMID: 32913957]
- [8] SYNGAP-1 developmental and epileptic encephalopathy: Utility of corpus callosotomy and neuromodulation. Epilepsy Res. 2025. [ScienceDirect]
- [9] TANGO platform / Pipeline. Stoke Therapeutics. [Stoke Therapeutics]
- [10] Mental retardation, autosomal dominant 5 (MRD5). OMIM. [OMIM 612621]
- [11] Epilepsy associated with SYNGAP1 gene variants: clinical features of six cases and a literature review. Front Pediatr. 2026. [10.3389/fped.2026.1789561]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






