

目次
- 1 1. Currarino症候群とは ─ 3つの特徴からなる先天性の発生異常
- 2 2. 三徴と関連する症状 ─ 「第四の特徴」としての係留脊髄
- 3 3. 原因遺伝子MNX1(旧HLXB9)とは
- 4 4. 遺伝の仕組み ─ 常染色体顕性と、予測できない重症度
- 5 5. 発生のメカニズム ─ なぜ仙骨・直腸・神経が同時に障害されるのか
- 6 6. 診断と画像検査 ─ X線が入口、MRIが中心
- 7 7. 鑑別すべき病気
- 8 8. 治療と経過 ─ 多職種による個別化が原則
- 9 9. 遺伝カウンセリングと家族の検索
- 10 まとめ ─ 連続体としてとらえるCurrarino症候群
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

おしりの奥にある仙骨(せんこつ)の形の異常、生まれつきの肛門や直腸の異常、そして仙骨の前にできるかたまり(腫瘤)——この3つが組み合わさって現れるのがCurrarino症候群(キュラリーノしょうこうぐん)です。生まれつきの発生の異常で、多くはMNX1(エムエヌエックスワン)という遺伝子の変化によって親から子へ受け継がれます。ただし、3つがすべてそろわない「不完全型」がとても多く、幼いころからの頑固な便秘だけが唯一のサインという方も少なくありません。この記事では、Currarino症候群とは何か、原因遺伝子MNX1と遺伝の仕組み、診断・合併病変評価で重要なMRI、そして「子どもに受け継がれる確率は50%だが重症度は予測できない」という遺伝カウンセリングの要点まで、臨床遺伝専門医の視点で解説します。
Q. Currarino症候群とは何ですか?まず結論だけ知りたいです
A. Currarino症候群とは、①仙骨の形成異常、②肛門直腸奇形(鎖肛など)、③仙骨前腫瘤の3つを特徴とする、生まれつきの発生の異常です。多くはMNX1遺伝子の変化が原因で、常染色体顕性(優性)という形式で受け継がれます。3つの特徴がすべてそろわない不完全型が多く、頑固な便秘だけで気づかれることもあります。同じ遺伝子の変化を持っていても症状の重さは人によって大きく異なり、脊髄が引っぱられる係留脊髄を高い割合で合併するため、脊髄や仙骨前病変などの評価にはMRIが重要です。
- ➤三徴 → 仙骨形成異常・肛門直腸奇形(鎖肛)・仙骨前腫瘤。3つそろわない不完全型が多数派
- ➤原因遺伝子 → 7番染色体長腕(7q36.3)のMNX1(旧HLXB9)。ホメオボックス転写因子をつくる
- ➤遺伝形式 → 常染色体顕性(優性)。子への伝達は各妊娠で50%だが、重症度は変異から予測できない
- ➤見落とし注意 → 便秘だけの軽症型・ほぼ無症状の保因者が多く、家族の検索が重要
- ➤診断の要 → 仙骨X線が入口、MRIが中心。係留脊髄を高率に合併する
🧬 Currarino症候群の基本情報
※本記事はCurrarino症候群の疾患解説です。特定の検査を勧めるものではありません。
1. Currarino症候群とは ─ 3つの特徴からなる先天性の発生異常
Currarino症候群(キュラリーノ症候群)は、小児放射線科医のCurrarinoらが1981年に、①肛門直腸の異常、②仙骨(せんこつ/背骨の一番下、骨盤の中央にある骨)の異常、③仙骨の前にできるかたまり(仙骨前腫瘤)という3つの組み合わせを、一つの病気のまとまりとして初めて報告したことに由来します[1]。当初は「Currarino三徴(トライアド)」と呼ばれましたが、実際には3つがすべてそろわない患者さんがとても多いため、現在は病態をより正確に表す「Currarino症候群」という呼び方が一般的になっています。
この病気の症状の中心は、赤ちゃんのころから続く頑固な便秘です。肛門や直腸が狭いために便が出にくく、通常の便秘としてしばらく治療されているうちに、背景にCurrarino症候群が隠れていることがあります。一方で、仙骨のX線でたまたま特徴的な形の異常が見つかり、そこから診断につながることもあります。
💡 用語解説:仙骨・肛門直腸奇形・仙骨前腫瘤
仙骨は、背骨の一番下で左右の骨盤にはさまれた三角形の骨です。肛門直腸奇形(鎖肛)は、肛門や直腸が生まれつき正しくつくられない状態の総称で、肛門が狭い、直腸との位置がずれている、便の通り道に異常な穴(瘻孔=ろうこう)があるなど、程度はさまざまです。仙骨前腫瘤は、仙骨の前(おなか側)にできるかたまりで、髄膜(ずいまく)が袋状に飛び出した前仙骨髄膜瘤、さまざまな組織を含む奇形腫、腸に似た組織でできた嚢胞(のうほう)などが含まれます。
3つの特徴がすべてそろう場合を「完全型」と呼びますが、臨床の場では不完全型のほうが多数派です。2026年に上海の単一施設から報告された95例の解析では、完全型は23.2%にとどまり、不完全型が76.8%を占めていました[15]。また、多くは16歳までに診断される一方で、成人になって初めて見つかる例も繰り返し報告されており、軽症の方が長く見過ごされやすい病気だといえます[14]。まれに、仙骨前のかたまりと腸や皮膚が異常な通り道(瘻孔)でつながっていると、そこから細菌が入ってくり返す髄膜炎や、大人になってからの膿(うみ)のかたまり(膿瘍)として初めて気づかれることもあります。
Currarino症候群は「仙骨と直腸だけの病気」ではありません。近年は、脊髄が下方に引っぱられて固定される係留脊髄(けいりゅうせきずい)など、神経の異常を高い割合で合併することがわかってきました。さらに、馬蹄腎(ばていじん)や膀胱尿管逆流、水腎症などの泌尿器の異常、女性では双角子宮(そうかくしきゅう)や腟中隔(ちつちゅうかく)などのミュラー管(女性生殖器のもとになる管)の異常も報告され、その頻度は一部の研究で全体の約15%に達します[12]。全身を視野に入れて評価することが大切です。
2. 三徴と関連する症状 ─ 「第四の特徴」としての係留脊髄
古典的な三徴は、次の3つの領域からなります。まず全体像を図で見てみましょう。
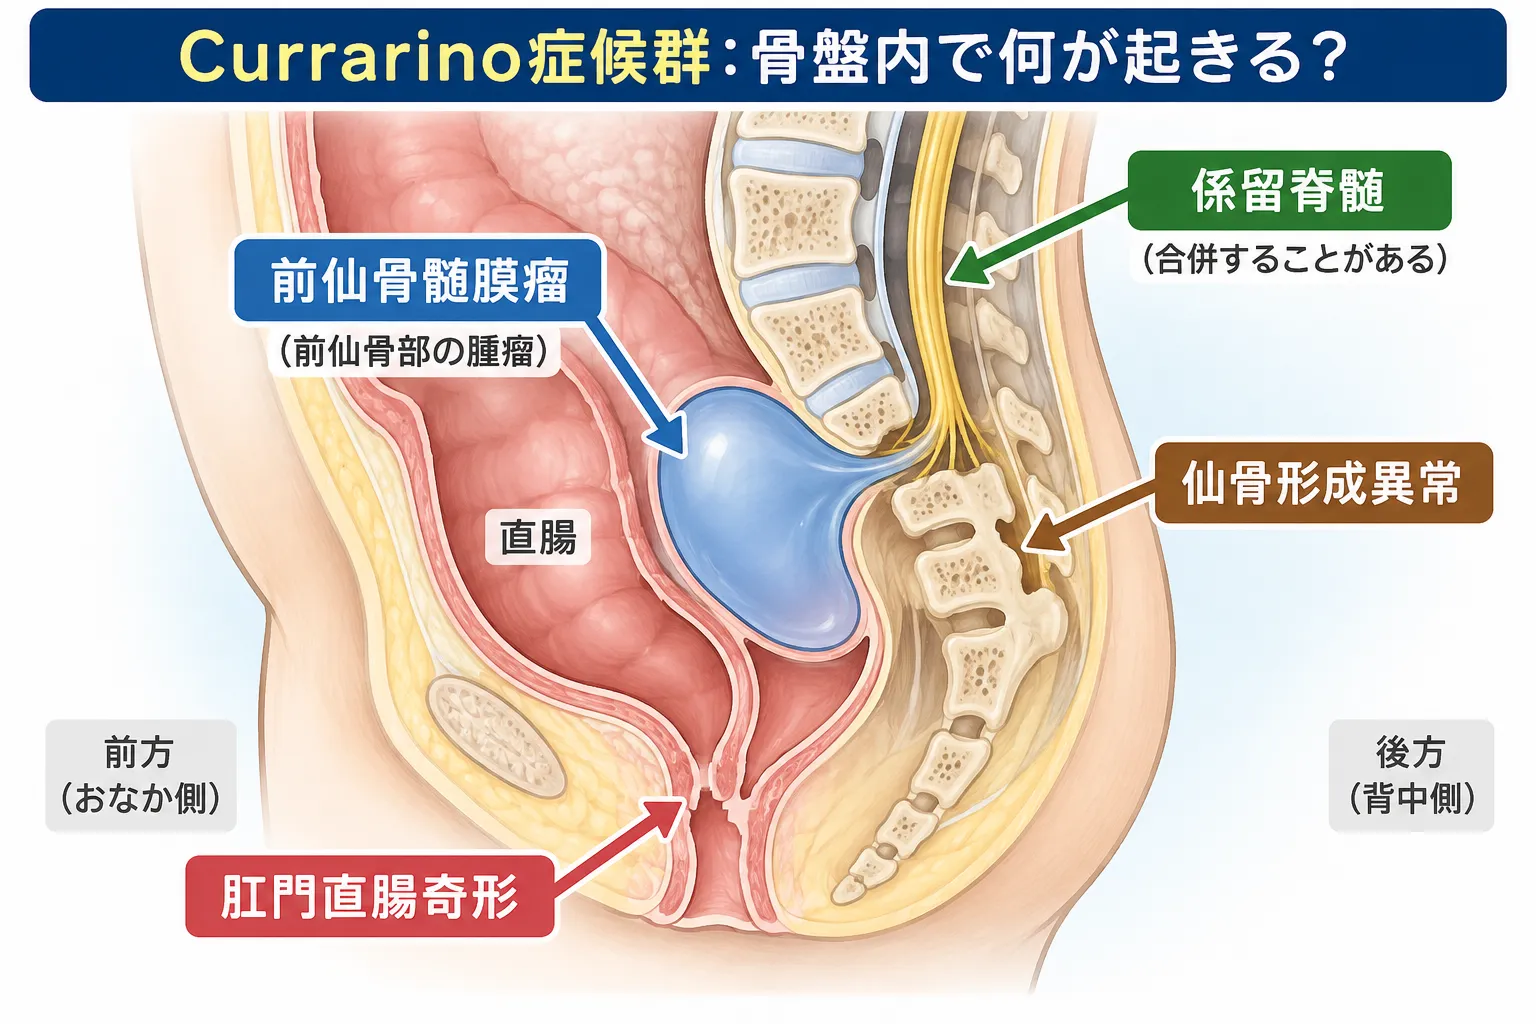
Currarino症候群では、仙骨形成異常、肛門直腸奇形、仙骨前腫瘤が特徴的にみられます。この図では仙骨前腫瘤の代表例である前仙骨髄膜瘤を示し、仙骨・直腸・脊柱管との位置関係を骨盤の矢状断で表しています。また、係留脊髄などの脊髄異常を合併することがあるため、骨盤内病変だけでなく腰仙髄を含めた評価が重要です。
① 仙骨形成異常
仙骨の片側だけが欠ける「半仙骨」や、三日月のように残る鎌状(scimitar/シミター)仙骨、S2(仙骨の2番目の骨)から下が部分的に欠けるなど、形の異常はさまざまです。この鎌状仙骨は、X線でこの病気を疑うための重要な手がかりになります。
② 肛門直腸奇形(鎖肛)
肛門の狭窄、直腸の狭窄、肛門がふさがっている鎖肛、直腸と会陰(えいん)の間に異常な通り道がある直腸会陰瘻など、多彩な形をとります。軽い場合は、幼少期からの治りにくい便秘としてしか現れないこともあります。鎖肛(直腸肛門奇形)そのものについては、別ページで詳しく解説しています。
③ 仙骨前腫瘤
仙骨の前にできるかたまりで、前仙骨髄膜瘤、成熟した奇形腫、腸に似た組織でできた嚢胞、あるいはこれらが混ざった病変が代表的です。髄膜瘤が背骨の中の髄液(ずいえき)の袋(硬膜嚢)とつながっている場合があり、これを知らずに処置を行うと重い合併症につながるため、後で述べるように事前の画像評価がとても重要です。
⚠️ 見逃してはいけない「第四の特徴」
Crétolleらは、係留脊髄や脂肪でできた終糸(しゅうし)の肥厚、脊髄脂肪腫といった神経管(しんけいかん)の異常を、三徴に続く「第四の主要な構成要素」とすることを提唱しました[10]。前述の2026年の95例の解析では、係留脊髄症候群が55.8%という高い割合で認められています[15]。しかもこの研究では、年齢・性別・仙骨異常の程度・肛門直腸奇形の型・仙骨前腫瘤の型のいずれからも、係留脊髄の有無を予測できませんでした。つまり、外見上は軽く見えるCurrarino症候群でも、脊髄MRIを省いてよい根拠は乏しいということです。
主な症状は、便秘、排便困難、腹痛・腹部膨満、便失禁、そして尿路の症状です。係留脊髄が進行すると、下肢のしびれや運動の障害、歩きにくさ、排尿の障害などが問題になることがあります。女性では、思春期以降に月経の異常や骨盤の痛みが、隠れていたミュラー管の異常のサインとして現れることもあります。
3. 原因遺伝子MNX1(旧HLXB9)とは
Currarino症候群の主要な原因遺伝子は、MNX1(motor neuron and pancreas homeobox 1、旧称HLXB9)です。7番染色体の長腕、7q36.3という場所にあり、401個のアミノ酸からなるホメオボックス転写因子という種類のタンパク質をつくります。転写因子とは、他の遺伝子のはたらきをオン・オフするスイッチのようなタンパク質で、体づくりの設計図の読み取りを調節しています。
この遺伝子がCurrarino症候群の原因として突き止められた経緯には、複数の重要な研究があります。まず1995年に、常染色体顕性の仙骨形成不全の原因となる遺伝子が7q36にあることがマッピングされました[5]。続いて1998年にRossらがHLXB9(=現在のMNX1)を主要な原因遺伝子として同定し[2]、2000年にBelloniらも独立して変異解析を行い、この遺伝子とCurrarino症候群の因果関係を確立しました[3]。さらにHaganらは変異解析と胚での発現の検討を行っています[4]。
その後の変異解析により、ナンセンス変異、ミスセンス変異、小さな挿入・欠失、スプライス変異、遺伝子全体の欠失など、非常に幅広い種類の変化が報告されてきました[7][8]。2021年の包括的レビューの時点で、約120種類のヘテロ接合性の病的な点変異が整理されています[14]。
💡 用語解説:ヘテロ接合・ホメオドメイン・ポリアラニン
ヒトは同じ遺伝子を父由来・母由来で2つずつ持っています。片方だけに変化がある状態をヘテロ接合といいます。MNX1がつくるタンパク質の中心には、DNAに結合してスイッチとして働くホメオドメインという領域(おおむね241〜300番目のアミノ酸)があります。またN末端側には、アラニンというアミノ酸が連なるポリアラニン領域があり、この長さは健康な人でもある程度ばらつく(多型)ため、長さの違いだけで病的な変異と判断してはいけない点に注意が必要です[9]。
重要なのは、「よく出る決まった変異(ホットスポット)」がこの病気には確立されていないことです。多くは家系ごと・個人ごとに異なる変異(private variant)で、報告されている代表例も「頻度が高い」という意味ではなく、症状の情報が比較的そろっているものにすぎません。たとえば、ホメオドメイン内のp.Trp288Leuというミスセンス変異では、同じ変異を持ちながら、娘は半仙骨・肛門直腸狭窄・奇形腫を呈し、父は変異を持つのに症状がないという、著しい差が報告されています[13]。スプライス領域の変異c.691+3G>Tでは、完全な三徴から家族内の「便秘だけ」まで幅があり、この変異が実際に遺伝子の読み取り(スプライシング)を乱すことも実験で確かめられています[13]。
🩺 院長コラム【同じ変異でも、同じ病気になるとは限らない】
「原因の遺伝子変異がわかれば、どれくらい重くなるか予測できるのでは」と期待される方は少なくありません。ところがCurrarino症候群では、同じMNX1変異を持つ親子や兄弟の間でも、症状の重さがまったく違うことがよくあります。2026年には、遺伝的背景がほぼ同一の一卵性双生児で、同じ変異を持ちながら異なる症状を示した例まで報告されました。
「同じ遺伝子の変化でも、現れ方は人によって変わる」という可変表現性は、遺伝医学で重要な考え方です。遺伝子の変化だけで症状の重さが一義的に決まるわけではなく、Currarino症候群でも同じMNX1変異を持つ人どうしで表現型が異なります。だからこそ、変異が見つかっても画像や診察による個別の評価が欠かせません。
4. 遺伝の仕組み ─ 常染色体顕性と、予測できない重症度
Currarino症候群の多くは、常染色体顕性(優性)遺伝という形式で受け継がれます。これは、父由来・母由来の2つのMNX1のうち片方に病的な変化があれば発症しうる、という遺伝の仕方です。病的なMNX1変異を持つ方では、原則として各妊娠ごとに50%の確率で、その変化が子へ伝わります。
ただし、ここがこの病気の最も重要な点です。変化を受け継ぐ確率(50%)と、受け継いだ子が「完全な三徴・軽症・ほぼ無症状」のどれになるかは、まったく別の問題です。そして後者は、現時点の医学では変異の種類から精度よく予測できません。この「浸透率(変異を持つ人が実際に症状を出す割合)」と「表現度(症状の重さ)」がきわめて可変であることが、Currarino症候群の遺伝カウンセリングを難しくしています。
この可変性は、統計にもはっきり表れています。2021年に60報を超える研究を統合したレビューでは、非血縁の296例におけるMNX1の分子診断率は57.4%でした。内訳を見ると、家族例では変異が見つからないのは7.7%だけだったのに対し、散発例(家族歴のない例)では68%が陰性でした[14]。これは、典型的な家族性のCurrarino症候群ではMNX1の寄与がきわめて大きい一方、家族歴のない「Currarino症候群らしい症状」の背景には、まだわかっていない原因が数多く隠れていることを示しています。
📊 MNX1の分子診断率(Dworschak 2021のまとめ)[14]
| 区分 | MNX1変異が見つかる割合の目安 |
|---|---|
| 全体(非血縁296例) | 約57.4%で検出 |
| 家族例 | 陰性は7.7%のみ(=大半で検出) |
| 散発例(家族歴なし) | 68%が陰性(=約3分の1でしか検出されない) |
※これらは集団全体を集計した割合です。個々の患者さんの結果を保証するものではありません。
「見かけ上は家族歴がない散発例」であっても、実は親から受け継いでいたという例も少なくありません。2020年の中国のコホートでは、散発とみなされたMNX1陽性の6例のうち4例で、実際には症状の軽い、あるいは気づかれていなかった親が同じ変異を持っていました。本当の新生突然変異(de novo変異)は2例のみでした[13]。だからこそ、発端者(最初に診断された方)だけでなく、両親への検査と診察・画像評価が重要になります。
なお、まれに通常の顕性遺伝とは異なる形も報告されています。MNX1の両方のアレル(コピー)に変化がある両アレル性の病態では、永続性の新生児糖尿病や、腰仙椎・脊髄の重い欠損など、通常のCurrarino症候群とは機序も遺伝形式も異なる、より重篤な状態が知られています。これらは典型的なMNX1関連Currarino症候群とは分けて考える必要があります[14]。
5. 発生のメカニズム ─ なぜ仙骨・直腸・神経が同時に障害されるのか
Currarino症候群は、体の一番尾側(おしり側)の正中(体の中心線)の発生が障害される、「尾側正中発生異常」として理解するのが最も整合的です。古典的な「脊索(せきさく)分裂(split notochord)仮説」では、胚の発生の初期に、将来の腸になる内胚葉(ないはいよう)と将来の神経になる外胚葉(がいはいよう)の間に異常な癒着(ゆちゃく)が生じ、脊索(体の軸となる棒状の構造)の形成が乱れると考えます。この一つの乱れが、仙骨の欠損、腸と神経管の間の異常な通り道、前仙骨髄膜瘤、肛門直腸奇形という一見ばらばらな異常を、同時にうまく説明できるのです[14]。
重要な時期は、おおむね受精後29〜31日ごろ(発生学でいうCarnegie stage 12前後)と考えられています[14]。仙骨の前に奇形腫ができる背景としては、本来消えるはずの原始線条(げんしせんじょう)という構造が残ってしまうという仮説もあり、脊索分裂仮説と補い合う形で説明されています。
ただし、MNX1の変化からどのようにしてこの形の異常が生まれるのか、その分子レベルの仕組みは今も未解決です。ヒトの胚を用いた発現の解析では、検討された時期の尾側の芽(尾芽)や脊索にMNX1の明瞭な発現は確認されず、むしろ膵臓(すいぞう)や運動神経系で発現していました[4]。またMNX1を欠損させたマウスは膵臓や運動神経の異常を示すものの、ヒトのCurrarino三徴を再現せず、片方だけ欠損したマウス(ヘテロ接合)は目立った異常を示しません。これは、「MNX1が一つ壊れて量が半分になる(ハプロ不全)だけで尾側の形成不全が起きる」という単純なモデルでは、まだ十分に説明できないことを意味します[14]。
6. 診断と画像検査 ─ X線が入口、MRIが中心
Currarino症候群を疑う最も重要な手がかりは、肛門直腸奇形、または幼少期からの原因不明の慢性便秘に、仙骨の異常が加わることです。逆に、鎌状の半仙骨がたまたま見つかった患者さんでは、症状がなくても仙骨前腫瘤と脊髄の病変を探すべきです。家族歴がなくても否定はできず、変異を持つ親が実質的に無症状であることもあります。
仙骨・骨盤X線 ─ 迅速な入口
正面から撮る骨盤・仙骨のX線では、片側の仙骨欠損、半仙骨、鎌状(scimitar)仙骨、下位の仙骨欠損を探します。X線は迅速で費用も抑えられますが、仙骨前の軟らかい組織や脊髄そのものは評価できません。家族のスクリーニング(ふるい分け)としては感度の高い入口になり得ます[6]。
MRI ─ 最も重要な検査
診断の中心は、腰仙椎(ようせんつい)から骨盤・会陰までを一体として評価するMRIです。MRIの目的は、単に「仙骨前にかたまりがあるか」を見ることではありません。①脊髄円錐(えんすい/脊髄の下端)の位置、②終糸(しゅうし)の肥厚や脂肪化、③係留の有無、④脊髄脂肪腫や腸に似た嚢胞、⑤髄膜瘤と硬膜嚢のつながり、⑥仙骨前腫瘤の中身の性状、⑦直腸や肛門管との位置関係、⑧骨盤の臓器や泌尿生殖器の異常——これらを一つの検査で「地図」として描き出すことにあります[14]。
⚠️ 穿刺・生検の前に必ず確認すること
仙骨前腫瘤が髄液の袋(硬膜嚢)とつながっている場合、それを知らずに直腸や仙骨を通して針を刺したり、組織を採ったり(生検)すると、髄膜炎や髄液漏(ずいえきろう)の危険が高まります。MRIで髄膜嚢とのつながりを否定する前に、仙骨前腫瘤を安易に穿刺しないことが、実務上きわめて重要です[11]。
診断の進め方について、2021年のレビューは、無症状の家族のスクリーニングとしては、まず脊椎・骨盤の超音波、次に仙骨X線、所見がはっきりしない場合や不完全な場合にMRI、という段階的なアプローチを推奨しています[14]。ただし、Currarino症候群に特化した国際的なMRIの撮影手順や診療ガイドラインは現在も存在しないため、症状のある例や手術を前提とした例では、最初からMRIを行う施設も合理的です。骨や石灰化を詳しく見たいときや、MRIが難しいときにはCTが補助的に使われますが、小児では被曝(ひばく)を考え、まず選ぶ検査(第一選択)にはしません。
検査の進め方の一例を図で示します(症状のある例・術前を想定した実務的な流れであり、固定された手順ではありません)。
遺伝子検査としては、まずMNX1のコード領域・スプライス領域のシーケンス(塩基配列解析)を行い、それと並行して、あるいは陰性の場合に、欠失・重複の解析(MLPAや染色体マイクロアレイ)を追加するのが合理的です。大きな7q36.3の欠失や構造の異常は、通常の塩基配列解析では見逃されることがあるためです。MNX1が陰性でも、画像で三徴が成立していればCurrarino症候群という臨床診断は否定されません。とくに発達の遅れや知的障害、特徴的な顔つき、多臓器の奇形などを伴う場合は染色体マイクロアレイの価値が高く、さらに陰性なら、両親と本人をセットで調べるエクソームやゲノム解析まで広げる余地があります[14]。
7. 鑑別すべき病気
Currarino症候群は、いくつかの病気と区別する必要があります。主なものを整理します。
🔍 主な鑑別診断
| 鑑別すべき病気 | 区別のポイント |
|---|---|
| 尾側退行症候群 (caudal regression) |
腰仙椎の欠損がより広い範囲に及ぶことがあり、母体の糖尿病との関連が強い。典型的な半仙骨+仙骨前髄膜瘤+家族性のMNX1変異はCurrarino症候群を支持する |
| VACTERL連合 | 椎体・腎・心・気管食道・四肢などの異常の組み合わせを評価する。仙骨前腫瘤と特徴的な半仙骨の組み合わせはCurrarino症候群を強く示唆する |
| 孤発性の仙尾部奇形腫 | 外側に大きく育つ通常型の奇形腫と、Currarino症候群に伴う深部の仙骨前腫瘤を区別する。仙骨の形・肛門直腸奇形・家族歴が鍵になる |
| ヒルシュスプルング病 | 慢性便秘の重要な鑑別。造影検査や必要時の直腸生検で評価し、仙骨・骨盤の画像でCurrarino症候群を探す。両者が合併する家系も報告されている |
| 孤立性の係留脊髄・ 脊椎披裂 |
神経症状だけで診断せず、骨盤まで撮像して仙骨前病変や肛門直腸奇形を探す |
※これらの区別は画像・家族歴・遺伝子検査を組み合わせて総合的に行います。
8. 治療と経過 ─ 多職種による個別化が原則
Currarino症候群に対する無作為化試験や国際的な治療ガイドラインはなく、根拠は主に後ろ向きの症例集積や家系研究からなります。そのため治療の中心は、小児外科・大腸肛門外科、脳神経外科、泌尿器科、放射線科、そして臨床遺伝の多職種チームによる、解剖に応じた個別化になります[10][11]。
肛門直腸奇形への対応
肛門直腸奇形は、形の型と症状に応じて、通常の肛門直腸奇形の原則に沿って治療します。軽い肛門狭窄や便秘が中心の場合は、便を軟らかくする薬、浸透圧性の下剤、排便訓練、必要に応じた排便管理プログラムが先行することもあります。一方、閉鎖や重い狭窄、瘻孔がある場合は形成術が必要になり、後方矢状切開肛門形成術(PSARP)などの術式が、一人ひとりの解剖に基づいて選ばれます。大切なのは、「便秘」を単なる機能性の便秘として治療し続ける前に、仙骨前腫瘤による圧迫や神経因性の腸管を除外することです。
仙骨前腫瘤・奇形腫への対応
仙骨前の奇形腫や充実性のかたまりは、症状がある場合、大きくなっている場合、はっきりした充実成分を含む場合には、原則として切除が強く検討されます。悪性化はまれですが、実際に小児・成人で報告があります。オランダの比較研究では、通常型の仙尾部奇形腫205例と、Currarino症候群に伴う仙骨前奇形腫16例を比較し、2年の時点で悪性腫瘍が生じていない割合は、Currarino症候群群が100%、通常型が58%でした(p=0.017)[16]。ただし、これはCurrarino症候群群がわずか16例という小さな数に基づくもので、「Currarino症候群の奇形腫は放置して安全」という意味ではありません。悪性化を正確に予測できる指標(バイオマーカー)は存在せず、2019年にも悪性転化例が報告されています[17]。
💡 補足:前仙骨髄膜瘤と係留脊髄の手術
無症状の前仙骨髄膜瘤をすべて直ちに手術すべきかについて、文献上の統一見解はありません。症状がある、大きくなっている、腸や皮膚と瘻孔でつながっている、感染歴がある、あるいは仙骨前腫瘤の切除時に硬膜嚢を傷つける危険がある場合などに、脳神経外科による硬膜のつながりの閉鎖が検討されます。係留脊髄についても、進行する神経症状や排尿の障害、痛み、運動の障害が明らかな場合に係留解除(untethering)の適応が検討されますが、画像だけの無症状の係留に対する予防的手術には、Currarino症候群に特化した比較試験がなく、個別の判断が必要です[15]。
手術の順序
手術には、段階的に行う方法と、同じ手術内でまとめて行う方法の両方が報告されています。髄膜腔とのつながりがある場合は、まず、または同じ手術内で硬膜の閉鎖や係留解除を確実に行い、その後に仙骨前腫瘤や直腸を処理する方法が、感染や髄液漏を避けるうえで合理的とされます。一方、解剖が十分に把握され専門チームがそろえば、脳神経外科と小児外科が一度に行う合同手術も報告されています[18]。
経過(予後)について、長期にわたって定量的に信頼できるデータは不足しています。多くの患者さんは、適切な解剖学的修復と排便管理によって良好な成長と社会生活が可能である一方、便秘・失禁や泌尿器の症状は長期化することがあります。成人まで追跡した大規模な前向き研究、確立された排便・排尿の生活の質スコア、生殖・妊娠の結果に関する研究は、現時点ではほとんど存在しません。この「自然経過のデータの乏しさ」自体が、Currarino症候群の今後の重要な研究課題です。
9. 遺伝カウンセリングと家族の検索
臨床的にCurrarino症候群を疑ったとき、遺伝子検査は単に「診断名を確定するための検査」ではありません。見逃されている血縁者を見つけ出し、次の世代の再発リスクを説明するための検査と位置づけることが大切です。合理的な検査の道筋は、まずMNX1のコード領域・スプライス領域の塩基配列解析を行い、それと並行して、あるいは陰性のときに欠失・重複解析を加えることです[14]。
病的なMNX1変異が見つかったら、両親を検査することが強く推奨されます。前述のとおり、「散発」とみなされた例でも、実際には症状の軽い親が同じ変異を持っていることがあるためです[13]。したがって、変異を持つ血縁者については、遺伝子検査だけで「無症状」と判断せず、少なくとも病歴、肛門・排便の評価、仙骨の画像を確認すべきです。画像をまったく行っていない変異保有者を「異常なし」と分類することには注意が必要だと、レビューは警鐘を鳴らしています[14]。
⚠️ 遺伝カウンセリングで最も大切な点
典型的なヘテロ接合のMNX1病的変異を持つ方では、各子への伝達リスクは各妊娠ごとに50%です。しかし、変異を受け継ぐ確率と、受け継いだ子が「完全な三徴・軽症・ほぼ無症状」のどれになるかは別問題であり、後者は現時点で精度よく予測できません。この点は、出生前診断を考えるうえで特に重要です[6]。
家系内の変異がすでにわかっていれば、絨毛検査・羊水検査による標的遺伝子診断や、着床前遺伝学的検査(PGT-M)は技術的には可能です。ただし、陽性の胎児の症状の重さを遺伝子検査だけで予測することはできません。出生前の超音波や胎児MRIで仙骨・骨盤のかたまり・脊髄を評価することが、症状の推定を補います[14]。
なお、新生突然変異(de novo)が確認され、両親の血液検査が陰性の場合、次の子の再発リスクは顕性遺伝の50%より大幅に低くなります。ただし、Currarino症候群に特有の生殖細胞系列モザイク(親の生殖細胞の一部にだけ変異がある状態)の頻度は確立していないため、「ゼロ」とは説明すべきではありません[13]。
🩺 院長コラム【診断名がつくまでに時間を要する理由】
Currarino症候群のように、便秘だけが唯一のサインとなり得る病気では、診断名がつくまでに時間を要することがあります。症状が軽い不完全型では、一般的な便秘として治療される期間が長くなることもあり、仙骨の所見や家族歴など複数の手がかりを組み合わせて評価することが重要です。
大切なのは、正確な診断に基づいて、仙骨・直腸・脊髄・泌尿器という複数の領域を、それぞれの専門家が連携して評価することです。遺伝子の結果は「重症度の予告」ではなく、家族内の未認識のリスクを明らかにし、検査や画像評価、家族への情報提供を検討するための材料になります。遺伝カウンセリングでは、その意味と限界を正確に共有することが重要です。
まとめ ─ 連続体としてとらえるCurrarino症候群
Currarino症候群は、「MNX1による単純な三徴の病気」ではありません。尾側の発生異常、肛門直腸奇形、脊髄の形成異常、仙骨前病変、泌尿生殖器の病変を、ひとつながりの連続体としてとらえるべき病気です。遺伝学的にはMNX1が圧倒的に確立した原因遺伝子である一方、散発例の大部分にはまだ分子的な説明がなく、個々の変異から重症度を予測することもできません[14]。
現在、最もエビデンスに合致する診療の考え方は、特徴的な仙骨の所見を見逃さず、骨盤と腰仙髄をMRIで一体的に評価し、MNX1の塩基配列解析とコピー数解析を行い、両親の検査・画像スクリーニングを進め、肛門直腸奇形・仙骨前腫瘤・脊髄病変を多職種で同時に治療計画へ組み込むことです。便秘という日常的な症状の陰に隠れていることのあるこの病気は、正確な診断からすべてが始まります。
よくある質問(FAQ)
Q1. Currarino症候群(キュラリーノ症候群)とは何ですか?
Currarino症候群とは、①仙骨(おしりの奥の骨)の形成異常、②肛門直腸奇形(鎖肛など)、③仙骨の前にできるかたまり(仙骨前腫瘤)の3つを特徴とする、生まれつきの発生の異常です。1981年にCurrarinoらが一つの病気のまとまりとして報告しました。多くはMNX1(旧HLXB9)という遺伝子の変化が原因で、常染色体顕性(優性)という形式で受け継がれます。3つがすべてそろわない不完全型が多く、幼いころからの頑固な便秘だけがサインのこともあります。
Q2. どのように遺伝しますか?子どもに受け継がれる確率は?
多くは常染色体顕性(優性)遺伝で、病的なMNX1変異を持つ方では、各妊娠ごとに50%の確率でその変化が子へ伝わります。ただし重要なのは、変化を受け継ぐ確率(50%)と、受け継いだ子の症状の重さは別問題だということです。同じ変異を持っていても、完全な三徴になる人から、便秘だけ・ほぼ無症状の人まで幅があり、現時点では変異の種類から重症度を予測できません。
Q3. 便秘だけでも、この病気のことがありますか?
あります。Currarino症候群は不完全型が多数派で、幼少期からの治りにくい便秘だけが唯一のサインという方も少なくありません。通常の便秘として治療されているうちに背景の病気が見過ごされることがあるため、赤ちゃんのころから続く頑固な便秘に仙骨の異常が加わる場合などは、この病気を念頭に置いた評価が検討されます。ただし、便秘の原因の多くはこの病気ではありませんので、まずはかかりつけ医にご相談ください。
Q4. 診断にはどんな検査が必要ですか?
仙骨・骨盤のX線が迅速な入口になり、片側の仙骨欠損や鎌状(scimitar)仙骨といった特徴を探します。ただし仙骨前のかたまりや脊髄はX線では評価できないため、診断の中心は腰仙椎から骨盤までを一体で評価するMRIです。MRIでは、脊髄の位置、係留の有無、髄膜瘤と髄液の袋のつながり、腫瘤の中身、直腸や泌尿生殖器との位置関係などをまとめて確認します。遺伝子検査としてはMNX1の解析に加え、欠失・重複を調べる検査が用いられます。
Q5. 仙骨前のかたまり(腫瘤)は悪性になりますか?
悪性化はまれですが、実際に小児・成人での報告があります。ある比較研究では、2年の時点で悪性腫瘍が生じていない割合は、Currarino症候群に伴う仙骨前奇形腫が100%、通常型の仙尾部奇形腫が58%でしたが、これは少数の症例に基づくもので「放置して安全」という意味ではありません。悪性化を正確に予測できる指標はなく、症状がある・大きくなる・充実成分を含む場合などには切除が強く検討されます。
Q6. 出生前に診断できますか?
家系内の変異がすでにわかっていれば、絨毛検査や羊水検査による標的遺伝子診断、着床前遺伝学的検査(PGT-M)は技術的に可能です。また出生前の超音波や胎児MRIで、仙骨の異常や骨盤のかたまり、脊髄の異常を組み合わせて疑うこともあります。ただし、遺伝子検査で陽性であっても、生まれてくる子の症状の重さを予測することはできません。この点をよく理解したうえで、遺伝カウンセリングの中で選択肢を検討することが大切です。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性疾患の診断や、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Triad of anorectal, sacral, and presacral anomalies. AJR Am J Roentgenol. 1981. [PubMed 6789651]
- [2] A homeobox gene, HLXB9, is the major locus for dominantly inherited sacral agenesis. Nat Genet. 1998. [PubMed 9843207]
- [3] Involvement of the HLXB9 homeobox gene in Currarino syndrome. Am J Hum Genet. 2000. [PubMed 10631160]
- [4] Mutation analysis and embryonic expression of the HLXB9 Currarino syndrome gene. Am J Hum Genet. 2000. [PMC1378009]
- [5] A gene for autosomal dominant sacral agenesis maps to the holoprosencephaly region at 7q36. Nat Genet. 1995. [PubMed 7550324]
- [6] Autosomal dominant sacral agenesis: Currarino syndrome. J Med Genet. 2000. [PMC1734652]
- [7] Spectrum of mutations and genotype-phenotype analysis in Currarino syndrome. Eur J Hum Genet. 2001. [Eur J Hum Genet]
- [8] Spectrum of HLXB9 gene mutations in Currarino syndrome and genotype-phenotype correlation. Hum Mutat. 2008. [Hum Mutat]
- [9] Population differences in the polyalanine domain and 6 new mutations in HLXB9 in patients with Currarino syndrome. Clin Chem. 2006. [PubMed 16254195]
- [10] New clinical and therapeutic perspectives in Currarino syndrome (study of 29 cases). J Pediatr Surg. 2006. [PubMed 16410121]
- [11] Currarino syndrome: proposal of a diagnostic and therapeutic protocol. J Pediatr Surg. 2004. [PubMed 15359381]
- [12] Currarino syndrome: does the presence of a genetic anomaly correlate with a more severe phenotype? A multicentre study. J Pediatr Surg. 2017. [PubMed 28689883]
- [13] Novel MNX1 mutations and genotype-phenotype analysis of patients with Currarino syndrome. Orphanet J Rare Dis. 2020. [PubMed 32571425]
- [14] Currarino syndrome: a comprehensive genetic review of a rare congenital disorder. Orphanet J Rare Dis. 2021. [PMC8034116]
- [15] Clinical Diversity in Currarino Syndrome: Insights From Monozygotic Twins and a Single-Center Retrospective Study. Congenit Anom (Kyoto). 2026. [PubMed 41871837]
- [16] Malignant transformation in sacrococcygeal teratoma and in presacral teratoma associated with Currarino syndrome: a comparative study. J Pediatr Surg. 2015. [PubMed 25746708]
- [17] Malignant transformation of presacral mass in Currarino syndrome. Pediatr Blood Cancer. 2019. [PubMed 30740898]
- [18] Currarino syndrome: repair of the dysraphic anomalies and resection of the presacral mass in a combined neurosurgical and general surgical approach. J Neurosurg Pediatr. 2018. [PubMed 30095346]






