

目次
- 1 1. BCL2L11(BIM)とは ─ 細胞の「自死ボタン」をつくる遺伝子
- 2 2. なぜBIMが「効き目のカギ」なのか ─ EGFR変異肺がんとオンコジーン依存
- 3 3. EGFR-TKIとBIMの関係 ─ 薬の世代が変わっても引き金は同じ
- 4 4. BIM欠失多型 ─ 生まれつき薬が効きにくい体質
- 5 5. TWIST1によるBIM抑制 ─ 耐性メカニズムの中核
- 6 6. E2Aとの二量体 ─ TWIST1機能を支える組み合わせ
- 7 7. Drug-Tolerant Persister ─ 薬の嵐をやり過ごす休眠細胞
- 8 8. 耐性を覆す治療戦略 ─ 止まったアポトーシスを再び動かす
- 9 9. 遺伝診療との接点 ─ BCL2L11をどう位置づけるか
- 10 10. よくある誤解
- 11 まとめ ─ BIMという「引き金」を軸に耐性を読み解く
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
肺がんの治療は、この20年で大きく変わりました。EGFR遺伝子に変異のあるタイプの肺がんには、その変異を狙い撃ちにする飲み薬(EGFRチロシンキナーゼ阻害薬、以下EGFR-TKI)がよく効きます。ところが、多くの場合、1年前後で薬が効かなくなる「耐性」が現れます。その耐性のカギを握る遺伝子のひとつが、この記事の主役BCL2L11(ビーシーエル・ツー・エル・イレブン)、通称BIM(ビム)です。BIMは、薬ががん細胞を「自死(アポトーシス)」へ追い込むときの引き金になる、いわば処刑ボタンのような遺伝子です。がん細胞は、この処刑ボタンをTWIST1(ツイスト・ワン)という別の因子で押さえ込むことで、薬をかいくぐって生き延びます。この記事では、BCL2L11(BIM)とは何か、なぜ薬剤耐性に関わるのか、そしてその仕組みを標的とした治療研究の考え方までを、遺伝医学の観点から解説します。
Q. BCL2L11(BIM)とは何ですか?まず結論だけ知りたいです
A. BCL2L11は、BIM(ビム)というタンパク質をつくる遺伝子です。BIMは、細胞に「自死(アポトーシス)」を命じる引き金の役割を持ちます。EGFR変異のある肺がんにEGFR-TKIという薬が効くのは、薬が細胞内でBIMを増やし、この引き金を引くからです。ところが、がん細胞がTWIST1という因子を使ってBCL2L11の読み取り(転写)を止めてしまうと、薬を使ってもBIMが増えず、細胞が死ななくなります。これがEGFR-TKI耐性の中心的な仕組みのひとつです。この仕組みは、がん細胞が後天的に獲得するもので、親から子へ受け継がれる体質の話とは別です。
- ➤正体 → BCL2L11はBIMをつくる遺伝子。BIMはアポトーシス(自死)の引き金になるBH3-onlyタンパク質
- ➤薬との関係 → EGFR-TKIはBIMを増やして肺がん細胞を死なせる。BIMが増えなければ薬は効きにくい
- ➤耐性の中心 → TWIST1がBCL2L11の転写を直接止め、アポトーシスを回避させる
- ➤体質としての側面 → 東アジアに多い「BIM欠失多型」があると、はじめから薬が効きにくいことがある
- ➤克服の糸口 → TWIST1やBcl-2をねらう薬で、止められたアポトーシスを再び動かす研究が進む
🧬 BCL2L11(BIM)の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名・別名 | BCL2L11(正式名/HGNC)。別名 BIM(ビム)、Bcl-2 interacting mediator of cell death |
| タンパク質の分類 | Bcl-2ファミリーのBH3-onlyタンパク質(アポトーシスを進める側/プロアポトーシス因子) |
| おもな働き | 抗アポトーシス因子(Bcl-2・Mcl-1など)を中和し、細胞の自死(アポトーシス)の引き金を引く |
| 臨床での意味 | EGFR変異肺がんのモデルで、EGFR-TKIによるアポトーシス誘導に重要な分子。BIMが抑えられると薬剤感受性が低下しうる[1] |
| 関わる主な因子 | TWIST1・TCF3(E2A)・ZEB1(BIMを抑える側)/FOXO3a(BIMを増やす側) |
| 研究の位置づけ | おもにがんの薬剤耐性研究の分野。日常診療で単独に検査する対象ではなく、仕組みの理解が中心 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた遺伝子解説です。特定の検査や治療を勧めるものではありません。
1. BCL2L11(BIM)とは ─ 細胞の「自死ボタン」をつくる遺伝子
BCL2L11は、BIM(ビム)と呼ばれるタンパク質の設計図となる遺伝子です。私たちの体では、古くなった細胞や、傷ついて役に立たなくなった細胞が、自ら静かに退場していく仕組みが備わっています。これをアポトーシス(プログラムされた細胞死)といいます。BIMは、このアポトーシスを「始めよう」と号令をかける、引き金役のタンパク質です。
BIMは、細胞の生き死にを決めるBcl-2(ビーシーエル・ツー)ファミリーという大きなタンパク質のグループに属しています。このファミリーには、大きく分けて3つの立場があります。細胞を生かそうとする「抗アポトーシス因子」(Bcl-2、Bcl-xL、Mcl-1など)、細胞を殺す実行役の「BAX・BAK」、そして両者のバランスを動かす「BH3-onlyタンパク質」です。BIMは、この3番目のBH3-onlyタンパク質にあたります。
💡 用語解説:BH3-onlyタンパク質とは
Bcl-2ファミリーのタンパク質は、「BHドメイン」と呼ばれる共通のパーツをいくつか持っています。そのうち、BH3という1つのパーツだけを使ってはたらくのが「BH3-onlyタンパク質」です。BIMはその代表選手で、BH3ドメインを使って生存側のタンパク質(Bcl-2など)にくっつき、その働きを打ち消すことで、細胞を死へと傾けます。後で出てくる「BIM欠失多型」では、このBH3ドメインを含む大切な部分がうまく作れなくなります。
BIMがどれだけ働けるかは、細胞の運命を大きく左右します。BIMがしっかり増えれば、細胞は自死へと進みます。逆にBIMが足りなければ、たとえ細胞が強いストレスを受けても、なかなか死にません。がんの薬物治療では、この「BIMが増えるかどうか」が、薬剤によるアポトーシスの起こりやすさに大きく関わります。だからこそ、BCL2L11(BIM)は、単なる細胞死の一因子にとどまらず、治療感受性に関わる重要な遺伝子として注目されています。
2. なぜBIMが「効き目のカギ」なのか ─ EGFR変異肺がんとオンコジーン依存
BIMの重要性を理解するには、まずEGFR変異肺がんという病気の性質を知る必要があります。EGFR(上皮成長因子受容体)は、細胞の表面にあり、外からの「増えろ」という信号を受け取る受容体チロシンキナーゼの一種です。肺がんの一部では、このEGFR遺伝子に変異が起き、信号のスイッチが入りっぱなしになります。とくに東アジアの非小細胞肺がんでは、EGFR変異の頻度が高いことが知られています。
こうしたがん細胞は、変異したEGFRから絶えず送られてくる生存・増殖の信号に、すっかり頼りきって生きています。この状態をオンコジーン依存(がん遺伝子依存)と呼びます。詳しくはがん遺伝子(オンコジーン)の解説もあわせてご覧ください。1本の柱に全体重をあずけているようなもので、その柱を外から折られると、細胞は一気に崩れます。
EGFR-TKIという薬は、まさにこの柱を折る薬です。EGFRの信号を強力に断ち切ると、がん細胞は「オンコジェニック・ショック」と呼ばれる深刻な危機に陥り、内側からアポトーシスへと向かいます。このとき、細胞の中では何が起きているのでしょうか。信号が止まると、それまでBIMを抑えていたブレーキ(ERKという経路を介したBIMの分解や抑制)が外れ、BIMがどっと増えてきます[2]。増えたBIMがミトコンドリアで生存側のタンパク質を中和し、BAX・BAKを動かして細胞死のスイッチを入れる——これがEGFR-TKIが効くときの、基本的な流れです。
ここで大切なのは、いくら薬でEGFRの信号を完全に止めても、下流でBIMが増えなければ、細胞死という最終結果には至らないという点です[2]。実際、BIMをつくれないようにした細胞では、EGFR-TKIを使ってもアポトーシスが起きにくくなることが確かめられています。つまりBIMは、EGFR変異肺がんの実験モデルにおいて、EGFR-TKIによるアポトーシス誘導に重要な引き金なのです。この事実が、後で述べる耐性の話にそのままつながっていきます。
🩺 院長コラム【「薬を効かせる」とは、どういうことか】
分子標的薬というと、「悪い信号を止める薬」というイメージが強いかもしれません。でも実際には、信号を止めることそのものがゴールではありません。信号を止めた結果として、がん細胞が自ら死んでいく——そこまで進んで、はじめて治療になります。その最後のひと押しを担うのがBIMです。
分子標的薬の効果を理解するには、標的となる上流の分子だけでなく、その下流で細胞死が実行される仕組みまで見る必要があります。EGFRの活性を十分に抑えても、BIMを介したアポトーシス誘導が弱ければ、十分な細胞死につながらないことがあります。遺伝子検査の結果を解釈する際にも、個々の遺伝子だけでなく、その遺伝子が属するシグナル経路全体を考えることが重要です。
3. EGFR-TKIとBIMの関係 ─ 薬の世代が変わっても引き金は同じ
EGFR-TKIには、開発された順にいくつかの世代があります。第1世代のゲフィチニブやエルロチニブ、第2世代のアファチニブ、そして現在の標準治療の中心である第3世代のオシメルチニブです。オシメルチニブは、第1・第2世代に耐性を生む代表的な変異(T790Mというゲートキーパー変異)にも効くように設計され、いまでは初回治療から使われることが多くなっています。
世代が新しくなっても、「BIMを増やしてアポトーシスを起こす」という効き目の根っこは共通しています。実験では、エルロチニブ・ゲフィチニブなど複数のEGFR-TKIがいずれもBIMを増やし、細胞死を引き起こすことが示されています[2]。つまり、どの世代の薬であっても、BIMという引き金が使えなければ、その効果は大きく損なわれてしまうのです。
薬剤耐性の仕組みは、大きく2つに分けられます。一つは、標的であるEGFRそのものが変化して薬が結合しにくくなる「オンターゲット耐性」(オシメルチニブに対するC797S変異など)。もう一つは、EGFR以外の場所で抜け道が生まれる「オフターゲット耐性」です。オフターゲット耐性には、METやHER2などのバイパス経路の活性化、小細胞肺がんへの組織学的な変身、そしてこの記事のテーマである上皮間葉転換(EMT)を介した耐性が含まれます。
💡 用語解説:上皮間葉転換(EMT)
上皮間葉転換(EMT)とは、きちんと並んで手をつないでいた「上皮」的な細胞が、その結びつきをほどいて、バラバラに動ける「間葉」的な細胞へと性質を変えることです。もともとは体づくりや傷の修復に必要な現象ですが、がんではこれが、転移のきっかけになるだけでなく、さまざまな薬に対する幅広い耐性を生み出します。EMTのときには、間葉のマーカーであるビメンチンが増え、上皮の目印であるE-カドヘリンが減ります。
オシメルチニブが初回治療の主役になった現在、T790Mを介した耐性は相対的に減り、代わりにEMTのようなEGFR非依存性の耐性が目立つようになってきました[1]。そして、このEMTによる耐性の中心で起きているのが、次章で述べる「TWIST1によるBIMの封じ込め」なのです。
4. BIM欠失多型 ─ 生まれつき薬が効きにくい体質
TWIST1の話に入る前に、BIMが薬の効き目を左右することを、臨床の現場で決定的に裏づけている現象を紹介します。それがBIM欠失多型(BIM deletion polymorphism)です。これは、後天的にがん細胞が獲得する変化ではなく、生まれつき持っている体質(生殖細胞系列の多型)である点が特徴です。
この多型は、東アジアの人々のおよそ12.9%に自然に見られるもので、アフリカ系や欧州系の人々にはほとんど見られません[3](研究対象の集団によっては12〜21%程度と報告に幅があります)。BCL2L11遺伝子のイントロン2という部分に約2,903塩基対の欠失があり、その結果、mRNAのつなぎ合わせ(スプライシング)に異常が生じます。スプライシングがBH3ドメインを欠くアイソフォーム側へ偏り、アポトーシスを誘導できるBH3ドメイン含有BIMアイソフォームが相対的に作られにくくなるのです[3]。
💡 用語解説:多型(たけい)とバリアント
「多型」とは、遺伝子の設計図が人によって少しずつ異なっていて、その違いが集団の中で比較的よく見られる状態を指します。病気を直接引き起こす「変異」とは区別されることが多く、多くは体質の個性にとどまります。ただしBIM欠失多型のように、薬の効きやすさといった体質に影響する多型もあります。遺伝子の変化(バリアント)には、こうしたさまざまな種類があります。
このBIM欠失多型を持つ患者さんがEGFR変異肺がんになり、EGFR-TKIで治療を受けた場合、薬でEGFRの信号を止めてもBH3ドメインを含むBIMアイソフォームが十分に誘導されにくく、アポトーシス反応が弱まることがあります。その結果、EGFR-TKIへの反応が乏しい傾向が報告されています[3]。
この事実は、「BIMがあってはじめて薬が効く」という細胞レベルの原理が、実際の患者さんの治療成績にそのまま表れることを示しています。そして重要なのは、生まれつきの多型でBIMが足りない場合も、後天的にTWIST1でBIMが抑え込まれる場合も、結果として起きること(BIM不足によるアポトーシス回避)は同じだという点です。がん細胞にとって、BIMを封じることは、それだけ効率のよい生き延び方なのです。
5. TWIST1によるBIM抑制 ─ 耐性メカニズムの中核
EMTが薬剤耐性を生むことは古くから観察されていましたが、その「中身」がはっきりしたのは比較的最近です。研究によって、EMTを指揮するマスター因子であるTWIST1が、アポトーシスの引き金そのものを直接封じることで、がん細胞に生き延びる力を与えていることが明らかになりました[1]。
TWIST1は、もともとは体の発生において、骨格や顔面の形づくりに関わる転写因子(遺伝子のオン・オフを切り替えるタンパク質)です。ふだんは大人の正常な組織ではおとなしくしていますが、多くのがんで再び活発になり、細胞の浸潤や転移、そして治療抵抗性を後押しします。TWIST1は「bHLH(塩基性ヘリックス・ループ・ヘリックス)」という構造を持ち、DNA上のE-box(イーボックス)と呼ばれる特定の目印の配列にくっついて、標的の遺伝子のはたらきを切り替えます。
💡 用語解説:E-boxとは
E-boxとは、DNAの上にある「CANNTG」という並びの短い目印です(NはどのDNA文字でもよい部分)。TWIST1のようなbHLH型の転写因子は、このE-boxを目印にして遺伝子にくっつき、その読み取り(転写)を強めたり、逆に止めたりします。TWIST1がBCL2L11のE-boxを含む領域に結合すると、BIMの転写が抑制されます。
EGFR変異肺がんの細胞でTWIST1を人為的に増やすと、エルロチニブ(第1世代)でもオシメルチニブ(第3世代)でも、薬による増殖抑制やアポトーシスが著しく弱まり、はっきりとした薬剤耐性が現れます[1]。詳しく調べると、TWIST1はプロアポトーシス遺伝子であるBCL2L11(BIM)の読み取りを、強力かつ直接的に抑え込んでいました。
この仕組みの核心は、TWIST1によるBIM抑制が、遠回しな間接効果ではなく、BCL2L11遺伝子そのものに直接くっつくことで起きている点にあります。しかもTWIST1は、BCL2L11のプロモーター領域(読み取りの開始点)とイントロン領域(遺伝子の内部)の両方にあるE-boxに結合することが確かめられています[1]。複数の部位への結合が確認されており、TWIST1によるBCL2L11転写抑制を支持する所見となっています。
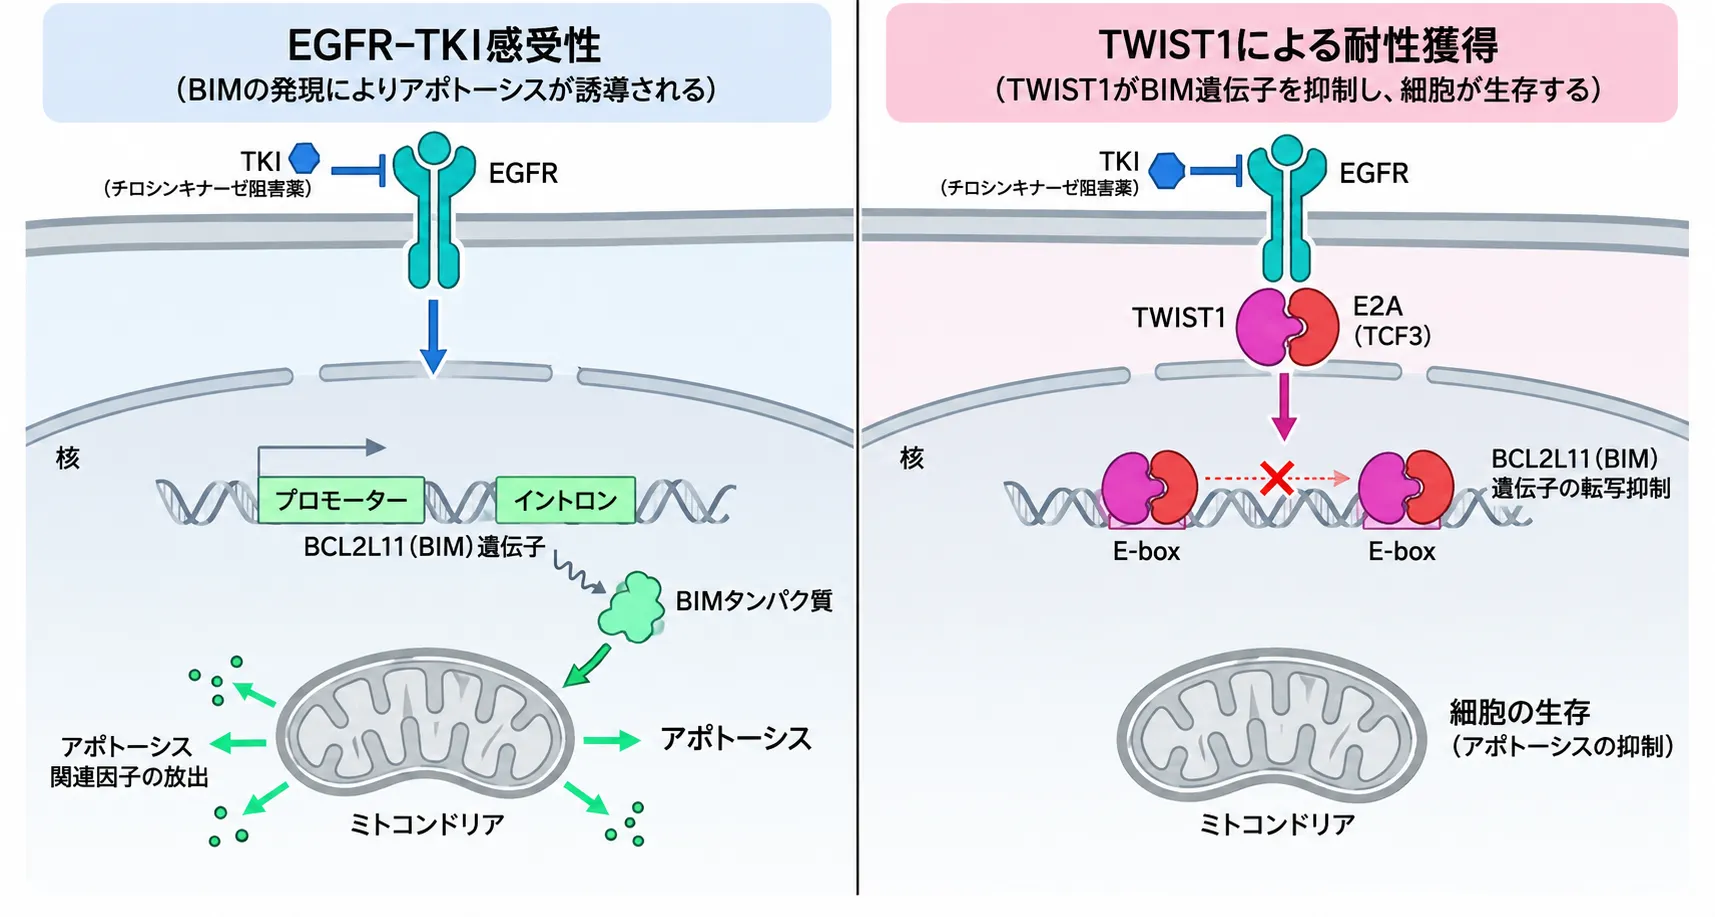
左(感受性)では、TKIがEGFRの信号を止めると、BCL2L11(BIM)遺伝子からBIMタンパク質が作られ、ミトコンドリアを介したアポトーシス(自死)が起こります。右(耐性)では、TWIST1がE2A(TCF3)と二量体をつくり、BCL2L11遺伝子のプロモーターとイントロンにある2か所のE-boxに直接結合してBIMの転写を抑え込みます。その結果、薬でEGFRを止めてもBIMが増えず、アポトーシスが回避されて細胞が生き延びます。
通常、BIMの読み取りはFOXO3aなどのFOXO転写因子によって促されます。ところがTWIST1がプロモーターのE-boxに陣取ると、こうした「BIMを増やそうとする因子」の働きが邪魔され、読み取りの開始そのものが抑えられます。さらにイントロン領域への結合も確認されていますが、その結合がどのようなクロマチン構造変化を介して転写抑制に寄与するかは、同研究だけからは確定できません。結果として、EGFR-TKIが細胞の信号を完全に断ち切り、細胞が「BIMを増やして死のう」としても、遺伝子レベルで鍵がかかっているため、BIMが作られないのです[1]。
なお、BIMを直接抑えるEMT因子はTWIST1だけではありません。近縁の因子であるZEBファミリーのうちZEB1も、BIMのプロモーターに直接くっついてその発現を抑えることが報告されています[1]。複数のEMT因子が同じ「BIM封じ」を担いうるという事実は、この経路ががん細胞にとっていかに重要かを物語っています。
6. E2Aとの二量体 ─ TWIST1機能を支える組み合わせ
bHLH型の転写因子であるTWIST1は、単独ではDNAにうまく結合できません。必ず別のbHLHタンパク質と手を組み、二量体(ダイマー)という2つ1組の形をつくってはじめて働けます。そして、どの相手と組むかによって、TWIST1の転写活性や標的遺伝子への作用が変化します。
TWIST1は、自分同士で組む「ホモ二量体(TWIST1-TWIST1)」をつくることもできますが、細胞の中に広く存在するTCF3遺伝子由来のE2Aタンパク質と組んだ「ヘテロ二量体(TWIST1-E2A)」も形成します。研究によれば、E2Aタンパク質はTWIST1の腫瘍関連機能に重要で、両者は互いのタンパク質としての安定性を支え合っていることが示されています[5]。
がん細胞でTWIST1が異常に増えると、細胞内のE2Aを取り込んで、大量のTWIST1-E2Aヘテロ二量体をつくり出します。このヘテロ二量体は、TWIST1の腫瘍関連転写機能に重要で、細胞老化(セネッセンス)やアポトーシスの抑制を含むTWIST1依存性の表現型に関与することが示されています[5]。
この「相手を選んで組む」という性質は、基礎研究のうえで興味深いだけでなく、治療の面でも大きな意味を持ちます。TWIST1の働きをすべて消し去る必要はなく、このTWIST1-E2Aという組み合わせを選択的に不安定化できれば、TWIST1依存性の腫瘍関連機能を弱められる可能性があります。実際、ハルミンがTWIST1-E2Aヘテロ二量体をTWIST1ホモ二量体より優先的に分解するという前臨床研究につながっています[5]。
7. Drug-Tolerant Persister ─ 薬の嵐をやり過ごす休眠細胞
近年、強力な分子標的薬による治療の初期に、がん細胞が確定的な耐性変異を得る前の一時的な避難状態として、Drug-Tolerant Persister(DTP:薬剤寛容性の残存細胞)と呼ばれる休眠細胞の集団に移る仕組みが注目されています。
DTP細胞は、本来なら死んでもおかしくない濃度の薬にさらされても死なず、遺伝子配列を変えずにふるまいだけを切り替える(エピジェネティックな変化やEMT)ことで、細胞分裂をほぼ止めた休眠状態でひっそりと生き延びます。この状態は基本的に行き来が可能で、薬の圧力が下がると元の状態に戻ることもあります[6]。長期の薬剤曝露下では、こうした残存細胞が後の安定した耐性獲得の母集団になりうると考えられています。
EGFR変異肺がんのモデルでは、EGFR-TKI曝露後に一部の細胞が可逆的な薬剤寛容状態で生き残るDTP現象が報告されています[6]。一方、TWIST1によるBIM抑制はEGFR-TKI耐性とアポトーシス回避に関与します[1]。ただし、TWIST1-BIM経路がDTP状態の成立や維持そのものを直接担うとまでは、これらの一次文献だけからは断定できません。DTPとEMT、アポトーシス回避は互いに関連しうる耐性現象ですが、同一の仕組みとして扱わず区別して理解する必要があります。
💡 用語解説:エピジェネティックな変化
エピジェネティクスとは、DNAの文字そのものは変えずに、遺伝子の「読みやすさ」を後から調整する仕組みのことです。DNAが巻きついているヒストンというタンパク質に化学的な目印を付けたり外したりして、遺伝子を読みにくくしたり読みやすくしたりします。DTPでは、KDM5Aを必要とするクロマチン状態の変化やHDAC阻害薬への感受性が報告されており、DNA配列を変えないエピジェネティックな仕組みが薬剤寛容性に関与します[6]。
DTPでは、ヒストン脱アセチル化酵素(HDAC)阻害への高い感受性や、KDM5A依存性のクロマチン状態が報告されています[6]。一方、TWIST1がBCL2L11のプロモーターおよびイントロン領域に直接結合してBIM転写を抑えることは別の研究で示されています[1]。したがって、EGFR-TKI耐性には、遺伝子変異だけでなく、可逆的な細胞状態変化や転写制御など複数の非遺伝的機構が関与すると考えるのが適切です。
8. 耐性を覆す治療戦略 ─ 止まったアポトーシスを再び動かす
TWIST1がBIMを封じてEGFR-TKI耐性を生むことがはっきりしてきたことで、この経路を狙って耐性を克服しようとする研究が活発になっています。細胞の性質を元に戻し、再びアポトーシスに感じやすい状態を取り戻すために、大きく3つの方向からのアプローチが試みられています。いずれも研究段階の知見が中心で、日常診療で確立した標準治療ではない点にご注意ください。
① TWIST1をねらう ─ ハルミンによる二量体の分解
転写因子を薬で直接止めるのは難しいとされてきましたが、TWIST1を標的にできる小さな分子として、天然由来の化合物ハルミン(Harmine)が見いだされ、前臨床(培養細胞や動物モデル)での有効性が示されました[1]。ハルミンのユニークなところは、DNAへの結合を直接ふさぐのではなく、TWIST1タンパク質そのものの分解を促す点にあります。とくに、TWIST1-E2Aヘテロ二量体をTWIST1ホモ二量体より優先的に分解へ導くことが前臨床研究で示されています[5]。
前臨床モデルでは、オシメルチニブやエルロチニブに耐性化したEGFR変異肺がんの細胞に対して、ハルミンを併用したり、遺伝的な手法でTWIST1を減らしたりすると、BIMの抑制が解除され、細胞内のBIMが大きく回復しました。その結果、薬への感受性が戻り、強いアポトーシスが誘導され、動物モデルでも腫瘍が縮んだことが報告されています[1]。ただし、ハルミンはまだ臨床で使える薬ではなく、あくまで「TWIST1を狙えば耐性を覆せる」という考え方を示す前臨床の知見です。
② BIM不足を補う ─ BH3ミメティクス(Bcl-2阻害薬)
上流のTWIST1を止める代わりに、「BIMが足りない」という下流の結果を回り道して補うのが、BH3ミメティクス(BH3模倣薬)という考え方です。TWIST1のせいでBIMが乏しい細胞では、生存側のBcl-2やBcl-xLが誰にも邪魔されず、細胞死へのブレーキをかけ続けています。そこで、BIMのBH3ドメインの働きをまねる薬(Navitoclax/ナビトクラクス、別名ABT-263など)を使い、Bcl-2やBcl-xLに直接くっついてその働きを打ち消します。いわば、失われた引き金の代わりを、別の分子で補うわけです。
💡 なぜ「下流を補う」発想が効くのか
TWIST1でBIMが封じられていても、その先にある「Bcl-2が細胞死を止めている」という状態は変わりません。そこにBH3ミメティクスでBcl-2を無効化すれば、BIMを介さずにアポトーシスの回路を組み直せるのです。上流のTWIST1を直接崩すのが難しくても、下流で帳尻を合わせることで、止まっていた細胞死を再び動かせる——これがこの戦略の要点です。
この戦略は前臨床で高い相乗効果を示し[1]、実際にオシメルチニブとの併用療法として臨床試験の段階に進みました。既存のEGFR-TKIに耐性となったEGFR変異肺がんの患者さんを対象とした第Ib相試験(ETCTN 9903試験)では、オシメルチニブとNavitoclaxの併用の安全性と有効性が調べられました[4]。全体で27名(用量を段階的に上げるコホート18名、用量拡大コホート9名)が参加し、EGFR-TKIによる治療歴のある集団でした[4]。
📊 ETCTN 9903試験(用量拡大コホート・9名)の主な結果
| 評価項目 | 結果 | 意味と注意点 |
|---|---|---|
| 客観的奏効率(ORR) | 100%(9名中) | 治療歴のある耐性集団で全例が腫瘍縮小を示した。ただし9名というきわめて少数例の早期シグナルであり、確定した有効性ではない |
| 無増悪生存期間(PFS) | 中央値 16.8か月 | 耐性化した後の設定としては長め。同じく少数例での結果で、今後の検証が必要 |
| 主な有害事象 | リンパ球減少(37%)、血小板減少(37%) | 用量制限毒性はなく、オシメルチニブ80mg+Navitoclax150mgが推奨用量に。早期の血小板減少はNavitoclaxによるBCL-xL阻害の薬理学的作用と整合する |
出典:ETCTN 9903 第Ib相試験[4]。数値は用量拡大コホート(9名)のもので、少数例の早期結果です。治療効果を保証するものではありません。
この結果は、「EGFRの信号を止める(オシメルチニブ)」ことと「抗アポトーシスBCL-2ファミリーを阻害する(Navitoclax)」ことを組み合わせる戦略が臨床的に実施可能であることを示しています。なお、この試験はTWIST1-BIM経路で選択した患者集団を対象としたものではないため、同経路に対する有効性を直接証明した試験ではありません。ただし繰り返しになりますが、参加者が少ない早期の試験であり、今後さらなる検証が求められる段階です[4]。
③ エピジェネティックな封じ込めを解く ─ HDAC阻害薬
TWIST1がBIMを封じ、DTP状態を保つ過程には、HDACなどのエピジェネティックな装置が深く関わっています。実際、先に述べた自然耐性を引き起こすBIM欠失多型を持つ肺がん細胞のモデルでは、HDAC阻害薬(ボリノスタットなど)を併用することで、DNAの巻き取りがゆるみ、「効くタイプ」のBIMの発現とTKIへの感受性が回復し、動物モデルでも腫瘍が縮んだことが報告されています[3]。
これらの知見は、TWIST1というタンパク質そのものを直接狙わなくても、TWIST1が遺伝子封じに使っているエピジェネティックな土台を崩すことで、BIMの抑制を広く解除できる可能性を示しています。上流・下流・土台という3つの切り口のいずれからでも、封じられたアポトーシスを再び動かす糸口がある——これらは、TWIST1-BIM経路を含むアポトーシス制御を標的とする研究上の意義を示しています。
9. 遺伝診療との接点 ─ BCL2L11をどう位置づけるか
BCL2L11(BIM)を遺伝診療の視点から整理すると、性質の異なる2つのレイヤーを分けて考えることが大切です。混同されやすいので、ここで整理しておきます。
1つめは、生まれつきの体質としてのBIMです。前述のBIM欠失多型は、生殖細胞系列(体をつくるおおもとの細胞)に由来する体質で、東アジアの人々に一定の割合で見られます[3]。これは親から受け継がれうる遺伝的な個性で、EGFR-TKIの効きやすさに影響する可能性があります。2つめは、がん細胞が後天的に獲得するBIM抑制です。TWIST1によるBIMの封じ込めは、がん細胞の中だけで起きる後天的な変化であり、体全体や次の世代に受け継がれるものではありません。同じ「BIMが足りない」という結果でも、その原因は体質由来と後天性のまったく別の経路なのです。
💡 ここが混同されやすいポイント
「BIMの遺伝子が耐性に関わる」と聞くと、「がんの効きにくさが家系で遺伝するのか」と心配になるかもしれません。TWIST1によるBIM抑制はがん細胞の中だけで起こる後天的な現象で、遺伝する体質の話ではありません。一方、BIM欠失多型は生まれつきの体質ですが、これは「がんになりやすさ」ではなく「特定の薬の効きやすさ」に関わるものとして研究されています。両者は分けて理解することが大切です。
遺伝診療の観点から見ると、BCL2L11は「遺伝子の働きを、上流の一点だけで判断してはいけない」という教訓を与えてくれます。EGFRという上流の変異ばかりに目を向けても、下流のBIMまで見なければ、薬が効くかどうかを十分には説明できません。こうした「経路全体を読む」視点は、遺伝子検査で見つかった変化が体にどう影響しうるかを考えるうえでも、判断材料の一つになります。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、といった点です。なお、がんの薬物療法そのものは、担当の腫瘍内科や呼吸器内科の主治医と相談して進めるものであり、この記事は文献に基づく仕組みの解説として位置づけています。BCL2L11のような薬剤耐性に関わる分子は、日常的に単独で検査する対象ではなく、あくまで治療の反応を理解するための背景知識です。正確な診断と治療方針を考える際の背景知識の一つとして位置づけられます。
10. よくある誤解
誤解①「BIMはがんを起こす悪玉遺伝子」
逆です。BIMは細胞を自死へ導く「善玉」側のプロアポトーシス因子です。がん細胞にとってはむしろ邪魔者で、だからこそTWIST1で封じ込められます。BIMが働けば、薬はよく効きます。
誤解②「薬でEGFRを止めれば細胞は死ぬはず」
EGFRを止めても、下流のBIMが増えなければ細胞は死にません。BIMが封じられていたり、生まれつき足りなかったりすると、上流を止めても効きにくいことがあります。
誤解③「BIMの耐性は家系で遺伝する」
TWIST1によるBIM抑制はがん細胞の中だけの後天的な変化で、遺伝しません。BIM欠失多型は体質として受け継がれうりますが、これは薬の効きやすさに関わるもので、がんの発症そのものの話ではありません。
誤解④「耐性がついたら打つ手はない」
そうとは限りません。TWIST1やBcl-2、エピジェネティックな土台を狙って、止まったアポトーシスを再び動かす研究が進んでいます。まだ研究段階ですが、克服の糸口は見えてきています。
まとめ ─ BIMという「引き金」を軸に耐性を読み解く
EGFR変異肺がんにおけるEGFR-TKI耐性の理解は、EGFRそのものの二次・三次変異を追うだけの段階から、がん細胞全体が性質を変えながら生き延びる、ネットワークの解明へと広がってきました。その最も深いところに、EMTの指揮者TWIST1によるBCL2L11(BIM)の封じ込めがあります[1]。
BIMは、EGFR-TKIが肺がん細胞を死なせるための、なくてはならない引き金です[2]。生まれつきの体質(BIM欠失多型)でこの引き金が弱い人がいる一方[3]、がん細胞はTWIST1を使って後天的にこの引き金を封じ、休眠状態をやり過ごしながら耐性を獲得していきます。しかし、この巧妙な仕組みは、同時に新たな弱点も示しています。TWIST1を狙うハルミン、BIM不足を補うBH3ミメティクス(Navitoclax)、封じ込めの土台を崩すHDAC阻害薬——いずれも、止まっていたアポトーシスを再び動かす可能性を持っています[1][4]。
こうした知見は、まだ多くが研究段階にあります。それでも、「上流だけでなく下流のBIMまで含めて経路全体を読む」という視点は、これからのがんゲノム医療や遺伝診療において、ますます重要になっていくでしょう。BCL2L11という一つの遺伝子を入り口に、細胞の生き死にを決める仕組みへと理解を広げるための一例となります。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お調べの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. BCL2L11(BIM)とはどんな遺伝子ですか?
BCL2L11は、BIM(ビム)というタンパク質をつくる遺伝子です。BIMは、Bcl-2ファミリーのBH3-onlyタンパク質という細胞死を進める側のグループに属し、細胞に「自死(アポトーシス)」を命じる引き金の役割を持ちます。EGFR変異のある肺がんでは、EGFR-TKIという薬が効くために欠かせない分子として知られています。
Q2. なぜBIMがEGFR-TKIの効き目に関係するのですか?
EGFR-TKIは、がん細胞のEGFRの信号を止める薬です。信号が止まると、それまで抑えられていたBIMが細胞内で増え、そのBIMがアポトーシス(自死)の引き金を引くことで、がん細胞が死にます。つまり、薬がEGFRを止めても、下流でBIMが増えなければ細胞は死なないため、BIMは薬の効き目にとって必須の存在なのです。
Q3. TWIST1はどうやってBIMを抑えるのですか?
TWIST1は、DNA上の「E-box」という目印にくっつく転写因子です。BCL2L11遺伝子のプロモーター領域(読み取りの開始点)とイントロン領域(遺伝子の内部)の両方にあるE-boxに直接結合し、BIMの読み取り(転写)を止めてしまいます。2か所から挟み込むように抑えるため、封じ込めが強固になり、薬を使ってもBIMが増えなくなります。これがEGFR-TKI耐性の中心的な仕組みの一つです。
Q4. BIM欠失多型があると、必ず薬が効かないのですか?
効かないと決まっているわけではありません。BIM欠失多型は東アジアの人々のおよそ12.9%に見られる体質で、BH3ドメインを含むBIMアイソフォームが相対的に作られにくくなるため、EGFR-TKIへの反応が乏しくなりやすいと報告されています。ただし、効き方には個人差があり、多型があっても治療の効果が得られることもあります。治療の判断は、担当の主治医とご相談ください。
Q5. BIMに関わる薬剤耐性は、家族に遺伝しますか?
TWIST1によるBIMの封じ込めは、がん細胞の中だけで起こる後天的な変化なので、家族に遺伝することはありません。一方、BIM欠失多型は生まれつきの体質として受け継がれうりますが、これは「がんになりやすさ」ではなく「特定の薬の効きやすさ」に関わるものとして研究されています。ご心配な点は、臨床遺伝専門医による遺伝カウンセリングでご相談いただけます。
参考文献
- [1] Targeting the EMT transcription factor TWIST1 overcomes resistance to EGFR inhibitors in EGFR-mutant non-small-cell lung cancer. Oncogene. 2019. [PubMed 30171258]
- [2] Induction of BIM is essential for apoptosis triggered by EGFR kinase inhibitors in mutant EGFR-dependent lung adenocarcinomas. PLoS Med. 2007. [PubMed 17927446]
- [3] EGFR-TKI resistance due to BIM polymorphism can be circumvented in combination with HDAC inhibition. Cancer Res. 2013. [PubMed 23382048]
- [4] Phase IB Study of Osimertinib in Combination with Navitoclax in EGFR-mutant NSCLC Following Resistance to Initial EGFR Therapy (ETCTN 9903). Clin Cancer Res. 2021. [PubMed 33376097]
- [5] A First-in-Class TWIST1 Inhibitor with Activity in Oncogene-Driven Lung Cancer. Mol Cancer Res. 2017;15(12):1764-1776. doi:10.1158/1541-7786.MCR-17-0298. [PubMed 28851812]
- [6] A chromatin-mediated reversible drug-tolerant state in cancer cell subpopulations. Cell. 2010;141(1):69-80. doi:10.1016/j.cell.2010.02.027. [PubMed 20371346]






