
目次
- 1 1. 14q近位欠失症候群とは|疾患の基本情報
- 2 2. 14q11.2微小欠失症候群(CHD8/SUPT16H関連)
- 3 3. 14q12欠失とFOXG1症候群|脳発生の根幹を揺るがす疾患
- 4 4. 14q13欠失と脳肺甲状腺症候群(BLTS)
- 5 5. 広範な近位間質性欠失(14q11-q22)|隣接遺伝子症候群
- 6 6. 領域別の臨床所見比較|遺伝子型と表現型の相関
- 7 7. 診断方法と鑑別診断
- 8 8. 治療と長期管理|多職種チームによる包括的サポート
- 9 原因と再発:14q近位欠失症候群は親から遺伝する?
- 10 9. 遺伝カウンセリングと出生前診断|14q近位欠失はNIPTでわかる?
- 11 よくある質問(FAQ)
- 12 まとめ
- 13 参考文献
- 14 関連記事
📍 クイックナビゲーション
14q近位欠失症候群は、第14番染色体長腕の動原体側(14q11〜14q22)に位置する微小な欠失によって生じる、極めて稀少な染色体異常症のスペクトラムです。欠失する位置によって全く異なる病態を示し、14q11.2欠失では大頭症と自閉症的特徴、14q12欠失では脳梁欠損と重い発達の遅れ(FOXG1症候群)、14q13欠失では先天性甲状腺機能低下症と新生児呼吸窮迫(脳肺甲状腺症候群)など、責任遺伝子ごとに固有の臨床像を呈します。
かつてGバンド染色体検査の時代には「14q近位欠失症候群」として一括りに扱われていましたが、染色体マイクロアレイ検査(CMA)やCNV-seqの普及により、それぞれが固有の責任遺伝子と表現型を持つ独立した微小欠失症候群であることが解明されました。CHD8・FOXG1・NKX2-1などの転写制御因子のハプロ不全が病態の中心にあります。
サブタイプごとに病態・症状・診断・治療・予後が大きく異なるため、どの領域が欠けているのかを知ることが、この病気を理解する出発点になります。全前脳胞症(ホロプロスエンセファリー)の関連遺伝子座「HPE8」も14q13にあります[15]。
⏱️ 30秒でわかる要約
🧬 Q. 14q近位欠失症候群とはどんな病気ですか?
14番染色体の長腕の動原体に近い部分(14q11〜14q22)が欠ける病気の総称です。欠けた位置で中心となる病気が変わり、14q11.2は発達の遅れ、14q12はFOXG1症候群、14q13は脳肺甲状腺症候群(BLTS)が代表です。
🧬 Q. 脳肺甲状腺症候群(BLTS)とは?
NKX2-1遺伝子が働かなくなって起こり、舞踏運動などの不随意運動・先天性甲状腺機能低下症・新生児の呼吸障害が三つの柱です。3つがそろうのは約半数です。
🧬 Q. ホロプロスエンセファリー(全前脳胞症)とは関係がありますか?
14q13には全前脳胞症の関連遺伝子座「HPE8」があり、14q13を含む欠失で全前脳胞症が起こった報告があります。ただし全前脳胞症の原因の多くは別の遺伝子や染色体の変化です。
🧬 Q. 当院のNIPTで調べられますか?
近位14q欠失は、双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に含まれています。スタンダード・プレミアム・ダイヤモンドの微小欠失には入っていません。陽性なら絨毛検査・羊水検査で確かめます。
🧬 14q近位欠失症候群の基本情報
| 項目 | 内容 |
|---|---|
| 英語・別名 | Proximal 14q deletion syndrome。14q11.2微小欠失症候群、FOXG1症候群(14q12欠失)、脳肺甲状腺症候群(BLTS/14q13.3欠失症候群)などを含む |
| 主な原因遺伝子 | 14q11.2:CHD8・SUPT16H/14q12:FOXG1/14q13:NKX2-1・PAX9 |
| 遺伝形式 | 欠失の多くは新たに起こる(de novo)。常染色体顕性(優性)の形で受け継がれることもある |
| 頻度 | 14q11.2微小欠失は100万人に1人未満[1]。FOXG1症候群は100例以上[21]、NKX2-1関連疾患は120人以上の報告[4] |
| 主な症状 | 発達の遅れ・知的障害、FOXG1症候群では出生後の小頭症と脳梁の低形成、BLTSでは舞踏運動・先天性甲状腺機能低下症・新生児の呼吸障害 |
| 診断・検査 | 染色体マイクロアレイ検査(CMA)。出生前は絨毛検査・羊水検査。当院のNIPTでは双子マックス・インペリアルの92種類に近位14q欠失が含まれる |
1. 14q近位欠失症候群とは|疾患の基本情報
14q近位欠失症候群は、第14番染色体長腕のうち動原体(セントロメア)に比較的近い領域(おおむね14q11〜14q22のバンド帯)で起こる染色体微小欠失の総称です。第14番染色体は端部着糸型(アクロセントリック)染色体に分類され[16]、短腕(14p)にはタンパク質コード遺伝子は含まれていないため、臨床的に意味を持つ欠失はほぼすべて長腕(14q)で起こります。
1970〜1990年代のGバンド法による核型分析では微小な欠失の境界を正確に同定することが困難で、様々な欠失サイズの患者がすべて「14q近位欠失症候群」として一括して報告されていました。しかし、染色体マイクロアレイ検査(CMA)・アレイCGH・CNV-seqなどの分子細胞遺伝学的手法の普及により、それぞれが固有の責任遺伝子と表現型を持つ独立した微小欠失症候群であることが解明されました[16]。
🧩 【用語解説】微小欠失症候群(Microdeletion Syndrome)とは
染色体上の非常に小さな領域(数キロベース〜数メガベース)が失われることで起こる症候群の総称です。光学顕微鏡で見るGバンド法では検出できないほど小さいため、染色体マイクロアレイ検査(CMA)や次世代シーケンシングといった高解像度の分子検査が必須となります。22q11.2欠失症候群やプラダー・ウィリ症候群なども、このグループに含まれます。代表的な病気の一覧は微小欠失症候群とはで解説しています。
1.1 14q近位領域に存在する主な微小欠失症候群
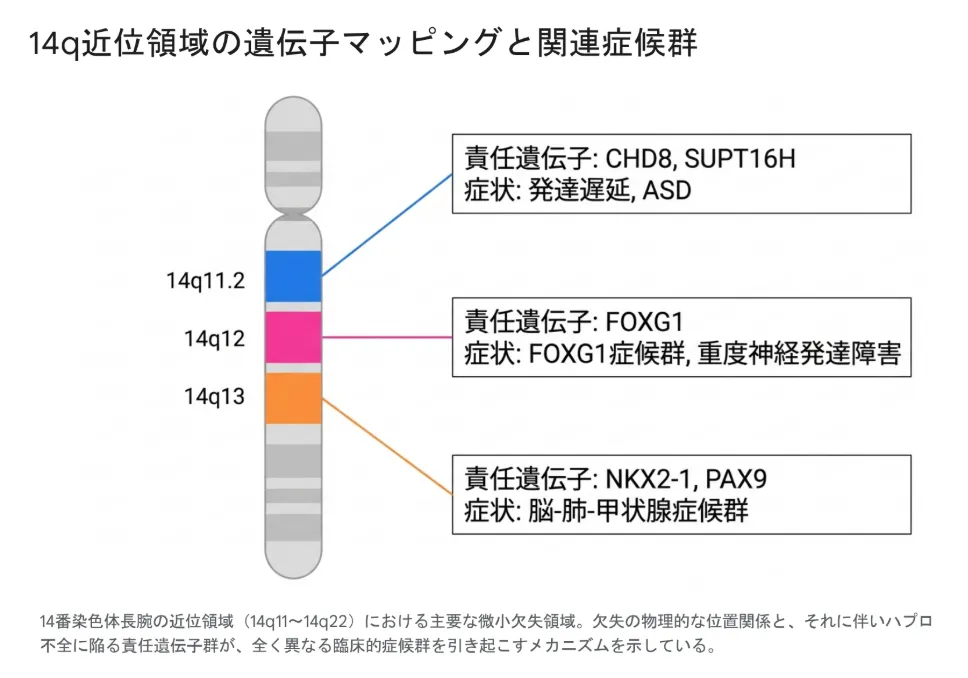
14q近位領域には複数のマスター制御遺伝子が密に並んでおり、欠失する位置によって全く異なる症候群を引き起こします。
| 領域 | 主な責任遺伝子 | 代表的な疾患・症状 |
|---|---|---|
| 14q11.2 | CHD8、SUPT16H | 14q11.2微小欠失症候群(発達遅滞・大頭症・ASD様症状) |
| 14q12 | FOXG1 | FOXG1症候群(後天性小頭症・脳梁欠損・重い発達の遅れ) |
| 14q13 | NKX2-1、PAX9 | 脳肺甲状腺症候群(BLTS)(舞踏病・先天性甲状腺機能低下症・呼吸窮迫) |
| 14q11-q22 | 複数遺伝子の同時喪失 | 14q11-q22欠失症候群(隣接遺伝子症候群。重症・多臓器障害) |
1.2 共通する基本情報
| 項目 | 内容 |
|---|---|
| 疾患名 | 14q近位欠失症候群(Proximal 14q deletion syndrome) |
| 頻度 | 14q11.2微小欠失単独では100万人に1人未満[1]。FOXG1症候群・BLTSもそれぞれ希少 |
| 遺伝形式 | 大半が新生突然変異(de novo)。常染色体顕性(優性)形式で稀に遺伝。生殖細胞モザイクによる反復例も報告 |
| 診断方法 | 染色体マイクロアレイ検査(CMA)が標準。WES/CNV-seqも有用 |
| 治療 | 根本治療なし。症状に応じた多職種チーム医療が中心 |
1.3 どのくらいまれな病気?頻度と患者数
14q11.2微小欠失は、欧州の希少疾患データベースOrphanetで100万人に1人未満とされています[1]。FOXG1症候群は報告が100例を超える程度の希少な病気で[21]、NKX2-1関連疾患(脳肺甲状腺症候群を含む)は120人以上が報告されていますが、正確な頻度はわかっていません[4][22]。日本国内の患者数も不明です[23]。染色体マイクロアレイ検査が広まり、原因不明の発達の遅れとされてきた方の中から診断される例が増えています。
2. 14q11.2微小欠失症候群(CHD8/SUPT16H関連)
14q11.2領域の限局的な微小欠失は、広汎な発達遅滞・全般的な筋緊張低下・特有の顔貌異常を三主徴とする独立した症候群です。発生頻度は100万人に1人未満と極めて稀少ですが、CMAの普及により診断例は増えつつあります[1][17]。
2.1 責任遺伝子|最小共通欠失領域は35kb
高解像度のオリゴヌクレオチドアレイ解析により、異なる民族的背景を持つ複数の患者間で、表現型を決定づける最小共通欠失領域(Minimal Critical Region)がわずか35キロベース(kb)にまで絞り込まれています[6]。この極めて狭小な領域には、2つの主要な遺伝子が含まれています。
- CHD8:クロマチンリモデリング因子をコードし、中枢神経系の発生において転写調節の中心的役割を担う。自閉症スペクトラム障害(ASD)の最も強力な単一原因遺伝子の一つ。大頭症・自閉症的行動の主因と考えられている。CHD8の1つの遺伝子だけの変化で起こる病気はIDDAM(自閉症および大頭症を伴う知的発達障害)で解説しています。
- SUPT16H:転写伸長を促進するヒストンシャペロン複合体FACTのサブユニット。認知機能障害・運動発達遅滞に相加的に寄与。
- HNRNPC:欠失領域直近に位置し、「位置効果」により発達遅滞の増悪に関与する可能性。
- DAD1:一部の患者で見られる合指症(第2趾と第3趾の皮膚性癒合)に関与。
🧬 【用語解説】ハプロ不全(haploinsufficiency)
通常、私たちの遺伝子は父と母から1コピーずつ、計2コピー受け継いでいます。片方のコピーが欠失または機能しなくなることで、残った1コピーだけでは正常な機能を維持できない状態を「ハプロ不全」と呼びます。14q近位欠失症候群では、CHD8・FOXG1・NKX2-1などの転写制御因子のハプロ不全が病態の中心となります。
2.2 神経発達と行動学的プロファイル
幼児期から運動機能(這い這い・自立歩行)および言語発達の顕著な遅れを呈します。多くの場合、軽度から中等度の知的障害が認められ、特に表出言語が損なわれる傾向があります。14q11.2欠失の3人を報告した研究では、3人とも発達の遅れは軽度で、乳児期の筋緊張低下と、両目の間隔が広い・鼻根が平ら・人中が長いといった似た顔立ちがみられ、欠失はいずれも親にはない新たなもの(de novo)でした[6]。
2.3 頭蓋顔面の特徴|大頭症は重要なサイン
14q11.2欠失で特徴としてよく挙げられるのが、CHD8のハプロ不全に起因する大頭症(頭囲が97パーセンタイル以上)・巨脳症です。これは後述する14q12欠失が小頭症を呈する点と大きく異なる鑑別ポイントとなります。ただし、14q11.2欠失の3人の報告では頭囲が97パーセンタイルだったのは1人で、ほかの2人は25パーセンタイル前後でした[6]。大頭症がないからといって14q11.2欠失を否定することはできません。
- 眼間開離(両目の間隔が広い)
- 平坦で幅の広い鼻梁、短鼻
- 深い・長い人中、顕著なキューピッドの弓
- 下唇の肥厚・外反、口角の下降
- 高くアーチ状の眉、後方回転を伴う低位耳
ご家族向けの詳しい冊子として、英国の患者支援団体Uniqueが14q11.2欠失の情報をまとめています[17]。
3. 14q12欠失とFOXG1症候群|脳発生の根幹を揺るがす疾患
14q11.2からさらに遠位の14q12領域の欠失は、極めて重篤な神経発達障害を引き起こします。この領域の中心的な責任遺伝子はFOXG1(Forkhead box G1)で、その欠失や変異はレット症候群の先天性バリアントとも酷似した独立した疾患概念「FOXG1症候群」を形成します[2][3]。FOXG1遺伝子そのものの働きはFOXG1遺伝子とは、病気の全体像はレット症候群の先天性亜型(FOXG1症候群)で詳しく解説しています。
3.1 FOXG1の神経生物学的機能
FOXG1は、発達中の脳において特異的に発現するフォークヘッドドメイン含有転写因子をコードしています。胎生期の動物モデル研究では、FOXG1を過剰発現させると神経上皮細胞のアポトーシスが減少し、神経上皮の肥厚と終脳・中脳の著しい成長が誘導されることが実証されています。逆に、FOXG1のハプロ不全は神経前駆細胞の過剰なアポトーシスと増殖不全を引き起こし、脳の容積低下を招きます。
注目すべき分子遺伝学的発見として、FOXG1遺伝子のコーディング領域そのものが無傷であっても、下流の制御領域(長距離エンハンサー)のみが欠失することで発現量が著しくダウンレギュレートされ、典型的なFOXG1症候群を呈する症例が複数報告されています[8]。3次元的なクロマチン構造と遠隔転写調節の破綻が疾患発症に重要であることを示す重要な知見です。
3.2 臨床的軌跡|生後早期から発達に影響し、頭の成長が遅れる
FOXG1症候群の臨床的軌跡は非常に特徴的です。生まれたときの頭の大きさはふつうのことが多いものの、生後まもなくから頭の成長が遅れ、幼児期までに「後天性小頭症」へと至ります。米国国立医学図書館のMedlinePlusは、レット症候群で見られる「見かけ上ふつうに発達する時期」がFOXG1症候群にはないことを両者の違いとして挙げ、乳児期から哺乳の問題・睡眠の乱れ・強いぐずりがみられるとしています[21]。
- 後天性小頭症:出生時の頭囲はふつうのことが多く、生後に頭囲の成長が遅れる[21]
- 脳梁欠損・低形成:代表的な画像所見。遺伝子内の変化では低形成、大きな欠失では欠損まで、程度に幅がある[9][21]
- 自立歩行・有意義な言語獲得:大部分で到達せず
- 筋緊張の不均衡:四肢に進行性痙縮、体幹は低緊張
- 難治性てんかん:乳児スパスム・欠神発作。発達性てんかん性脳症の様相を呈することも。30人を調べた研究では87%にてんかんがあり、欠失・遺伝子内の変化では発作の型がさまざまで、点頭てんかん(乳児スパスム)は主にFOXG1の重複でみられた[9]
- 常同運動:レット症候群類似の「手のもみ動作」、口や舌の異常運動
- 重度睡眠障害:家族のQOLを著しく損なう要因
14q12欠失のご家族向けの情報は、英国の患者支援団体Uniqueの冊子にもまとめられています[18]。日本には「FOXG1症候群 患者家族会」があり、ご家族向けの情報を発信しています[26]。
🩺 院長コラム【「14q近位欠失」と聞いたとき、まず確認すべきこと】
「14q近位欠失症候群と言われました」とご相談に来られるご家族にお会いすると、まず私は「欠失している位置(バンド)と範囲」をできるだけ正確に確認することから始めます。同じ「14q近位欠失」という言葉が使われていても、14q11.2なのか、14q12なのか、14q13なのかで、お子さんに想定される未来は全く違うからです。
14q11.2の小さな欠失であれば軽度〜中等度の知的障害で長期生存される方が多いのに対し、14q12のFOXG1領域を含む欠失では重い発達の遅れを伴い、14q13ではBLTSによる呼吸不全リスクが前面に出てきます。「14q」という大きな括りで悲観する必要はなく、また安心することもできません。CMA結果の物理的ブレイクポイント(座標)と含まれる遺伝子リストを臨床遺伝専門医と一緒に読み解くことが、今後の医療と療育を組み立てる最初の一歩です。
\ 14q近位欠失と言われ、結果の読み方に迷っている方へ /
臨床遺伝専門医が常駐し、マイクロアレイの結果(欠失の位置と含まれる遺伝子)を一緒に確かめます。
お問い合わせはこちら | CMA検査結果の見方
4. 14q13欠失と脳肺甲状腺症候群(BLTS)
14q12からさらに遠位の14q13領域、特に14q13.2〜14q13.3の微小欠失は、中枢神経系のみならず呼吸器系および内分泌系の複合的な臓器形成不全をもたらします。
4.1 中核遺伝子NKX2-1(旧TITF-1)と三徴候
中核的な責任遺伝子は転写因子NKX2-1(旧称:TITF-1 / Thyroid Transcription Factor-1)です。胎生期に脳の基底核・肺の上皮細胞・甲状腺の原基に強く発現し、これらの臓器の発生と分化に必須の役割を果たします。NKX2-1のハプロ不全は「脳・肺・甲状腺症候群(Brain-Lung-Thyroid Syndrome: BLTS)」を引き起こします[4][22]。東京女子医科大学ゲノム診療科を中心とする厚生労働科学研究班の解説では、NKX2-1関連疾患の約80%は遺伝子の中の小さな変化(点変異)によるもので、NKX2-1を含む14q13.3の欠失で起こるものは「14q13.3欠失症候群」とも呼ばれます[23]。
🚨 【用語解説】脳肺甲状腺症候群(BLTS)の三徴候
①神経学的異常:良性遺伝性舞踏病(BHC)を筆頭に、舞踏アテトーゼ・振戦・ジストニア・運動と音声チック等の不随意運動が幼少期〜思春期に発症。
②先天性甲状腺機能低下症:甲状腺の発生異常により新生児期から傾眠・便秘・筋緊張低下・巨舌・遷延性黄疸として発現。
③呼吸器系疾患:サーファクタント産生制御の異常により出生直後から重篤な新生児呼吸窮迫症候群(RDS)、小児期の間質性肺疾患(ILD)、年長児の肺線維症。致死的呼吸不全のリスクあり。
表現型の浸透率は多様で、患者の約50%が完全な三徴候、約30%が脳と甲状腺のみ、約13%が舞踏病のみを呈すると報告されています[4]。
4.2 脳肺甲状腺症候群の症状:いつ・どのように現れる?
脳:不随意運動はほぼ全員にみられ、最も多いのは舞踏運動です。多くは1歳ごろに始まりますが、乳児期早期や、もっと後に始まることもあり、先に筋緊張の低下がみられることがよくあります[22]。舞踏運動は10代まで強まったあと、変わらないか自然に軽くなることがあります[4]。遺伝子の中の変化による場合、知的な発達はふつうのことが多いとされますが[23]、14q13の欠失では発達の遅れを伴う例が報告されています[10]。
甲状腺:約3分の2が先天性甲状腺機能低下症と診断されます。症状のない軽い低下のこともあり、新生児マススクリーニングが正常でも定期的に甲状腺の検査を受けることが勧められています[11][23]。甲状腺の病気の遺伝子をまとめて調べる検査は甲状腺機能低下症・甲状腺ホルモン不応症遺伝子検査で解説しています。
肺:約半数が新生児期に呼吸の障害を示し、成長してから間質性肺疾患を起こすこともあります[22][23]。NKX2-1は肺の表面を広げておくサーファクタントの産生にかかわるため、原因を調べるときは肺サーファクタント機能不全症 遺伝子パネル検査の対象にもなります。若い成人で肺がんのリスクが高まることも知られています[4][22]。
4.3 PAX9遺伝子と歯科的表現型
欠失領域がNKX2-1近傍のPAX9遺伝子にまで及ぶ場合、PAX9のハプロ不全に起因して「多数歯欠損(オリゴドンチア)」または「無歯症」という明確な歯科的表現型が付加されます[13]。生まれつき歯の数が少ない病気の遺伝子を調べる検査は部分性無歯症(Oligodontia)遺伝子検査NGSパネルで解説しています。
4.4 ホロプロスエンセファリー(全前脳胞症・HPE8)遺伝子座
14q13領域にはホロプロスエンセファリー(前脳胞分芽不全:HPE)の関連遺伝子座「HPE8」が存在することが確認されています。研究者らは全前脳胞症の6人の近位14q欠失を調べて2.82 Mbの最小限界領域を特定し(全前脳胞症のない2人の欠失と比べると約1.78 Mbまで絞られる)[15]、胎児脳で発現するNPAS3・SNX6・C14ORF11などの候補遺伝子を同定しています。14q13欠失が基底核や肺の発生にとどまらず、脳の初期の全体構造のパターニングにも影響する可能性を示唆します。
ホロプロスエンセファリー(holoprosencephaly)は日本語で全前脳胞症と呼ばれ、胎児期に前脳が左右に分かれきらないことで起こります。原因はHPE8だけではなく、ほかの遺伝子や13トリソミーなどの染色体の変化もあります。全前脳胞症の症状・原因・顔の特徴は全前脳胞症(ぜんぜんのうほうしょう)の症状・原因・顔について、原因遺伝子をまとめて調べる検査は全前脳胞症NGS遺伝子パネル検査で解説しています。
14q13欠失のご家族向けの情報は、英国の患者支援団体Uniqueの冊子にもまとめられています[19]。
5. 広範な近位間質性欠失(14q11-q22)|隣接遺伝子症候群
14q11から14q22にかけて数メガベースから十数メガベースにわたって広範囲に欠失するケースでは、複数の重要な遺伝子が同時に失われる「隣接遺伝子症候群(contiguous gene syndrome)」の形態をとり[5]、各領域の症状が重層的に現れます。表現型は極めて複雑かつ重篤になります。
- 14q13と14q21を含む欠失:NKX2-1欠失による重篤な新生児呼吸不全に加え、極度の発育不全(Failure to thrive)。重度の胃食道逆流症(GERD)が頻発し、反復性の誤嚥性肺炎に苦しむ症例も。ニッセン噴門形成術や胃瘻造設を要する場合がある。
- 心血管系の奇形:心室中隔欠損症(VSD)・動脈管開存症(PDA)・肺動脈分岐部狭窄など。血行動態的負荷が呼吸器合併症と相まって生命予後を悪化させる。
- 骨格異常:低身長、第5中手骨・中足骨の短縮、関節拘縮など。
14q22より近位の広い欠失については、英国の患者支援団体Uniqueの冊子に家族向けの情報があります[20]。14q11-q22の広い欠失は14q11-q22欠失症候群、14q22の欠失は14q22欠失症候群のページでも解説しています。
6. 領域別の臨床所見比較|遺伝子型と表現型の相関
14q11.2・14q12・14q13の各微小欠失領域は、症状の中核要素が全く異なります。以下の比較表は、それぞれの「決定的特徴」「共通特徴」「非典型的所見」を視覚的に整理したものです。
📊 14q近位欠失における領域別の主要臨床所見
共通特徴(Medium)
非典型的(Low)
| 身体系統 / 症状 | 14q11.2 (CHD8/SUPT16H) |
14q12 (FOXG1) |
14q13 (NKX2-1) |
|---|---|---|---|
| 神経・発達 発達遅滞 / 知的障害 |
++ 軽度〜中等度 |
+++ 重度 |
++ 軽度〜重度 |
| 頭部形状 大頭症 / 小頭症 |
++ 大頭症 |
+++ 生後小頭症 |
− 非典型的 |
| 神経系 てんかん・発作 |
++ 一部にみられる |
++ 共通 |
− 非典型的 |
| 運動障害 舞踏運動(Chorea) |
− 非典型的 |
− 非典型的 |
+++ 舞踏アテトーゼ |
| 内分泌系 甲状腺機能低下症 |
− 非典型的 |
− 非典型的 |
+++ 先天性低下症 |
| 呼吸器系 肺疾患・呼吸窮迫 |
− 非典型的 |
− 非典型的 |
+++ RDS / 肺機能不全 |
| 脳構造 脳梁欠損・低形成 |
− 比較的保たれる |
+++ 高頻度に欠損 |
− 非典型的 |
| 身体的特徴 特異的顔貌 |
+++ 顕著 |
++ 共通 |
− 孤発的 |
14q11.2、14q12、14q13の各微小欠失領域に関連する主要な臨床的特徴の比較。濃い青色は決定的特徴、水色は共通特徴、グレーは関連性が低いか報告が少ない特徴を示しています。14q11.2の発達の遅れ・大頭症の欄は、14q11.2欠失の報告(3人とも軽度の遅れ、頭囲97パーセンタイルは1人)に合わせています[6]。
7. 診断方法と鑑別診断
14q近位欠失症候群の診断において、従来のGバンド法は微小欠失の検出に限界があります。正確な確定診断と、遺伝子型-表現型相関に基づく予後予測のためには、高解像度の分子細胞遺伝学的検査が必要です。
7.1 検査方法ごとの違い
| 検査方法 | 特徴 | 14q近位欠失の検出 |
|---|---|---|
| 染色体マイクロアレイ(CMA) | 確定診断のゴールドスタンダード。数kb単位の欠失も検出 | ◎ 確実に検出(35kb欠失も特定可能) |
| CNV-seq | 次世代シーケンシングによるCNV解析 | ◎ 高解像度で検出可能 |
| 全エクソームシーケンス(WES) | 遺伝子の塩基配列を網羅的に解析 | ○ 解析設定により可能。点突然変異も同時検出 |
| Gバンド法(核型分析) | 解像度は約5〜10Mb | ✕ 検出困難(微小欠失は見逃される) |
| FISH法 | 特定領域のプローブで視覚的確認 | △ 専用プローブで可能 |
🔬 【用語解説】染色体マイクロアレイ検査(CMA)
CMA(chromosomal microarray analysis)は、従来のGバンド法では検出できない数kb〜数Mb単位の微小な欠失や重複(コピー数変異:CNV)を網羅的に検出する検査です。重複で起こる病気については微小重複症候群で解説しています。日本では原因不明の発達遅滞・知的障害・多発奇形に対する保険適用検査として実施されており、14q近位欠失症候群の確定診断には欠かせません。当院で受けられる検査の内容はマイクロアレイ染色体検査(CMA)で解説しています。
7.2 鑑別診断|FOXG1症候群と紛らわしい疾患
特にFOXG1症候群はレット症候群(MECP2変異)と臨床像が酷似しており、両者の鑑別が重要です。後天性小頭症・常同運動(手のもみ動作)・自閉症的特徴・てんかんなど共通点が多いため、CMAとMECP2解析を同時に行うことで適切な確定診断が可能です。両方の遺伝子をまとめて調べる検査はレット・アンジェルマン症候群NGSパネル遺伝子検査で解説しています。
7.3 生殖細胞モザイクへの注意
14q近位欠失の大部分は新生突然変異として発生しますが、臨床現場で慎重な対応を要するのが「生殖細胞系列モザイク(Gonadal mosaicism)」です。親自身の末梢血染色体検査が正常であっても、生殖細胞(精子や卵子)の一定割合にのみ14q欠失が存在する場合、健康な親から同じ欠失を持つ子どもが反復して生まれるリスクがあります。実際に、親のモザイクに起因して、14q13.3欠失による重度の無歯症・先天性甲状腺機能低下症・肺高血圧症を呈する兄弟(Siblings)の症例が文献で報告されています[14]。
8. 治療と長期管理|多職種チームによる包括的サポート
14q近位欠失症候群には根本的な治療法はまだ存在しません。治療は症状に応じた対症療法・早期療育・継続的支援が中心となり、小児科を司令塔とした多職種チーム医療が不可欠です。
8.1 主な医療分野と対応
| 医療分野 | 対象となる主な症状 | 推奨される治療介入 |
|---|---|---|
| 小児神経・小児科 | てんかん(特に14q12)、睡眠障害 | 抗てんかん薬の調整、脳波モニタリング |
| 神経・運動器 | 舞踏病・アテトーゼ(NKX2-1) | テトラベナジン・デュテトラベナジン等の低用量投与、レボドパ[4] |
| リハビリテーション | 痙縮、筋緊張低下、発達遅滞 | PT/OT、バクロフェン、ボツリヌス毒素の局所投与 |
| 内分泌科 | 先天性甲状腺機能低下症(NKX2-1) | レボチロキシン(LT4)補充療法。新生児期の早期開始が脳保護に重要 |
| 呼吸器科 | RDS、間質性肺疾患、肺癌リスク | 新生児期の人工呼吸サポート、RSVワクチン、若年成人期の肺癌スクリーニング(13歳ごろから胸部X線やCTで始めることが勧められている[4]) |
| 消化器・外科 | 嚥下障害、GERD、重度便秘 | 緩下剤・消化管運動薬、胃瘻造設、ニッセン噴門形成術 |
| 心理社会的支援 | 家族介護負担、教育リソース | レスパイトケア、特別支援教育計画(IEP)、患者支援団体 |
8.2 早期介入の重要性
理学療法・作業療法・言語療法(AAC:拡張代替コミュニケーションを含む)・視覚療法への乳幼児期からの早期アクセスは、神経回路の可塑性が高い時期に介入することで、お子さんの潜在的な能力を最大限に引き出すための鍵となります。BLTS(14q13欠失)の場合は、生後早期の甲状腺ホルモン補充が脳への不可逆的ダメージを防ぐ上で決定的に重要です。
8.3 長期予後・寿命|サブタイプ別の生存率
- FOXG1症候群(14q12):病理学的には進行性神経変性ではなく「安定した脳症」。身につけた力が年齢とともに失われ続けることはまれです。生命予後を左右するのは難治性てんかんの合併症や誤嚥性肺炎です。FOXG1症候群の長期的な予後や寿命については、まだ十分なデータがありません。32歳時点で生存している患者さんの報告があり、成人期まで生存することは確認されています[3][27]。ただし、32歳が寿命の上限という意味ではありません。45人を調べた別の研究では、最後に診察した時点の年齢は19か月〜42歳でした[28]。
- 脳肺甲状腺症候群(14q13):呼吸器症状の重症度が生命予後を決定。呼吸器症状のある148人の報告をまとめたシステマティックレビューでは、経過がわかった例の生存は約60%で、亡くなった原因の多くは呼吸不全でした[12]。一方、NKX2-1関連疾患全体ではふつうの寿命が見込まれるとされ、生後すぐに呼吸不全で亡くなった乳児は3人と報告されています[4]。若年成人期以降の肺癌リスクにも注意が必要。
- 14q11.2微小欠失:心血管系の重大な奇形や呼吸器障害を伴わない限り、生命予後は比較的良好。14歳までの長期フォロー報告でも安定した生存と成長が確認されています[7]。
- 広範な14q11-q22欠失:複数の致死的要因が重なるため予後不良。生後数ヶ月以内の死亡例も過去に報告。
🩺 院長コラム【予後を「数字」ではなく「物語」として聞いていただくこと】
14q近位欠失症候群、特にBLTSの「全生存率約60%」やFOXG1症候群の重度の予後について、ご家族にお伝えするのは医師にとっても重い瞬間です。数字は確かに事実ですが、お子さん一人ひとりが「平均値」に当てはまるわけではありません。同じ欠失でも、欠失のサイズ、合併症の組み合わせ、得られる医療リソース、そして何よりご家族の関わり方によって、お子さんの人生は大きく変わります。
私が長年お伝えしているのは、「予後は確率ではなく物語として受け止めていただきたい」ということです。重度の症候群を抱えながら、ご家族と療育チームに支えられて20代・30代まで生きてこられた患者さんの存在は、文献上の生存率の数字以上に多くを語ります。のべ10万人以上のご家族の意思決定に伴走してきた経験から申し上げると、不安や悲しみを医療者にきちんと言葉にしてぶつけていただくことが、その後の歩みを支えてくれます。
原因と再発:14q近位欠失症候群は親から遺伝する?
14q近位の欠失の多くは、卵子や精子ができるときなどに新たに起こる(de novo)もので、親の体質から受け継いだものではありません。14q11.2欠失を報告した3人も、全員が親にはない新たな欠失でした[6]。新たに起こる変化についてはDe Novo変異(新生突然変異)とはで解説しています。
一方、NKX2-1の病気(脳肺甲状腺症候群)は常染色体顕性(優性)の形で受け継がれ、遺伝子の中の変化による場合は親も同じ変化を持っていることが少なくありません。親が同じ変化を持っていれば、子どもに受け継がれる確率は50%です。両親の血液で変化が見つからない場合でも、生殖細胞モザイクの可能性から、きょうだいに起こる確率はおよそ1%と見積もられています[4]。実際に、両親が正常に見えても同じ14q13.3欠失を持つきょうだいが報告されています[14]。
そのため、お子さんに14q近位の欠失が見つかったときは、両親の検査で同じ変化の有無を確かめます。次の妊娠での見通しは、遺伝カウンセリングで家系ごとに整理します。
9. 遺伝カウンセリングと出生前診断|14q近位欠失はNIPTでわかる?
14q近位欠失症候群はサブタイプによって予後が大きく異なり、表現型の幅も広い疾患です。遺伝カウンセリングを通じて、ご家族が病気を正確に理解し、納得のいく決断ができるよう中立的な情報提供を行うことが、医師の重要な役割です。
9.1 出生前検査と14q近位欠失
ミネルバクリニックの東京のNIPT(新型出生前診断)のうち、ダイヤモンドプランは、米国の3大遺伝子検査会社の一角が提供する「COATE法」(SNP法とターゲット法の組み合わせ)※で特定12種類の微小欠失(1p36、2q33、4p16、5p15、8q23q24、9p、11q23q25、15q11.2-q13、17p11.2、18p、18q22q23、22q11.2)を対象としますが、14q近位欠失はこの12種類には含まれません。スタンダードプランの6種類7疾患(22q11.2欠失〔ディジョージ症候群〕・1p36欠失・17p11.2欠失〔スミス・マゲニス症候群〕・4p16欠失〔ウォルフ・ヒルシュホーン症候群〕・15q11.2-q13欠失〔プラダー・ウィリー症候群/アンジェルマン症候群〕・5p15欠失〔猫鳴き症候群〕)にも含まれません。
一方、インペリアルプランと双子マックスプランでは、92種類の微小欠失・重複に「近位14q欠失」が含まれています。インペリアルプランはWGS法とターゲット法のハイブリッドで、双子マックスプランとともに5Mb以上の全染色体微小欠失・重複を広範囲にスクリーニングするため、広範な14q近位欠失もカバー対象となります。ただし、数十kb〜数百kbの小さな14q11.2欠失のように欠失がごく小さい場合は、見つからないことがあります。
FOXG1・CHD8の1つの遺伝子の中の変化は、インペリアルプランの単一遺伝子の検査(最大155遺伝子202疾患)の対象です。NKX2-1・PAX9は、ダイヤモンドプランとインペリアルプランのどちらの一覧にも入っていません。対象の遺伝子でも、すべての変化を見つけられるとは限りません。インペリアルの検証データ(リスクの高い妊婦さん750人)では、陽性的中率96.9%・感度100%・特異度99.9%でした[25]。
※「3大遺伝子検査会社」は、遺伝性がんや周産期(出生前検査・保因者検査)を含む遺伝子検査全般を手がける米国の検査専業会社のうち、2025年通期の売上高が上位の3社を指します(各社の決算発表にもとづく当院調べ)。がん検診やリキッドバイオプシーに特化した会社は含みません。
| 検査 | 位置づけ | 14q近位欠失への対応 |
|---|---|---|
| NIPT(スタンダード・プレミアム・ダイヤモンド) | スクリーニング検査 | ✕ 対象外(14qは6種類・12種類の微小欠失に含まれず) |
| NIPT(双子マックス・インペリアル) | スクリーニング検査 | ○ 92種類に近位14q欠失を含む。5Mb以上の欠失を広くスクリーニング |
| 絨毛検査+CMA | 確定診断 | ◎ 妊娠初期に微小欠失も確定診断可能 |
| 羊水検査+CMA | 確定診断 | ◎ Gバンドでは検出困難な微小欠失も確定診断 |
9.2 NIPTで陽性になったら:モザイクと確定検査
NIPTは、お母さんの血液に流れている胎盤由来のDNAを調べる検査です。そのため、胎盤だけに変化がある「胎盤限局性モザイク(CPM)」で陽性になっても、赤ちゃんには変化がないことがあります。反対に、赤ちゃんの体の一部の細胞だけに変化があるモザイクは見逃されることがあります。全染色体を調べるNIPTを受けた2,527例を追ったオランダの研究では、13・18・21トリソミー以外の染色体の変化が見つかった41例のうち、胎盤由来と判断されたのが22例、赤ちゃん自身に由来したのが10例でした[24]。詳しくは限局性胎盤モザイク(CPM)と羊水検査の役割で解説しています。
当院のNIPTは妊娠9週から受けられ、妊娠6〜8週は臨床研究として受けられます。陽性の場合は、絨毛検査(妊娠11〜13週)または羊水検査(妊娠15週から)で赤ちゃんの染色体を確かめます。確定検査は院内で受けられ、主要な検査項目は3日以内に、マイクロアレイ検査は2週間ほどで結果が出ます。確定検査は基本的に日曜日(月曜日が祝日のときは月曜日)に行います。
\ 近位14q欠失は92種類に含まれます。双子マックス・インペリアルで /
妊娠9週から(6〜8週は臨床研究)。陽性なら確定検査まで院内で。
インペリアルプラン | 双子マックスプラン | NIPTの全染色体検査は必要?
⚖️ 倫理的なスタンス|検査は「常に利益」ではない
14q近位欠失症候群のようにサブタイプによって予後が大きく異なる疾患では、出生前に見つけたことが必ずしもご家族の利益になるとは限りません。「特定の検査を勧める」「安心を保証する」「不安をあおる」表現は適切ではないと私たちは考えています。検査を受けるかどうか、結果をどう受け止めるかは、十分な情報を得たうえで、ご家族自身が決めるべき事柄です。
9.3 ミネルバクリニックのサポート体制
ミネルバクリニックでは、臨床遺伝専門医が常駐しています。14q近位欠失症候群を含む染色体微小欠失症候群について、出生前検査から結果説明、確定検査、その後のフォローまで一貫してサポートいたします。
- 全染色体スクリーニング対応:インペリアルプランと双子マックスプランでは92種類の微小欠失・重複(近位14q欠失を含む)と5Mb以上の全染色体微小欠失・重複を広くスクリーニング
- 確定検査も院内で実施:羊水検査・絨毛検査も院内で実施可能、転院の必要なし
- 臨床遺伝専門医が担当:検査前後の遺伝カウンセリングを1.5時間の枠をお取りして直接担当
- 互助会:NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます
\ お子さんの発達や検査結果が気になっていませんか? /
原因不明の発達遅滞や多発奇形には染色体マイクロアレイ検査が有効です。
臨床遺伝専門医にご相談ください。当院には臨床遺伝専門医が常駐し、検査前後の遺伝カウンセリングを担当します。
※オンライン診療も対応可能です
よくある質問(FAQ)
Q1. 14q近位欠失症候群はどのくらい稀な病気ですか?
14q近位欠失症候群は、サブタイプによって頻度が異なりますが、いずれも極めて稀少です。14q11.2微小欠失単独の発生頻度は100万人に1人未満(Orphanet)と推定されており、14q12のFOXG1症候群や14q13の脳肺甲状腺症候群(BLTS)もそれぞれ希少な疾患です。CMAの普及により、これまで原因不明の発達遅滞として診断されていた症例の中に本症候群が含まれていることが判明し、診断例は徐々に増加しています。
Q2. NIPT(新型出生前診断)で14q近位欠失は検出できますか?
当院のNIPTでは、インペリアルプランと双子マックスプランで調べる92種類の微小欠失・重複に「近位14q欠失」が含まれています。あわせて5Mb以上の欠失・重複を全染色体で調べます。スタンダードプランの6種類・ダイヤモンドプランなどの12種類の微小欠失(1p36、4p16、5p15、9p、22q11.2など)には14q近位欠失は含まれていません。ごく小さな欠失は見つからないことがあります。NIPTはスクリーニング検査のため、陽性時は羊水検査または絨毛検査でのCMAによる確定診断が必要です。
Q3. 14q11.2、14q12、14q13の違いは何ですか?
同じ「14q近位」でも、欠失する位置で症状が大きく異なります。14q11.2欠失(CHD8/SUPT16H)は大頭症・発達遅滞・自閉症的特徴が中心で、14q12欠失(FOXG1)は乳児期早期から発達に影響が出て、生後に頭の成長が遅れる後天性小頭症と脳梁の低形成〜欠損を呈し、レット症候群類似の重症脳症となります。14q13欠失(NKX2-1/PAX9)は脳肺甲状腺症候群(BLTS)として、舞踏アテトーゼ・先天性甲状腺機能低下症・新生児呼吸窮迫を三主徴とします。CMAで欠失範囲を正確に同定することが治療戦略を決める鍵となります。
Q4. 確定診断にはどんな検査が必要ですか?
染色体マイクロアレイ検査(CMA)がゴールドスタンダードです。出生後はお子さんの血液から、出生前は羊水検査・絨毛検査で得た胎児由来細胞を用いてCMAを行います。従来のGバンド染色体検査では14q近位の微小欠失(特に14q11.2の35kbなど)を検出することは困難です。近年はCNV-seqや全エクソームシーケンス(WES)も診断に活用されており、点突然変異や複合ヘテロ接合体など表現型を修飾する因子の同時スクリーニングが可能になっています。
Q5. 子どもがこの病気と診断されました。次の子にも遺伝しますか?
大半は新生突然変異(de novo)で発生するため、両親が正常であれば次のお子さんへの再発リスクは原則として低いとされます。ただし、両親の末梢血が正常であっても生殖細胞(精子や卵子)の一部にのみ欠失が存在する「生殖細胞モザイク」のケースが過去に報告されており、実際に14q13.3欠失を持つ兄弟例も知られています。次子妊娠時の出生前診断(絨毛検査・羊水検査)や着床前遺伝学的検査(PGT)について、臨床遺伝専門医と相談されることをお勧めします。
Q6. FOXG1症候群とレット症候群はどう違いますか?
FOXG1症候群はかつてレット症候群の「先天性バリアント」と呼ばれており、現在は独立した疾患概念として確立されています。両者の大きな違いは、レット症候群では生後6〜18ヶ月ごろまで見かけ上ふつうに発達する時期があってから退行するのに対し、FOXG1症候群にはそのような時期がなく、乳児期早期から発達に影響が出る点です。また、FOXG1症候群では脳梁欠損・低形成が代表的な画像所見となる一方、レット症候群(MECP2変異)では明らかな脳構造異常は少ないことが多いです。確定診断にはCMA(14q12欠失)またはFOXG1遺伝子解析、MECP2解析を組み合わせて行います。
Q7. 治療法はありますか?
根本的な治療法はまだ存在しません。しかし、症状ごとに適切な対応を行うことで、お子さんの生活の質を大きく向上させることができます。BLTS(14q13欠失)には新生児期からのレボチロキシン補充療法・呼吸サポートが致死的ダメージを防ぐために必須です。FOXG1症候群の難治性てんかんには抗てんかん薬の組み合わせ調整、ケトン食、迷走神経刺激療法(VNS)が選択肢となります。早期療育(PT・OT・ST)、AACの導入、消化器症状への外科的介入(胃瘻・ニッセン噴門形成術)など、多職種チームによる包括的アプローチが行われます。
Q8. 長期予後はどう考えれば良いですか?
サブタイプによって異なります。FOXG1症候群は進行性神経変性ではなく「安定した脳症」と考えられており、症状が年齢とともに進むことは少なく、長期的な予後や寿命についてはまだ十分なデータがありませんが、32歳時点で生存している患者さんの報告があり、成人期まで生存することは確認されています(32歳が寿命の上限という意味ではありません)。BLTS(14q13)では呼吸器症状の重症度が予後を決定し、呼吸器症状のある患者さんをまとめたシステマティックレビューでは生存は約60%と報告されています。一方、NKX2-1関連疾患全体ではふつうの寿命が見込まれるとされています。14q11.2の小さな欠失では生命予後は比較的良好で、14歳までの長期フォロー報告でも安定した生存と成長が確認されています。広範な14q11-q22欠失では予後不良となる症例が多いです。
Q9. 患者会や家族支援団体はありますか?
海外では英国の「Unique(Rare Chromosome Disorder Support Group)」が本症候群を含む稀少染色体異常の患者・家族向けに情報提供と交流の場を提供しています。FOXG1症候群に特化した米国の「FOXG1 Research Foundation」もご家族の重要な情報源となっています。日本国内では「FOXG1症候群 患者家族会」が情報発信をしています。14q近位欠失症候群全体に特化した家族会は少ないですが、希少疾患全般を支援する団体や染色体異常児支援センター等を通じて他のご家族とつながる機会があります。臨床遺伝専門医を介して、適切な支援団体・社会福祉制度・療育機関の情報をご紹介することができます。
Q10. 脳肺甲状腺症候群(BLTS)の寿命はどのくらいですか?
NKX2-1関連疾患全体ではふつうの寿命が見込まれるとされています。ただし、新生児期の呼吸不全で亡くなった乳児の報告があり、呼吸器症状のある患者さんをまとめた報告では生存は約60%でした。若い成人では肺がんのリスクが高まるため、13歳ごろから胸部X線やCTで肺を調べ始めることが勧められています。
Q11. ホロプロスエンセファリー(全前脳胞症)と14q近位欠失は関係がありますか?
14q13には全前脳胞症の関連遺伝子座「HPE8」があり、全前脳胞症の6人の近位14q欠失から2.82Mbの領域が特定されています。ただし、全前脳胞症の原因はHPE8だけではなく、ほかの遺伝子や13トリソミーなどの染色体の変化もあります。
Q12. 親が同じ欠失を持っていなければ、次の子は大丈夫ですか?
14q近位の欠失の多くは新たに起こるもので、両親に同じ変化がなければ、きょうだいに起こる確率は低いとされます。ただし生殖細胞モザイクの可能性があり、NKX2-1の病気では両親の血液で変化が見つからなくても、きょうだいに起こる確率はおよそ1%と見積もられています。次の妊娠では絨毛検査・羊水検査で確かめることができます。
まとめ
14q近位欠失症候群は、14番染色体の長腕の動原体に近い部分が欠ける病気の総称で、欠けた位置によって中心となる病気が変わります。14q11.2は発達の遅れと特徴的な顔立ち、14q12はFOXG1症候群(乳児期からの発達への影響・後天性小頭症・脳梁の低形成)、14q13は脳肺甲状腺症候群(舞踏運動・先天性甲状腺機能低下症・新生児の呼吸障害)が代表で、14q13には全前脳胞症(ホロプロスエンセファリー)の関連遺伝子座HPE8もあります。診断の決め手は染色体マイクロアレイ検査で、欠失の位置と含まれる遺伝子を確かめることが見通しを考える第一歩です。当院のNIPTでは、双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に近位14q欠失が含まれ、陽性なら絨毛検査・羊水検査まで院内で受けられます。
🏥 14q近位欠失の検査と結果の読み方を、臨床遺伝専門医と
ミネルバクリニックには臨床遺伝専門医が常駐し、マイクロアレイの結果に書かれた欠失の位置と遺伝子を一緒に確かめます。NIPTでは、近位14q欠失を92種類の微小欠失・重複に含む双子マックスプランとインペリアルプランを用意し、陽性なら絨毛検査・羊水検査まで院内で受けられます。
参考文献
- [1] Orphanet – 14q11.2 microdeletion syndrome [外部サイトへ]
- [2] Orphanet – FOXG1 syndrome due to 14q12 microdeletion [外部サイトへ]
- [3] Brockmann K, Staudt M. FOXG1 Syndrome. In: GeneReviews. Updated May 1, 2025. [外部サイトへ]
- [4] Patel NJ, Jankovic J. NKX2-1-Related Disorders. GeneReviews®(初版2014年、最終更新2023年6月29日). [外部サイトへ]
- [5] GARD (NIH) – Chromosome 14q11-q22 deletion syndrome [外部サイトへ]
- [6] Zahir F, Firth HV, Baross A, et al. Novel deletions of 14q11.2 associated with developmental delay, cognitive impairment and similar minor anomalies in three children. J Med Genet. 2007;44(9):556-561. [外部サイトへ]
- [7] Prontera P et al. Long term follow-up in a patient with a de novo microdeletion of 14q11.2 involving CHD8. PubMed PMID: 25735987 [外部サイトへ]
- [8] Allou L et al. Dysregulation of FOXG1 pathway in a 14q12 microdeletion case. PubMed PMID: 23956198 [外部サイトへ]
- [9] Seltzer LE, Ma M, Ahmed S, et al. Epilepsy and outcome in FOXG1-related disorders. Epilepsia. 2014;55(8):1292-1300. [外部サイトへ]
- [10] Machida O, et al. Haploinsufficiency of NKX2-1 is likely to contribute to developmental delay involving 14q13 microdeletions. Intractable Rare Dis Res. 2024;13(1):36-41. [外部サイトへ]
- [11] Systematic review of thyroid function in NKX2-1-related disorders. PMC. [外部サイトへ]
- [12] Michel K, Ruiz-Ramos A, Nou-Fontanet L, et al. Respiratory and other organ manifestations in NKX2-1-related disorders: a systematic review. Front Med. 2025;12:1507513. [外部サイトへ]
- [13] 14q13 distal microdeletion encompassing NKX2-1 and PAX9. PubMed PMID: 27148860 [外部サイトへ]
- [14] Identical deletion at 14q13.3 including PAX9 and NKX2-1 in siblings from mosaicism. PubMed PMID: 25608831 [外部サイトへ]
- [15] Kamnasaran D, Chen CP, Devriendt K, Mehta L, Cox DW. Defining a holoprosencephaly locus on human chromosome 14q13 and characterization of potential candidate genes. Genomics. 2005;85(5):608-621. PubMed PMID: 15820313 [外部サイトへ]
- [16] The proximal chromosome 14q microdeletion syndrome (SOMA analysis). PubMed PMID: 21744488 [外部サイトへ]
- [17] Rarechromo.org – 14q11.2 deletions FTNW [外部サイトへ]
- [18] Rarechromo.org – 14q12 deletions FTNW [外部サイトへ]
- [19] Rarechromo.org – 14q13 deletions FTNW [外部サイトへ]
- [20] Rarechromo.org – 14q deletions proximal to 14q22 FTNW [外部サイトへ]
- [21] MedlinePlus Genetics. FOXG1 syndrome. National Library of Medicine. [MedlinePlus]
- [22] MedlinePlus Genetics. Brain-lung-thyroid syndrome. National Library of Medicine. [MedlinePlus]
- [23] 脳肺甲状腺症候群(NKX2-1関連疾患・14q13.3欠失症候群). 厚生労働科学研究費補助金 難治性疾患政策研究事業「マイクロアレイ染色体検査で明らかになる染色体微細構造異常症候群を示す小児から成人のより良い診断・診療体制の構築」研究班(東京女子医科大学ゲノム診療科). [cma-search.jp]
- [24] Van Opstal D, van Maarle MC, Lichtenbelt K, et al. Origin and clinical relevance of chromosomal aberrations other than the common trisomies detected by genome-wide NIPS: results of the TRIDENT study. Genet Med. 2018;20(5):480-485. [DOI 10.1038/gim.2017.132]
- [25] Chen S, Xu W, Zhang L, et al. Expanded noninvasive prenatal screening for dominant single-gene disorders: proof-of-concept, performance, and challenges. Am J Obstet Gynecol. 2025;233(6):673.e1-673.e21. [DOI 10.1016/j.ajog.2025.06.043]
- [26] FOXG1症候群 患者家族会. [foxg1.jp]
- [27] Mitter D, Pringsheim M, Kaulisch M, et al. FOXG1 syndrome: genotype-phenotype association in 83 patients with FOXG1 variants. Genet Med. 2018;20(1):98-108. [DOI 10.1038/gim.2017.75]
- [28] Vegas N, Cavallin M, Maillard C, et al. Delineating FOXG1 syndrome: From congenital microcephaly to hyperkinetic encephalopathy. Neurol Genet. 2018;4(6):e281. [DOI 10.1212/NXG.0000000000000281]
関連記事
🧬 その他の染色体異常について
各染色体の異数性や微小欠失・重複による特徴的な疾患、および予後については以下のリンクから詳細をご確認いただけます。