

これから家族になる、ふたりへ。
妊娠を考えはじめた「いま」だからこそ、
できる準備があります。
――拡大版保因者スクリーニングは、787遺伝子を一度に調べ、
お子さんに重い遺伝性疾患が伝わる可能性を、妊娠前に知っておくための検査です。

拡大版保因者(キャリア)スクリーニングとは
妊娠を希望するすべてのカップルにブライダルチェックとして、または次のお子さんを考える前におすすめしたいのが、この妊娠前遺伝子検査(キャリア・スクリーニング)です。この検査は、あなたのお子さんが遺伝性疾患を発症するリスクを評価するものです。妊娠後に行うNIPT(お子さんが染色体の異常を持っていないかを調べる新型出生前検査)と同時に行っても問題ありません。また、上にお子さんがすでにいるカップルの場合でも、3人目のお子さんが突然に常染色体劣性疾患という場合もありますので、これから妊娠を希望するすべてのカップルに推奨されます。すでに米国ではキャリアスクリーニングが2017年より米国産婦人科学会、米国遺伝学会双方から推奨されています[1]。
関連記事:キャリア(保因者)スクリーニング検査|米国人類遺伝学会の推奨内容
常染色体劣性遺伝性疾患またはX連鎖性遺伝性疾患の子供を持つリスクのある個人やカップルを特定するために用いられる分子生物学的検査をキャリアスクリーニングと言います。一般的にキャリア(保因者)は健康ですが、例えばフラジャイルX(脆弱X症候群)のキャリアは早発卵巣機能不全のリスクがあるという風に、医学的な問題がある場合もあります。こうしたことを考えずに早発卵巣機能不全の女性に対する不妊治療を行った場合、うまれたお子さんが脆弱X症候群と言うこともあり得ますので、注意が必要ですが、日本の産婦人科医の間ではついぞこの話題が出ないので臨床遺伝専門医としては不思議に思います。
キャリアスクリーニングは、患者さんに妊娠に関する知識を提供し、生殖の選択肢や管理計画について十分な情報を得た上で選択できるようにします。
保因者は、意外と身近です
このパネルは、常染色体劣性またはX連鎖の疾患の原因となる787遺伝子について病的変異の有無を検査します(米国臨床遺伝学会ACMGが推奨する113遺伝子をすべて含みます)。
実際に、どれくらいのカップルが「リスクカップル」だったの?
約25〜50組に1組(およそ2〜4%)
拡大版保因者スクリーニングを受けたカップルのうち、お子さんに重い遺伝性疾患が伝わるリスクをもつカップルが約25〜50組に1組見つかっています[3][4]。しかもその多くは、家族歴のまったくないご夫婦でした。
4万人に一人の確率の常染色体劣性疾患だと保因者(キャリア)は100人に一人。10万人に一人だと保因者は158人に一人です。100万人に一人の発症率でも保因者は500人に一人。
意外と多くないですか?
そのご夫婦の組み合わせでお子さんに遺伝性疾患が起こる可能性があるかどうかを検討する検査です。
実際に、拡大版保因者スクリーニングを受けたカップルのうち、お子さんに重い遺伝性疾患が伝わるリスクをもつ「リスクカップル」は約2〜4%にのぼると報告されています[3][4]。しかもその多くは、家族歴のまったくないご夫婦でした。
遺伝性疾患なんて自分には関係ないと思っていませんか?
キャリア(保因者)とは、病的な遺伝的変化を持つが、遺伝性疾患を発症していない人のことをいいます。私たちは一対の染色体、つまりゲノムをもっています。そのため、ある遺伝子に突然変異が起こり、その機能が失われたとしても、もう一方のゲノムの同じ遺伝子は正常な機能をもっているのです。常染色体劣性(AR)遺伝子の場合、正常な発育や機能には、1つの遺伝子が機能していれば十分です。従って、AR遺伝子に変異を持つキャリアは、遺伝性疾患を発症しない。逆に、外見や一般的な検査では、保因者かどうかを見分けることはできません。
ご家族や血縁者に遺伝性疾患がなくても、その保因者カップルの組み合わせで発生するのが常染色体劣性遺伝性疾患です。
保因者であるかどうかは、見た目ではわかりません。ましてや普通の血液検査では分かりません。
SMA脊髄性筋萎縮症では発症する前に薬剤を投与することで症状を軽くできますので、早期診断のためにも保因者検査が重要度を増しています。SMAを引き起こすSMN1遺伝子の病的バリアントを持っている(保因している)のは一般人口の54人に1人とされており、東アジアでみても59人に1人です。
この保因者スクリーニング検査は民族や人種に関係なくスクリーニングパネルとして利用できます[5]。このパネルでは常染色体劣性遺伝またはX染色体性遺伝形式の遺伝子を分析し、病的変異の有無を検査します。
「見た目も健康診断もまったく問題のないご夫婦から、なぜ重い病気の赤ちゃんが生まれるの?」——近年、接合部型表皮水疱症という重い遺伝性の皮膚疾患をもって生まれたお子さんのことが広く知られるようになり、保因者検査への関心が急速に高まっています。接合部型表皮水疱症は、わずかな刺激で皮膚がむけて水疱やびらんができる常染色体劣性(潜性)遺伝の難病で、100万〜200万人に1人といわれます。原因となるLAMB3・COL17A1・LAMC2・LAMA3などの遺伝子は、いずれも本検査(787遺伝子)の対象に含まれています。
この疾患のように、ご両親がともに健康で家族歴がまったくなくても、二人が同じ疾患の保因者だった場合には、お子さんが発症することがあります。だからこそ、妊娠前に保因者かどうかを調べておくことに意味があります。そして万が一、ご夫婦がリスクをもつと分かった場合でも、着床前診断によって、その疾患のないお子さんを授かる道があります。
当院にも、重い遺伝性疾患のお子さんをもつご夫婦が、次のお子さんのために保因者検査を受けられ、その後、国内外での着床前診断(PGT-M)に進まれるご相談が増えています。ここで大切なのが、PGT-M(単一遺伝子疾患に対する着床前診断)を受けるには、その前提として、ご夫婦それぞれの原因となる病的バリアント(変異)を保因者検査で特定しておく必要があるという点です。PGT-Mでは、確定した病的バリアントをもとに検査を設計し、ご両親の遺伝情報を用いた連鎖解析によって胚を調べるため、変異が特定されていないとPGT-M自体を始められません[6]。米国など海外の施設でPGT-Mを受ける場合も同様で、ご夫婦の保因者検査の情報が必ず必要になります。つまり保因者スクリーニングは、妊娠前のリスク把握であると同時に、その後の選択肢(国内外でのPGT-M)への入り口でもあるのです。「知っておけば、備えられる」——それが保因者スクリーニングの意義です。
こんなご相談が増えています
これまでに当院にお寄せいただいたお問い合わせや、実際に検査を受けられた方々のご相談を、一部ご紹介します。
難聴のお子さんが生まれたご夫婦
お子さんが生まれてから重度の軟聴だとわかり、GJB2遺伝子に病的変異があることがわかりました。次のお子さんをもつにあたり、やはり出生前診断の対象疾患ではないので悩んでいます。妊娠出産の前に自分たちが病的遺伝子を持っていることを検査していたら、かられはどういう選択をしたのでしょうか?
非常に頻度の低い筋ジストロフィーのお子さんが生まれたご夫婦
お子さんが生まれてから重度の筋ジストロフィーだとわかり、特定の遺伝子に病的変異があることがわかりました。次のお子さんをもつにあたり、常染色体劣性遺伝性疾患なのでやはり1/4のリスクがあると思うとなかなか踏み出せずにいました。この間、大学病院や日本で唯一この疾患の遺伝子検査をやっているナショナルセンターで次子のリスクを説明してくれるなどの遺伝カウンセリングは遺伝専門医がいる病院にもかかわらずありませんでした。2番目のお子さんを突然妊娠し、大変困惑してミネルバクリニックに来られました。ご両親とご本人の検査を行い、ご夫婦の片方に病的遺伝子があることがわかりました。お子さんは同じ遺伝子の違う部位にそれぞれ病的変異をもっていて、正常遺伝子をもっている配偶者の配偶子が作られる段階で新生突然変異をおこしてお子さんが常染色体劣性遺伝子の病的変異を二つもつようになり発症したものと考えられました。
次のお子さんで再発するリスクは非常に小さいので安心して産んでよいとお伝えし、無事に生まれて育っています。
全国からこうしてミネルバクリニックを頼ってお越しいただいており、私に出会わなければ中絶されてしまって無事に生まれなかったかもしれない命が誕生していると思うと、この深刻で難解な生命倫理的に高度な問題をかかえて難しい判断を擁する臨床遺伝学の分野に果敢に切り込んで精進してきたことを本当に誇らしくおもいました。
脆弱X症候群の家系だと悩んでいた女性
ご家系に知的障害の方が複数おられて、ご自身が医療職であることから知識もあり、脆弱X症候群ではないかとずっと悩んでいた彼女。ある日、ミネルバクリニックにやってきました。
結婚したいとか考えない様にしてきたのだけど、好きになってお付き合いしている男性かがいてそろそろ結婚を考えたいと思ったときに、やはり子供を持つべきかどうかについて決めないといけないと思い、保因者検査を受けることを希望しました。本来、こういう場合は家系の発症者の検査をして異常があれば同じ異常があるかどうかをみる、ということをするのが正道なのですが、核家族化が進んだ現代社会で、特にこういうセンシティブな内容を話し合うことは難しく、なおかつ知的障害のある血縁者はきちんと理解したりすることが難しいので遺伝子検査を受けてくれるかどうかわかりません。
こういう場合、不安を抱えて人生の新たな一歩を踏み出すのをあきらめてしまいがちなご本人の背中を押すために遺伝子検査をすることについて、わたしは断らないようにしています。こうした点が大学病院の遺伝専門医との違いかもしれません。良い悪いではなく、組織の中で手続きが通らないので保因者診断を可能な遺伝診療部がなかなかないのが現状です。これがわたしが開業して遺伝診療を巷でやりたいと思ったおおきな理由の一つです。
彼女の検査結果は陰性で、結婚・妊娠・出産に向けて笑顔で新たな一歩を力強く踏み出せることになりました。
遺伝診療はこうしてたくさんの患者さんたちの人生の節目や岐路で背中を押すことでもあります。検査だけしかしてないじゃないか、という人たちもいますが、わたしたち遺伝専門医は一期一会の患者さんたちにしっかりと向き合って、その後の人生を自分らしく歩んでもらうためにサポートしています。遺伝専門医であることを誇りに思います。
親族の病気を口外できず、恋愛も結婚もあきらめていた女性
高校生のとき、お兄さんの第1子が代謝系の常染色体潜性(劣性)遺伝病をもって生まれました。親族一同、このことは口外しないようにと言われ、彼女は誰にも相談できないまま、「自分も同じ病気の遺伝子を持っているかもしれない」という不安を抱え続けてきました。そのため、恋愛も結婚も、自分にはしてはいけないことだと、ずっとあきらめていたそうです。
あるとき、保因者検査というものがあることを知り、彼女はミネルバクリニックにやってきました。検査の前に、わたしはこうお伝えしました。「もしあなたがお兄さんと同じ病的バリアントを持っていたとしても、将来のお相手を調べて、その方が同じ遺伝子の変異を持っていなければ、お子さんは発症しません。仮にお二人とも保因者だったとしても、出生前診断という方法があります。だから、安心してくださいね」と。彼女は、その言葉を聞いて涙を流されました。これまで一人で抱え続けてきた重さが、どれほどのものだったのだろうと思いました。
検査の結果、彼女はお兄さんのお子さんと同じ病的バリアントは持っていませんでした。ただ、別の遺伝子に病的バリアントが見つかりました。これはとても大切な情報で、彼女は「将来、子どもを授かるときには、相手にも検査を受けてもらえばいいんだ」と、前向きに考えられるようになりました。
そして何より、「恋愛も、結婚も、していいんだ」と分かって、心から安心されたのです。長いあいだ自分に禁じてきた人生の選択を、彼女はようやく自分の手に取り戻しました。
保因者検査は、病気を見つけるだけの検査ではありません。誰にも言えない不安を抱えた人の背中をそっと押し、その人らしい人生を歩んでもらうための検査でもある——わたしはそう考えています。
「自分たちも受けておこう」と軽い気持ちで受けたら、備えができた女性
重い常染色体潜性(劣性)遺伝性疾患のお子さんが生まれたご家族のことが広く知られるようになり、それをきっかけに「自分たちも一度受けておこうか」と、ご夫婦で軽い気持ちで保因者検査を受けにいらした女性がいました。ご家族に遺伝性疾患の方がいたわけでも、特に強い不安があったわけでもなく、「念のため」という気持ちだったそうです。
ところが検査の結果、女性側にX連鎖(X染色体上の遺伝子)の病的バリアントが見つかりました。X連鎖の疾患は、男の子が1/2(2分の1)の確率でその変異を受け継いで発症する可能性があります。「念のため」で受けた検査が、思いがけず大切な情報をもたらしたのです。
その後、彼女が実際に妊娠されたとき、まずNIPT(新型出生前検査)で赤ちゃんの性別を確認しました。結果は男の子。X連鎖疾患は男児で問題になるため、ミネルバクリニックで絨毛検査を行い、胎児がその遺伝子の病的バリアントを受け継いでいないかを確定的に調べました。
結果は、胎児にその病的バリアントはありませんでした。彼女は心から安心して、無事にご出産されました。
もし検査を受けていなければ、X連鎖のリスクを知らないまま妊娠・出産を迎えていたかもしれません。「軽い気持ちで受けた検査」が、その後の妊娠で適切な備えと確定診断につながった——保因者スクリーニングの意義が、よく表れた一例だと思います。
常染色体劣性(潜性)遺伝の仕組み
この検査では、787以上の常染色体劣性遺伝性疾患とX染色体性遺伝性疾患がわかります。
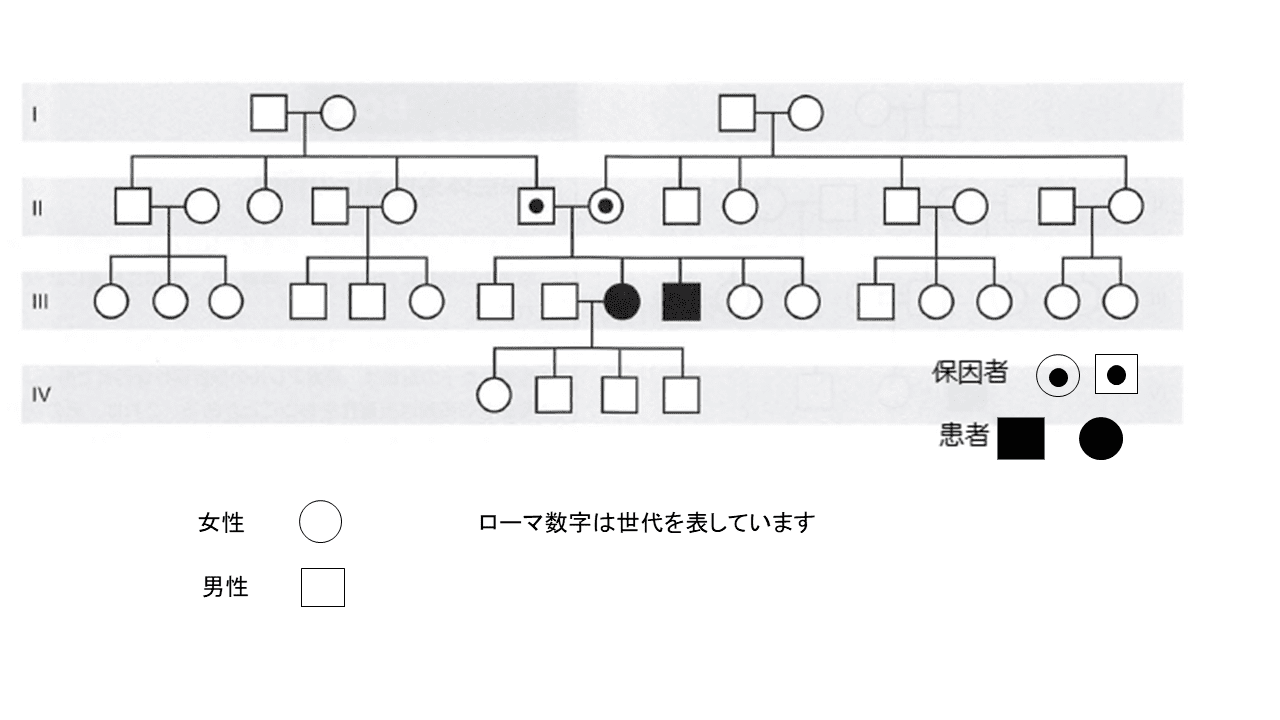
上の図は典型的な常染色体劣性遺伝性疾患の家系図です。ヒトは一対(2本で1組)の染色体を持っています。
片方の染色体が病的変異を持っていても、他方が正常だと発症しない、両方の染色体に病的遺伝子があると発症する、という形式をとるものを劣性遺伝性疾患と呼びます。反対に、片方に病的遺伝子があるだけで発症する形式のものを優性遺伝性疾患と言います(常染色体とは1-22番染色体のことです)。
遺伝性疾患の原因となる病的変異を持っていても、疾患が劣性遺伝形式であるため、反対側の対立遺伝子が正常で発症しない人が保因者です。保因者であるかどうかを外見や通常の検査では知ることは出来ません。
常染色体劣性遺伝の遺伝性疾患の保因者同士が偶然カップルになった場合、お母さんから1/2、お父さんから1/2の確率で病的遺伝子が2つ伝達され、お子さんは1/4の確率で遺伝性疾患となります。お子さんが保因者となる確率は、1/2です。
787遺伝子を対象に、常染色体劣性・X連鎖性疾患を幅広く調べられる保因者スクリーニング検査です。
どういう人が受ければいいのか
これからお子さんを望む、すべてのカップルに受けていただきたい検査です。787以上の常染色体劣性遺伝性疾患とX染色体性遺伝性疾患がわかります。
- 結婚前・妊娠前にブライダルチェックをしておきたいカップル
- これから妊娠・出産を計画している方
- すでにお子さんがいて、次のお子さんを考えている方(3人目が突然に常染色体劣性疾患ということもあります)
- ご家族・血縁者に遺伝性疾患の方がいて不安な方
- 脆弱X症候群など、家系の遺伝性疾患が気になっている女性
女性版はX連鎖性疾患を含む787遺伝子を対象とします。男性の場合はX連鎖遺伝子を調べる必要がないため、拡大版保因者スクリーニング男性版をご覧ください。
対象遺伝子と疾患(787遺伝子)
対象遺伝子一覧(787遺伝子)
常染色体劣性およびX連鎖性遺伝性疾患の原因となる787遺伝子を対象とします。※男性の場合はX連鎖遺伝子を調べる必要がないため、対象遺伝子数は少なくなります(男性版)。
AAAS, ABCA12, ABCA3, ABCA4, ABCB11, ABCB4, ABCC8, ABCD1, ABCD4, ACAD9, ACADM, ACADS, ACADSB, ACADVL, ACAT1, ACOX1, ACSF3, ADA, ADAMTS2, ADGRG1, ADGRV1, ADK, AFF2, AGA, AGL, AGPAT2, AGPS, AGXT, AHCY, AHI1, AIMP1, AIPL1, AIRE, AK2, AKR1D1, ALDH3A2, ALDH4A1, ALDH7A1, ALDOB, ALG1, ALG12, ALG3, ALG6, ALMS1, ALOX12B, ALOXE3, ALPL, AMH, AMHR2, AMN, AMPD2, AMT, ANO10, ANO5, ANTXR2, AP1S1, AP1S2, AP3B1, AP3D1, APOPT1, AQP2, AR, ARG1, ARL13B, ARL6, ARSA, ARSB, ARSE, ARX, ASL, ASNS, ASPA, ASS1, ATM, ATP13A2, ATP6V0A2, ATP6V0A4, ATP6V1B1, ATP6V1E1, ATP7A, ATP7B, ATP8B1, ATRX, AVPR2, B9D1, B9D2, BBS1, BBS10, BBS12, BBS2, BBS4, BBS5, BBS7, BBS9, BCHE, BCKDHA, BCKDHB, BCS1L, BLM, BLOC1S3, BLOC1S6, BMP1, BMPER, BRIP1, BRWD3, BSND, BTD, BTK, C19orf12, C8orf37, CAD, CANT1, CAPN3, CASP14, CASQ2, CASR, CAVIN1, CBS, CC2D1A, CC2D2A, CCDC103, CCDC151, CCDC39, CCDC8, CCDC88C, CD247, CD3D, CD3E, CD3G, CD40LG, CD59, CD8A, CDAN1, CDCA7, CDH23, CEP104, CEP152, CEP290, CERKL, CERS3, CFTR, CHAT, CHM, CHMP1A, CHRNE, CHRNG, CHST6, CIB2, CIITA, CLCF1, CLCN1, CLCN5, CLCNKB, CLN3, CLN5, CLN6, CLN8, CLP1, CLRN1, CNGA1, CNGA3, CNGB1, CNGB3, CNTNAP2, COASY, COL11A2, COL17A1, COL27A1, COL4A3, COL4A4, COL4A5, COL7A1, COLQ, COQ4, CORO1A, COX10, COX15, COX20, COX6B1, CP, CPLANE1, CPS1, CPT1A, CPT2, CRADD, CRB1, CRLF1, CRTAP, CRYL1, CTC1, CTNS, CTSA, CTSC, CTSD, CTSF, CTSK, CUL4B, CUL7, CWC27, CYBA, CYBB, CYP11A1, CYP11B1, CYP11B2, CYP17A1, CYP19A1, CYP1B1, CYP21A2, CYP27A1, CYP27B1, CYP4F22, CYP7B1, DBT, DCAF17, DCLRE1C, DCX, DDB2, DDC, DDR2, DDX11, DGUOK, DHCR24, DHCR7, DHDDS, DKC1, DLAT, DLD, DLG3, DLL3, DMD, DNAH5, DNAI1, DNAI2, DNAL1, DNMT3B, DOCK8, DOK7, DOLK, DPYD, DTNBP1, DUOX2, DUOXA2, DYNC2H1, DYSF, EDA, EFEMP2, EIF2AK3, EIF2B1, EIF2B2, EIF2B3, EIF2B4, EIF2B5, ELP1, EMD, EPB42, ERBB3, ERCC2, ERCC3, ERCC4, ERCC5, ERCC6, ERCC8, ESCO2, ETFA, ETFB, ETFDH, ETHE1, EVC, EVC2, EXOSC3, EYS, F11, F2, F5, F7, F8, F9, FA2H, FAH, FAM126A, FAM161A, FANCA, FANCB, FANCC, FANCD2, FANCE, FANCF, FANCG, FANCI, FANCL, FBP1, FBXL4, FGD1, FH, FHL1, FKBP10, FKRP, FKTN, FMO3, FMR1, FOLR1, FOXN1, FOXP3, FOXRED1, FRAS1, FREM2, FTCD, FTSJ1, FUCA1, FXN, G6PC, G6PC3, G6PD, GAA, GALC, GALE, GALK1, GALNS, GALNT3, GALT, GAMT, GATM, GBA, GBE1, GCDH, GDAP1, GDF5, GFM1, GFPT1, GHR, GHRHR, GJB1, GJB2, GJB6, GLA, GLB1, GLDC, GLE1, GNE, GNPAT, GNPTAB, GNPTG, GNRHR, GNS, GORAB, GP1BA, GP9, GPR143, GRHPR, GRIP1, GSS, GUCY2D, GUSB, GYS2, HADH, HADHA, HADHB, HAMP, HAX1, HBA1, HBA2, HBB, HCFC1, HELLS, HEXA, HEXB, HFE, HGD, HGSNAT, HINT1, HJV, HLCS, HMGCL, HMGCS2, HOGA1, HPD, HPS1, HPS3, HPS4, HPS5, HPS6, HSD17B10, HSD17B3, HSD17B4, HSD3B2, HSD3B7, HYAL1, HYLS1, IDH3B, IDS, IDUA, IFT140, IGHMBP2, IGSF1, IKBKB, IL1RAPL1, IL2RA, IL2RG, IL7R, INPP5E, INVS, ITGA2B, ITGA6, ITGB3, ITGB4, ITPA, IVD, IYD, JAK3, KCNJ1, KCNJ11, KCTD7, KDM5C, KIF14, L1CAM, LAMA2, LAMA3, LAMB3, LAMC2, LARS, LCA5, LCK, LDLR, LDLRAP1, LHCGR, LHX3, LIFR, LIG4, LIPA, LIPN, LMAN1, LMBRD1, LOXHD1, LPAR6, LPL, LRAT, LRP2, LRPPRC, LTBP4, LYST, MAK, MALT1, MAN2B1, MANBA, MAT1A, MCCC1, MCCC2, MCEE, MCOLN1, MCPH1, MED17, MEFV, MEGF8, MESP2, MFSD8, MID1, MKKS, MKS1, MLC1, MLYCD, MMAA, MMAB, MMACHC, MMADHC, MPI, MPL, MPV17, MRE11, MTHFD1, MTHFR, MTM1, MTMR2, MTR, MTRR, MTTP, MUT, MVK, MYO15A, MYO7A, NAGA, NAGLU, NAGS, NBAS, NBEAL2, NBN, NCF2, NCF4, NDP, NDRG1, NDUFA11, NDUFAF2, NDUFAF5, NDUFS4, NDUFS6, NDUFS7, NDUFV1, NEB, NEU1, NGLY1, NHEJ1, NIPAL4, NONO, NPC1, NPC2, NPHP1, NPHP3, NPHS1, NPHS2, NR0B1, NR2E3, NTRK1, OAT, OBSL1, OCA2, OCRL, OPA3, OPHN1, OSTM1, OTC, OTOF, P3H1, PAH, PAK3, PANK2, PC, PCBD1, PCCA, PCCB, PCDH15, PCNT, PDE6A, PDHA1, PDHB, PDHX, PDP1, PEPD, PET100, PEX1, PEX10, PEX11B, PEX12, PEX13, PEX14, PEX16, PEX19, PEX2, PEX26, PEX3, PEX5, PEX6, PEX7, PFKM, PGK1, PGM3, PHF8, PHGDH, PHKA1, PHKA2, PHKB, PHKG2, PHYH, PIGN, PIP5K1C, PJVK, PKHD1, PLA2G6, PLEKHG5, PLOD1, PLOD2, PLP1, PMM2, PNP, PNPLA1, PNPO, POC1A, POLG, POLH, POLR1C, POMGNT1, POMT1, POMT2, POR, POU1F1, POU3F4, PPIB, PPT1, PQBP1, PRCD, PRDM5, PRF1, PRICKLE1, PRKDC, PROP1, PRPS1, PSAP, PTPRC, PTS, PUS1, PYCR1, PYGL, PYGM, QDPR, RAB23, RAG1, RAG2, RAPSN, RARS2, RAX, RD3, RDH12, RDH5, RFX5, RFXANK, RFXAP, RHAG, RLBP1, RMRP, RNASEH2A, RNASEH2B, RNASEH2C, ROGDI, RP2, RPE65, RPGR, RPGRIP1, RPGRIP1L, RS1, RSPH9, RTEL1, SACS, SAG, SAMD9, SAMHD1, SARS2, SBDS, SCO1, SCO2, SDCCAG8, SDR9C7, SEC23B, SELENON, SEPSECS, SERPINA1, SERPINF1, SGCA, SGCB, SGCD, SGCG, SGSH, SH3TC2, SKIV2L, SLC12A1, SLC12A3, SLC12A6, SLC16A2, SLC17A5, SLC19A2, SLC19A3, SLC1A4, SLC22A5, SLC25A13, SLC25A15, SLC25A20, SLC26A2, SLC26A3, SLC26A4, SLC27A4, SLC2A10, SLC2A2, SLC34A3, SLC35A3, SLC37A4, SLC39A4, SLC3A1, SLC45A2, SLC46A1, SLC4A1, SLC4A11, SLC5A5, SLC6A19, SLC6A8, SLC7A7, SLC7A9, SMARCAL1, SMN1, SMPD1, SNAP29, SNX10, SP110, SPATA7, SPG11, SPG21, SPG7, SPINK5, SPR, SRD5A2, ST3GAL5, STAR, STK4, STX11, STXBP2, SUCLA2, SUMF1, SUOX, SURF1, SYN1, SYNE4, TAT, TAZ, TBCE, TBX19, TCIRG1, TCTN1, TCTN2, TCTN3, TECPR2, TERT, TF, TFR2, TG, TGM1, TH, THOC2, TK2, TMC1, TMEM138, TMEM216, TMEM231, TMEM237, TMEM38B, TMEM67, TMEM70, TMPRSS3, TNFSF11, TNXB, TPO, TPP1, TRAPPC11, TRDN, TREX1, TRHR, TRIM32, TRIM37, TRMU, TRPM6, TSEN2, TSEN34, TSEN54, TSFM, TSHB, TSHR, TTC37, TTC7A, TTC8, TTPA, TULP1, TYMP, TYR, TYRP1, UGT1A1, UNC13D, UPF3B, USH1C, USH1G, USH2A, VDR, VLDLR, VPS13A, VPS13B, VPS45, VPS53, VRK1, VSX2, WAS, WHRN, WISP3, WNT1, WNT10A, WRN, XPA, XPC, ZAP70, ZBTB24, ZDHHC9, ZFYVE26, ZNF469, ZNF711 (787遺伝子)
全遺伝子と対応疾患の一覧表
▼ 遺伝子名をクリックすると、遺伝子ごとの解説ページ(該当するもの)にリンクします。
| 遺伝子名 | 関連疾患名 |
|---|---|
| AAAS | オールグローブ症候群(AAA症候群) |
| ABCA12 | 先天性魚鱗癬様紅皮症 |
| ABCA3 | 先天性肺胞蛋白症 |
| ABCA4 | Stargardt病、網膜色素変性症 |
| ABCB11 | 進行性家族性肝内胆汁うっ滞症2型 |
| ABCB4 | 進行性家族性肝内胆汁うっ滞症3型 |
| ABCC8 | 先天性高インスリン血症、家族性若年性糖尿病(MODY)12型 |
| ABCD1 | 副腎白質ジストロフィー |
| ABCD4 | ビタミンB12代謝異常症 |
| ACAD9 | ミトコンドリア複合I欠損症 |
| ACADM | 中鎖アシルCoA脱水素酵素欠損症(MCAD欠損症) |
| ACADS | 短鎖アシルCoA脱水素酵素欠損症(SCAD欠損症) |
| ACADSB | 2-メチルブチリルCoA脱水素酵素欠損症 |
| ACADVL | 長鎖アシルCoA脱水素酵素欠損症(VLCAD欠損症) |
| ACAT1 | ケトチオラーゼ欠損症 |
| ACOX1 | ペルオキシソーム生合成異常症1型 |
| ACSF3 | マロン酸およびメチルマロン酸尿症 |
| ADA | 重症複合免疫不全症(ADA欠損症) |
| ADAMTS2 | 皮膚脆弱症(Ehlers-Danlos症候群VIIC型) |
| ADGRG1 | 前脳無形成症 |
| ADGRV1 | Usher症候群2C型 |
| ADK | アデノシンキナーゼ欠損症 |
| AFF2 | 脆弱X症候群関連知的障害 |
| AGA | アスパラギン酸グリコシダーゼ欠損症 |
| AGL | 糖原病III型(Cori病) |
| AGPAT2 | 先天性全身性脂肪異栄養症1型 |
| AGPS | リーフサム症候群 |
| AGXT | 原発性高シュウ酸尿症1型 |
| AHCY | 高ホモシステイン血症 |
| AHI1 | Joubert症候群3型 |
| AIMP1 | 多発性関節拘縮症 |
| AIPL1 | Leber先天性黒内障4型 |
| AIRE | 自己免疫性多内分泌腺症候群1型 |
| AK2 | 網状形成不全症 |
| AKR1D1 | 胆汁酸合成障害 |
| ALDH3A2 | シェーグレン・ラルソン症候群 |
| ALDH4A1 | 高プロリン血症2型 |
| ALDH7A1 | ピリドキシン依存性てんかん |
| ALDOB | 遺伝性フルクトース不耐症 |
| ALG1 | 先天性糖鎖付加異常症1K型 |
| ALG12 | 先天性糖鎖付加異常症 |
| ALG3 | 先天性糖鎖付加異常症 |
| ALG6 | 先天性糖鎖付加異常症 |
| ALMS1 | アルストローム症候群 |
| ALOX12B | 常染色体劣性遺伝性魚鱗癬 |
| ALOXE3 | 常染色体劣性遺伝性魚鱗癬 |
| ALPL | 低ホスファターゼ症 |
| AMH | 持続性ミュラー管症候群 |
| AMHR2 | 持続性ミュラー管症候群 |
| AMN | 巨赤芽球性貧血 |
| AMPD2 | ポント小脳低形成 |
| AMT | 非ケトン性高グリシン血症 |
| ANO10 | 小脳失調 |
| ANO5 | 筋ジストロフィー |
| ANTXR2 | 若年性硝子様線維腫症 |
| AP1S1 | MEDNIK症候群 |
| AP1S2 | 知的障害 |
| AP3B1 | ヘルマンスキー・プドラック症候群 |
| AP3D1 | ヘルマンスキー・プドラック症候群 |
| APOPT1 | ミトコンドリア症 |
| AQP2 | 尿崩症 |
| AR | アンドロゲン不応症 |
| ARG1 | 高アルギニン血症 |
| ARL13B | ジュベール症候群 |
| ARL6 | バルデー・ビードル症候群 |
| ARSA | メタクロマチック白質ジストロフィー |
| ARSB | ムコ多糖症VI型 |
| ARSE | X連鎖性軟骨形成不全症 |
| ARX | X連鎖性知的障害 |
| ASL | アルギニノコハク酸リアーゼ欠損症 |
| ASNS | アスパラギン合成酵素欠損症 |
| ASPA | カナバン病 |
| ASS1 | シトルリン血症 |
| ATM | 毛細血管拡張性運動失調症 |
| ATP13A2 | 神経変性症(クフォル・ラケブ症候群) |
| ATP6V0A2 | 皮膚弛緩症 |
| ATP6V0A4 | 遠位尿細管性アシドーシス |
| ATP6V1B1 | 遠位尿細管性アシドーシス |
| ATP6V1E1 | 遠位尿細管性アシドーシス |
| ATP7A | メンケス病 |
| ATP7B | ウィルソン病 |
| ATP8B1 | 家族性肝内胆汁うっ滞症 |
| ATRX | アルファサラセミア・知的障害症候群 |
| AVPR2 | 腎性尿崩症 |
| B9D1 | メッケル症候群 |
| B9D2 | メッケル症候群 |
| BBS1 | バルデー・ビードル症候群 |
| BBS10 | バルデー・ビードル症候群 |
| BBS12 | バルデー・ビードル症候群 |
| BBS2 | バルデー・ビードル症候群 |
| BBS4 | バルデー・ビードル症候群 |
| BBS5 | バルデー・ビードル症候群 |
| BBS7 | バルデー・ビードル症候群 |
| BBS9 | バルデー・ビードル症候群 |
| BCHE | ブチリルコリンエステラーゼ欠損症 |
| BCKDHA | メープルシロップ尿症 |
| BCKDHB | メープルシロップ尿症 |
| BCS1L | GRACILE症候群、複合I-III欠損症 |
| BLM | ブルーム症候群 |
| BLOC1S3 | ヘルマンスキー・プドラック症候群 |
| BLOC1S6 | ヘルマンスキー・プドラック症候群 |
| BMP1 | 骨形成不全症 |
| BMPER | 小頭症、発達遅滞 |
| BRIP1 | ファンコニ貧血 |
| BRWD3 | X連鎖性知的障害 |
| BSND | バーター症候群(聴神経付き) |
| BTD | ビオチニダーゼ欠損症 |
| BTK | X連鎖無ガンマグロブリン血症 |
| C19orf12 | 神経変性症 |
| C8orf37 | 網膜ジストロフィー |
| CAD | 発作性てんかん、発達遅滞 |
| CANT1 | デスビュケ型骨形成不全症 |
| CAPN3 | 肢帯型筋ジストロフィー |
| CASP14 | 先天性魚鱗癬 |
| CASQ2 | カテコラミン誘発多形性心室頻拍 |
| CASR | 家族性低カルシウム血症 |
| CAVIN1 | 全身性リポジストロフィー |
| CBS | ホモシスチン尿症 |
| CC2D1A | 知的障害 |
| CC2D2A | ジュベール症候群 |
| CCDC103 | 原発性線毛運動不全症 |
| CCDC151 | 原発性線毛運動不全症 |
| CCDC39 | 原発性線毛運動不全症 |
| CCDC8 | 3M症候群 |
| CCDC88C | 小脳失調 |
| CD247 | 重症複合免疫不全症 |
| CD3D | 重症複合免疫不全症 |
| CD3E | 重症複合免疫不全症 |
| CD3G | 重症複合免疫不全症 |
| CD40LG | X連鎖高IgM症候群 |
| CD59 | 発作性夜間ヘモグロビン尿症 |
| CD8A | 重症複合免疫不全症 |
| CDAN1 | 先天性赤芽球性貧血 |
| CDCA7 | ICF症候群 |
| CDH23 | 非症候性難聴、アッシャー症候群 |
| CEP104 | ジュベール症候群 |
| CEP152 | 小頭症 |
| CEP290 | ジュベール症候群、レーバー先天性黒内障 |
| CERKL | 網膜色素変性症 |
| CERS3 | 常染色体劣性遺伝性魚鱗癬 |
| CFTR | 嚢胞性線維症 |
| CHAT | 先天性筋無力症候群 |
| CHM | コロイデレミア |
| CHMP1A | ポイント・ボンネ症候群 |
| CHRNE | 先天性筋無力症候群 |
| CHRNG | 多発性関節拘縮症 |
| CHST6 | マカッサー角膜ジストロフィー |
| CIB2 | 非症候性難聴 |
| CIITA | 主要組織適合複合体クラスII欠損症 |
| CLCF1 | 冷誘発発汗症候群 |
| CLCN1 | 先天性ミオトニア |
| CLCN5 | デンテ病 |
| CLCNKB | バーター症候群 |
| CLN3 | 神経セロイドリポフスチン症 |
| CLN5 | 神経セロイドリポフスチン症 |
| CLN6 | 神経セロイドリポフスチン症 |
| CLN8 | 神経セロイドリポフスチン症 |
| CLP1 | 運動ニューロン疾患 |
| CLRN1 | アッシャー症候群 |
| CNGA1 | 網膜色素変性症 |
| CNGA3 | 全色盲 |
| CNGB1 | 網膜色素変性症 |
| CNGB3 | 全色盲 |
| CNTNAP2 | 言語発達遅滞 |
| COASY | 神経変性症 |
| COL11A2 | 非症候性難聴 |
| COL17A1 | 水疱性表皮剥離症 |
| COL27A1 | スティーブ・カパース症候群 |
| COL4A3 | アルポート症候群 |
| COL4A4 | アルポート症候群 |
| COL4A5 | アルポート症候群 |
| COL7A1 | 水疱性表皮剥離症 |
| COLQ | 先天性筋無力症候群 |
| COQ4 | コエンザイムQ10欠損症 |
| CORO1A | 重症複合免疫不全症 |
| COX10 | ミトコンドリア病 |
| COX15 | ミトコンドリア病 |
| COX20 | ミトコンドリア病 |
| COX6B1 | ミトコンドリア病 |
| CP | セルロプラスミン血症 |
| CPLANE1 | ジュベール症候群 |
| CPS1 | カルバモイルリン酸合成酵素欠損症 |
| CPT1A | カルニチンパルミトイルトランスフェラーゼ1A欠損症 |
| CPT2 | カルニチンパルミトイルトランスフェラーゼ2欠損症 |
| CRADD | 先天性小頭症 |
| CRB1 | 網膜色素変性症 |
| CRLF1 | コールド・インデュースド・スイーティング症候群 |
| CRTAP | 骨形成不全症 |
| CRYL1 | 先天性白内障 |
| CTC1 | コーツプラス症候群 |
| CTNS | シスチノーシス |
| CTSA | ガラクトシアリドーシス |
| CTSC | パピヨン・ルフェーブル症候群 |
| CTSD | 神経セロイドリポフスチン症 |
| CTSF | 神経セロイドリポフスチン症 |
| CTSK | 濃化異骨症 |
| CUL4B | X連鎖知的障害 |
| CUL7 | 3M症候群 |
| CWC27 | 網膜色素変性症 |
| CYBA | 慢性肉芽腫症 |
| CYBB | 慢性肉芽腫症 |
| CYP11A1 | 副腎不全 |
| CYP11B1 | 先天性副腎過形成 |
| CYP11B2 | 偽性アルドステロン症 |
| CYP17A1 | 17α-ヒドロキシラーゼ欠損症 |
| CYP19A1 | アロマターゼ欠損症 |
| CYP1B1 | 原発性先天性緑内障 |
| CYP21A2 | 先天性副腎過形成 |
| CYP27A1 | セレブロテンドリノーシス |
| CYP27B1 | ビタミンD依存性くる病 |
| CYP4F22 | 先天性魚鱗癬 |
| CYP7B1 | 遺伝性痙性対麻痺5型 |
| DBT | メープルシロップ尿症 |
| DCAF17 | ウッドハウス・サカティ症候群 |
| DCLRE1C | 重症複合免疫不全症 |
| DCX | X連鎖性滑脳症(リスニア症候群) |
| DDB2 | 色素性乾皮症E群 |
| DDC | 芳香族L-アミノ酸脱炭酸酵素欠損症 |
| DDR2 | スピロエンドメタフィシール骨異形成症 |
| DDX11 | ウォーソー・ブレイカージ症候群 |
| DGUOK | デオキシグアノシンキナーゼ欠損症 |
| DHCR24 | デヒドロコレステロール還元酵素欠損症 |
| DHCR7 | スミス・レムリ・オピッツ症候群 |
| DHDDS | 網膜ジストロフィー |
| DKC1 | 先天性角化異常症 |
| DLAT | ピルビン酸デヒドロゲナーゼ複合体欠損症 |
| DLD | ジヒドロリポイルデヒドロゲナーゼ欠損症 |
| DLG3 | X連鎖知的障害 |
| DLL3 | 先天性脊椎側弯症 |
| DMD | デュシェンヌ型筋ジストロフィー |
| DNAH5 | 原発性線毛不全症 |
| DNAI1 | 原発性線毛不全症 |
| DNAI2 | 原発性線毛不全症 |
| DNAL1 | 原発性線毛不全症 |
| DNMT3B | 免疫不全症候群(ICF症候群) |
| DOCK8 | 高IgE症候群 |
| DOK7 | 先天性筋無力症候群 |
| DOLK | 先天性グリコシル化異常症 |
| DPYD | ジヒドロピリミジンデヒドロゲナーゼ欠損症 |
| DTNBP1 | ヘルマンスキー・プドラック症候群 |
| DUOX2 | 先天性甲状腺機能低下症 |
| DUOXA2 | 先天性甲状腺機能低下症 |
| DYNC2H1 | 短肋骨多指症候群 |
| DYSF | ディスフェルリン症 |
| EDA | 無汗性外胚葉異形成症 |
| EFEMP2 | 先天性大動脈瘤 |
| EIF2AK3 | ウォルコット・ラリソン症候群 |
| EIF2B1 | 進行性白質脳症 |
| EIF2B2 | 進行性白質脳症 |
| EIF2B3 | 進行性白質脳症 |
| EIF2B4 | 進行性白質脳症 |
| EIF2B5 | 進行性白質脳症 |
| ELP1 | 家族性自律神経失調症 |
| EMD | エメリ・ドレフュス型筋ジストロフィー |
| EPB42 | 遺伝性楕円赤血球症 |
| ERBB3 | 先天性多発性関節拘縮症 |
| ERCC2 | 色素性乾皮症 |
| ERCC3 | 色素性乾皮症 |
| ERCC4 | 色素性乾皮症 |
| ERCC5 | 色素性乾皮症 |
| ERCC6 | コケイン症候群 |
| ERCC8 | コケイン症候群 |
| ESCO2 | ロバーツ症候群 |
| ETFA | グルタル酸尿症2型 |
| ETFB | グルタル酸尿症2型 |
| ETFDH | グルタル酸尿症2型 |
| ETHE1 | エチルマロン酸脳症 |
| EVC | エリス・ファン・クレベルド症候群 |
| EVC2 | エリス・ファン・クレベルド症候群 |
| EXOSC3 | ポントセレベラル低形成 |
| EYS | 網膜色素変性症 |
| F11 | 第XI因子欠乏症 |
| F2 | プロトロンビン欠乏症 |
| F5 | 第V因子欠乏症 |
| F7 | 第VII因子欠乏症 |
| F8 | 血友病A |
| F9 | 血友病B |
| FA2H | 遺伝性痙性対麻痺 |
| FAH | チロシン血症1型 |
| FAM126A | ヒポミエリン化神経障害 |
| FAM161A | 網膜色素変性症 |
| FANCA | ファンコニ貧血 |
| FANCB | ファンコニ貧血 |
| FANCC | ファンコニ貧血 |
| FANCD2 | ファンコニ貧血 |
| FANCE | ファンコニ貧血 |
| FANCF | ファンコニ貧血 |
| FANCG | ファンコニ貧血 |
| FANCI | ファンコニ貧血 |
| FANCL | ファンコニ貧血 |
| FBP1 | フルクトース-1,6-ビスホスファターゼ欠損症 |
| FBXL4 | ミトコンドリアDNA枯渇症 |
| FGD1 | ファシオジェニタル異骨症 |
| FH | 遺伝性平滑筋腫症 |
| FHL1 | エメリ・ドレフュス型筋ジストロフィー |
| FKBP10 | 骨形成不全症 |
| FKRP | 先天性筋ジストロフィー |
| FKTN | 福山型先天性筋ジストロフィー |
| FMO3 | 魚臭症 |
| FMR1 | 脆弱X症候群 |
| FOLR1 | 脳神経管閉鎖障害 |
| FOXN1 | 先天性無胸腺症 |
| FOXP3 | X連鎖免疫調節障害(IPEX症候群) |
| FOXRED1 | ミトコンドリア複合I欠損症 |
| FRAS1 | フレーザー症候群 |
| FREM2 | フレーザー症候群 |
| FTCD | フォルミミノグルタミン酸尿症 |
| FTSJ1 | X連鎖知的障害 |
| FUCA1 | フコシドーシス |
| FXN | フリードライヒ運動失調症 |
| G6PC | グリコーゲン貯蔵病Ia型(フォン・ギールケ病) |
| G6PC3 | 重症先天性好中球減少症3型 |
| G6PD | グルコース-6-リン酸脱水素酵素欠損症 |
| GAA | ポンペ病(糖原病II型) |
| GALC | クラッベ病 |
| GALE | ガラクトース血症III型 |
| GALK1 | ガラクトース血症II型 |
| GALNS | ムコ多糖症IVA型(モルキオ症候群A型) |
| GALNT3 | 家族性高リン血症性くる病 |
| GALT | ガラクトース血症I型 |
| GAMT | グアニジノ酢酸メチルトランスフェラーゼ欠損症 |
| GATM | アルギニン-グリシン-アミジノトランスフェラーゼ欠損症 |
| GBA | ゴーシェ病 |
| GBE1 | グリコーゲン貯蔵病IV型(アンダーセン病) |
| GCDH | グルタル酸尿症I型 |
| GDAP1 | 遺伝性運動感覚ニューロパチー |
| GDF5 | ブラキダクチリーC型 |
| GFM1 | ミトコンドリア病 |
| GFPT1 | 先天性筋無力症候群 |
| GHR | 成長ホルモン不応症(ラロン症候群) |
| GHRHR | 成長ホルモン放出ホルモン受容体欠損症 |
| GJB1 | シャルコー・マリー・トゥース病X1型 |
| GJB2 | 非症候性難聴 |
| GJB6 | 非症候性難聴 |
| GLA | ファブリー病 |
| GLB1 | GM1ガングリオシドーシス |
| GLDC | 非ケトーシス型高グリシン血症 |
| GLE1 | LCCS1(致死性先天性拘縮症候群1型) |
| GNE | 遠位型ミオパチー(縁取り空胞型) |
| GNPAT | 点状軟骨異形成症 |
| GNPTAB | ムコリピドーシスII型およびIII型 |
| GNPTG | ムコリピドーシスIII型 |
| GNRHR | ゴナドトロピン放出ホルモン受容体欠損症 |
| GNS | ムコ多糖症IIID型 |
| GORAB | 老人様外観症候群 |
| GP1BA | ベルナール・スリエ症候群 |
| GP9 | ベルナール・スリエ症候群 |
| GPR143 | 眼皮膚白皮症 |
| GRHPR | 原発性高シュウ酸尿症II型 |
| GRIP1 | フレーザー症候群 |
| GSS | グルタチオン合成酵素欠損症 |
| GUCY2D | レーバー先天性黒内障1型 |
| GUSB | ムコ多糖症VII型(スライ症候群) |
| GYS2 | 肝グリコーゲン合成酵素欠損症 |
| HADH | 3-ヒドロキシアシル-CoA脱水素酵素欠損症 |
| HADHA | 長鎖3-ヒドロキシアシル-CoA脱水素酵素欠損症 |
| HADHB | 長鎖3-ヒドロキシアシル-CoA脱水素酵素欠損症 |
| HAMP | ヘモクロマトーシス2B型 |
| HAX1 | コストマン症候群 |
| HBA1 | α-サラセミア |
| HBA2 | α-サラセミア |
| HBB | β-サラセミア、鎌状赤血球症 |
| HCFC1 | X連鎖知的障害 |
| HELLS | ICF症候群 |
| HEXA | テイ・サックス病 |
| HEXB | サンドホフ病 |
| HFE | ヘモクロマトーシス1型 |
| HGD | アルカプトン尿症 |
| HGSNAT | ムコ多糖症IIIC型 |
| HINT1 | 遺伝性運動ニューロパチー |
| HJV | ヘモクロマトーシス2A型 |
| HLCS | ホロカルボキシラーゼ合成酵素欠損症 |
| HMGCL | 3-ヒドロキシ-3-メチルグルタリル酸尿症 |
| HMGCS2 | 3-ヒドロキシ-3-メチルグルタリルCoA合成酵素欠損症 |
| HOGA1 | 原発性高オキサル酸尿症3型 |
| HPD | チロシン血症3型 |
| HPS1 | ヘルマンスキー・プドラック症候群1型 |
| HPS3 | ヘルマンスキー・プドラック症候群3型 |
| HPS4 | ヘルマンスキー・プドラック症候群4型 |
| HPS5 | ヘルマンスキー・プドラック症候群5型 |
| HPS6 | ヘルマンスキー・プドラック症候群6型 |
| HSD17B10 | 17β-ヒドロキシステロイド脱水素酵素10欠損症 |
| HSD17B3 | 17β-ヒドロキシステロイド脱水素酵素3欠損症 |
| HSD17B4 | ペルオキシソーム生合成異常症 |
| HSD3B2 | 3β-ヒドロキシステロイド脱水素酵素2欠損症 |
| HSD3B7 | 3β-ヒドロキシステロイド脱水素酵素7欠損症 |
| HYAL1 | ムコ多糖症IX型 |
| HYLS1 | 水頭脳水鰭症候群 |
| IDH3B | 網膜色素変性症 |
| IDS | ムコ多糖症II型(ハンター症候群) |
| IDUA | ムコ多糖症I型(ハーラー症候群) |
| IFT140 | マインツェル症候群 |
| IGHMBP2 | 遠位型脊髄性筋萎縮症1型 |
| IGSF1 | 中枢性甲状腺機能低下症 |
| IKBKB | 免疫不全症 |
| IL1RAPL1 | X連鎖知的障害 |
| IL2RA | 自己免疫疾患 |
| IL2RG | X連鎖重症複合免疫不全症 |
| IL7R | 重症複合免疫不全症 |
| INPP5E | ジュベール症候群 |
| INVS | 若年性ネフロン癆 |
| ITGA2B | グランツマン血小板無力症 |
| ITGA6 | 水疱性表皮剥離症 |
| ITGB3 | グランツマン血小板無力症 |
| ITGB4 | 水疱性表皮剥離症 |
| ITPA | ITPaseイヌの欠損症 |
| IVD | イソ吉草酸血症 |
| IYD | 先天性甲状腺機能低下症 |
| JAK3 | 重症複合免疫不全症 |
| KCNJ1 | バーター症候群 |
| KCNJ11 | 新生児糖尿病 |
| KCTD7 | 進行性ミオクローヌスてんかん3型 |
| KDM5C | X連鎖知的障害 |
| KIF14 | 小頭症 |
| L1CAM | X連鎖性水頭症(L1症候群) |
| LAMA2 | 先天性筋ジストロフィー(メロシン欠損型) |
| LAMA3 | 水疱性表皮剥離症 |
| LAMB3 | 水疱性表皮剥離症 |
| LAMC2 | 水疱性表皮剥離症 |
| LARS | 急性肝不全症候群 |
| LCA5 | レーバー先天性黒内障 |
| LCK | 重症複合免疫不全症 |
| LDLR | 家族性高コレステロール血症 |
| LDLRAP1 | 常染色体劣性家族性高コレステロール血症 |
| LHCGR | 黄体形成ホルモン受容体異常 |
| LHX3 | 複合下垂体機能低下症 |
| LIFR | シュウォーツ・ジャンペル症候群 |
| LIG4 | 重症複合免疫不全症 |
| LIPA | コレステリルエステル蓄積症(CESD) |
| LIPN | 常染色体劣性魚鱗癬 |
| LMAN1 | 凝固因子V/VIII複合欠損症 |
| LMBRD1 | コバラミン代謝異常症 |
| LOXHD1 | 非症候性難聴 |
| LPAR6 | 常染色体劣性無毛症 |
| LPL | 家族性高カイロミクロン血症 |
| LRAT | レーバー先天性黒内障 |
| LRP2 | ドナイ・バロー症候群 |
| LRPPRC | リー症候群(フランスカナダ型) |
| LTBP4 | 皮膚弛緩症 |
| LYST | チェディアック・東症候群 |
| MAK | 網膜色素変性症 |
| MALT1 | 複合免疫不全症 |
| MAN2B1 | α-マンノシドーシス |
| MANBA | β-マンノシドーシス |
| MAT1A | メチオニンS-アデノシルトランスフェラーゼ欠損症 |
| MCCC1 | 3-メチルクロトニルCoAカルボキシラーゼ欠損症 |
| MCCC2 | 3-メチルクロトニルCoAカルボキシラーゼ欠損症 |
| MCEE | メチルマロン酸血症 |
| MCOLN1 | ムコリピドーシスIV型 |
| MCPH1 | 常染色体劣性原発性小頭症 |
| MED17 | 常染色体劣性小頭症 |
| MEFV | 家族性地中海熱 |
| MEGF8 | カルペンター症候群 |
| MESP2 | 脊椎肋骨形成不全症 |
| MFSD8 | 神経セロイドリポフスチン症7型 |
| MID1 | オピッツ症候群 |
| MKKS | マッキューシック・カウフマン症候群 |
| MKS1 | メッケル症候群 |
| MLC1 | 大脳白質脳症(メガロエンセファリック) |
| MLYCD | マロニルCoA脱炭酸酵素欠損症 |
| MMAA | メチルマロン酸血症 |
| MMAB | メチルマロン酸血症 |
| MMACHC | コバラミンC型疾患 |
| MMADHC | コバラミンD型疾患 |
| MPI | 先天性糖鎖付加異常症Ib型 |
| MPL | 先天性無巨核球性血小板減少症 |
| MPV17 | ミトコンドリアDNA枯渇症候群 |
| MRE11 | 毛細血管拡張性運動失調症様疾患 |
| MTHFD1 | メチレンテトラヒドロ葉酸脱水素酵素欠損症 |
| MTHFR | メチレンテトラヒドロ葉酸還元酵素欠損症 |
| MTM1 | 筋細管型ミオパチー |
| MTMR2 | シャルコー・マリー・トゥース病4B1型 |
| MTR | ホモシスチン尿症 |
| MTRR | ホモシスチン尿症 |
| MTTP | 無βリポタンパク血症 |
| MUT | メチルマロン酸血症 |
| MVK | メバロン酸尿症 |
| MYO15A | 非症候性難聴 |
| MYO7A | アッシャー症候群1B型 |
| NAGA | シンドラー病 |
| NAGLU | ムコ多糖症IIIB型 |
| NAGS | N-アセチルグルタミン酸合成酵素欠損症 |
| NBAS | SOPH症候群 |
| NBEAL2 | 灰色血小板症候群 |
| NBN | ナイミーヘン染色体不安定症候群 |
| NCF2 | 慢性肉芽腫症 |
| NCF4 | 慢性肉芽腫症 |
| NDP | ノーリー病 |
| NDRG1 | シャルコー・マリー・トゥース病4D型 |
| NDUFA11 | ミトコンドリア複合I欠損症 |
| NDUFAF2 | ミトコンドリア複合I欠損症 |
| NDUFAF5 | ミトコンドリア複合I欠損症 |
| NDUFS4 | ミトコンドリア複合I欠損症 |
| NDUFS6 | ミトコンドリア複合I欠損症 |
| NDUFS7 | ミトコンドリア複合I欠損症 |
| NDUFV1 | ミトコンドリア複合I欠損症 |
| NEB | ネマリンミオパチー |
| NEU1 | シアリドーシス |
| NGLY1 | 先天性脱グリコシル化障害 |
| NHEJ1 | 重症複合免疫不全症 |
| NIPAL4 | 常染色体劣性魚鱗癬 |
| NONO | X連鎖知的障害 |
| NPC1 | ニーマン・ピック病C型 |
| NPC2 | ニーマン・ピック病C型 |
| NPHP1 | 若年性ネフロン癆 |
| NPHP3 | 若年性ネフロン癆 |
| NPHS1 | 先天性ネフローゼ症候群(フィンランド型) |
| NPHS2 | ステロイド抵抗性ネフローゼ症候群 |
| NR0B1 | 副腎低形成 |
| NR2E3 | エンハンスドSコーン症候群 |
| NTRK1 | 先天性無痛無汗症 |
| OAT | ジャイレート・アトロフィー(オルニチンアミノ基転移酵素欠損症) |
| OBSL1 | 3M症候群 |
| OCA2 | 眼皮膚白皮症2型 |
| OCRL | ロウ症候群 |
| OPA3 | コステフ症候群 |
| OPHN1 | X連鎖知的障害 |
| OSTM1 | 骨硬化症 |
| OTC | オルニチントランスカルバミラーゼ欠損症 |
| OTOF | 非症候性難聴 |
| P3H1 | 骨形成不全症 |
| PAH | フェニルケトン尿症 |
| PAK3 | 知的障害 |
| PANK2 | パンテトネートキナーゼ関連神経変性症 |
| PC | ピルビン酸カルボキシラーゼ欠損症 |
| PCBD1 | 高フェニルアラニン血症 |
| PCCA | プロピオン酸血症 |
| PCCB | プロピオン酸血症 |
| PCDH15 | アッシャー症候群1F型 |
| PCNT | マイクロセファリック原発性小人症 |
| PDE6A | 網膜色素変性症 |
| PDHA1 | ピルビン酸脱水素酵素欠損症 |
| PDHB | ピルビン酸脱水素酵素欠損症 |
| PDHX | ピルビン酸脱水素酵素欠損症 |
| PDP1 | ピルビン酸デヒドロゲナーゼホスファターゼ欠損症 |
| PEPD | プロリダーゼ欠損症 |
| PET100 | ミトコンドリア複合体IV欠損症 |
| PEX1 | ペルオキシソーム形成異常症 |
| PEX10 | ペルオキシソーム形成異常症 |
| PEX11B | ペルオキシソーム生合成異常症 |
| PEX12 | ペルオキシソーム形成異常症 |
| PEX13 | ペルオキシソーム形成異常症 |
| PEX14 | ペルオキシソーム生合成異常症 |
| PEX16 | ペルオキシソーム生合成異常症 |
| PEX19 | ペルオキシソーム生合成異常症 |
| PEX2 | ペルオキシソーム形成異常症 |
| PEX26 | ペルオキシソーム形成異常症 |
| PEX3 | ペルオキシソーム生合成異常症 |
| PEX5 | ペルオキシソーム形成異常症 |
| PEX6 | ペルオキシソーム形成異常症 |
| PEX7 | ペルオキシソーム形成異常症 |
| PFKM | 糖原病VII型(垂井病) |
| PGK1 | ホスホグリセリン酸キナーゼ欠損症 |
| PGM3 | 免疫不全症 |
| PHF8 | シーゲル・モリュー症候群 |
| PHGDH | 3-ホスホグリセリン酸デヒドロゲナーゼ欠損症 |
| PHKA1 | 糖原病IX型 |
| PHKA2 | 糖原病IX型 |
| PHKB | 糖原病IX型 |
| PHKG2 | 糖原病IX型 |
| PHYH | レフサム病 |
| PIGN | 多発性先天性異常症候群 |
| PIP5K1C | リン脂質代謝異常症 |
| PJVK | 非症候性難聴 |
| PKHD1 | 常染色体劣性多発性嚢胞腎 |
| PLA2G6 | 神経変性症 |
| PLEKHG5 | 遠位型脊髄性筋萎縮症 |
| PLOD1 | エーラス・ダンロス症候群(脊柱後側弯型) |
| PLOD2 | ブルック症候群 |
| PLP1 | ペリツェウス・メルツバッハー病 |
| PMM2 | 先天性糖鎖付加異常症Ia型 |
| PNP | プリンヌクレオシドホスホリラーゼ欠損症 |
| PNPLA1 | 常染色体劣性魚鱗癬 |
| PNPO | ピリドキサールリン酸依存性てんかん |
| POC1A | 原発性小人症 |
| POLG | ミトコンドリアDNA欠損症 |
| POLH | 色素性乾皮症V型 |
| POLR1C | Treacher Collins症候群 |
| POMGNT1 | 筋ジストロフィー |
| POMT1 | 筋ジストロフィー |
| POMT2 | 筋ジストロフィー |
| POR | 副腎皮質過形成 |
| POU1F1 | 成長ホルモン欠損症 |
| POU3F4 | X連鎖性難聴 |
| PPIB | 骨形成不全症 |
| PPT1 | 神経セロイドリポフスチン症 |
| PQBP1 | 知的障害(ルナクラ症候群) |
| PRCD | 網膜変性症 |
| PRDM5 | 脆弱角膜症候群 |
| PRF1 | 家族性血球貪食性リンパ組織球症 |
| PRICKLE1 | てんかん |
| PRKDC | 重症複合免疫不全症 |
| PROP1 | 下垂体機能低下症 |
| PRPS1 | アーツ症候群、シャルコー・マリー・トゥース病X5型 |
| PSAP | スフィンゴリピドーシス |
| PTPRC | 重症複合免疫不全症 |
| PTS | フェニルケトン尿症 |
| PUS1 | ミトコンドリアミオパチー |
| PYCR1 | 皮膚弾力線維症 |
| PYGL | 糖原病VI型 |
| PYGM | 糖原病V型(マッカードル病) |
| QDPR | テトラヒドロビオプテリン(BH4)欠損型高フェニルアラニン血症 |
| RAB23 | カーペンター症候群 |
| RAG1 | 重症複合免疫不全症 |
| RAG2 | 重症複合免疫不全症 |
| RAPSN | 先天性筋無力症候群 |
| RARS2 | 橋小脳低形成 |
| RAX | 無眼球症 |
| RD3 | 網膜ジストロフィー |
| RDH12 | 網膜色素変性症 |
| RDH5 | 白点状眼底(眼底白点症) |
| RFX5 | MHCクラスⅡ欠損症 |
| RFXANK | MHCクラスⅡ欠損症 |
| RFXAP | MHCクラスⅡ欠損症 |
| RHAG | 遺伝性楕円赤血球症 |
| RLBP1 | 網膜色素変性症 |
| RMRP | カルティラージュヘア低形成 |
| RNASEH2A | アカルディ・グティエール症候群 |
| RNASEH2B | アカルディ・グティエール症候群 |
| RNASEH2C | アカルディ・グティエール症候群 |
| ROGDI | コフィン・ローリー症候群 |
| RP2 | 網膜色素変性症 |
| RPE65 | レーバー先天性黒内障 |
| RPGR | 網膜色素変性症 |
| RPGRIP1 | レーバー先天性黒内障 |
| RPGRIP1L | ジュベール症候群 |
| RS1 | X連鎖性網膜分離症 |
| RSPH9 | 原発性線毛運動不全症 |
| RTEL1 | 先天性異常症候群 |
| SACS | 痙性運動失調症(シャルルボワ・サグネ・タイプ) |
| SAG | 網膜色素変性症 |
| SAMD9 | MIRAGE症候群 |
| SAMHD1 | アカルディ・グティエール症候群 |
| SARS2 | 橋小脳低形成 |
| SBDS | シュワッハマン・ダイアモンド症候群 |
| SCO1 | ミトコンドリア複合IV欠損症 |
| SCO2 | ミトコンドリア複合IV欠損症 |
| SDCCAG8 | バルデー・ビードル症候群 |
| SDR9C7 | 先天性魚鱗癬様紅皮症 |
| SEC23B | 先天性赤血球形成異常性貧血II型 |
| SELENON | 強直性脊椎症を伴う先天性ミオパチー3型 |
| SEPSECS | 橋小脳低形成 |
| SERPINA1 | α1-アンチトリプシン欠損症 |
| SERPINF1 | 骨形成不全症VI型 |
| SGCA | 肢帯型筋ジストロフィー2D型 |
| SGCB | 肢帯型筋ジストロフィー2E型 |
| SGCD | 肢帯型筋ジストロフィー2F型 |
| SGCG | 肢帯型筋ジストロフィー2C型 |
| SGSH | ムコ多糖症III型A(サンフィリッポ症候群A型) |
| SH3TC2 | シャルコー・マリー・トゥース病4C型 |
| SKIV2L | 毛髪・肝臓・腸症候群 |
| SLC12A1 | バーター症候群1型 |
| SLC12A3 | ギッテルマン症候群 |
| SLC12A6 | アンダーマン症候群 |
| SLC16A2 | アラン・ハーンドン・ダドリー症候群 |
| SLC17A5 | 遊離シアル酸蓄積症 |
| SLC19A2 | チアミン応答性巨赤芽球性貧血 |
| SLC19A3 | ビオチン-チアミン応答性大脳基底核症 |
| SLC1A4 | スピノセレベラル運動失調症 |
| SLC22A5 | カルニチン欠乏症 |
| SLC25A13 | シトリン欠損症 |
| SLC25A15 | 高アンモニア血症-高オルニチン血症-ホモシトルリン尿症 |
| SLC25A20 | カルニチン・アシルカルニチントランスロカーゼ欠損症 |
| SLC26A2 | ジアストロフィック骨異形成症 |
| SLC26A3 | 家族性塩素喪失性下痢症 |
| SLC26A4 | ペンドレッド症候群 |
| SLC27A4 | 皮膚バリア機能異常 |
| SLC2A10 | 動脈蛇行症候群 |
| SLC2A2 | ファンコニ・ビッケル症候群 |
| SLC34A3 | 家族性低リン血症性くる病 |
| SLC35A3 | 先天性糖鎖付加異常症 |
| SLC37A4 | 糖原病Ib型 |
| SLC39A4 | 先天性腸性肢端皮膚炎 |
| SLC3A1 | シスチン尿症 |
| SLC45A2 | 眼皮膚白皮症4型 |
| SLC46A1 | 遺伝性葉酸吸収不良症 |
| SLC4A1 | 遠位型尿細管性アシドーシス |
| SLC4A11 | 先天性遺伝性角膜内皮ジストロフィー |
| SLC5A5 | 先天性ヨウ素取り込み欠損症 |
| SLC6A19 | ハートナップ病 |
| SLC6A8 | クレアチントランスポーター欠損症 |
| SLC7A7 | リジン尿性蛋白不耐症 |
| SLC7A9 | シスチン尿症 |
| SMARCAL1 | シミプキ・ジョッシ症候群 |
| SMN1 | 脊髄性筋萎縮症 |
| SMPD1 | ニーマン・ピック病A型/B型 |
| SNAP29 | CEDNIK症候群 |
| SNX10 | 骨硬化症8型 |
| SP110 | 肝静脈閉塞性疾患 |
| SPATA7 | レーバー先天性黒内障 |
| SPG11 | 常染色体劣性遺伝性痙性対麻痺11型 |
| SPG21 | マスト症候群 |
| SPG7 | 常染色体劣性遺伝性痙性対麻痺7型 |
| SPINK5 | ネザートン症候群 |
| SPR | セピアプテリン還元酵素欠損症 |
| SRD5A2 | 男性仮性半陰陽症 |
| ST3GAL5 | GM3シンターゼ欠損症 |
| STAR | 先天性副腎皮質過形成症(リポイド型) |
| STK4 | 免疫不全症 |
| STX11 | 家族性血球貪食性リンパ組織球症4型 |
| STXBP2 | 家族性血球貪食性リンパ組織球症5型 |
| SUCLA2 | ミトコンドリアDNA欠損症 |
| SUMF1 | 多発性硫酸化酵素欠損症 |
| SUOX | 亜硫酸酸化酵素欠損症 |
| SURF1 | リー症候群 |
| SYN1 | X連鎖てんかん・知的障害 |
| SYNE4 | 難聴 |
| TAT | チロシン血症2型 |
| TAZ | バース症候群 |
| TBCE | ケニー・カフレイ症候群 |
| TBX19 | 先天性副腎皮質機能低下症 |
| TCIRG1 | 骨硬化症1型 |
| TCTN1 | ジュベール症候群 |
| TCTN2 | ジュベール症候群 |
| TCTN3 | オーラル・フェイシャル・ディジタル症候群IV型 |
| TECPR2 | 遺伝性痙性対麻痺49型 |
| TERT | 先天性角化異常症 |
| TF | アトランスフェリン血症 |
| TFR2 | ヘモクロマトーシス4型 |
| TG | 先天性甲状腺機能低下症 |
| TGM1 | 常染色体劣性魚鱗癬1型 |
| TH | チロシンヒドロキシラーゼ欠損症 |
| THOC2 | X連鎖知的障害 |
| TK2 | ミトコンドリアDNA枯渇症候群 |
| TMC1 | 非症候性難聴 |
| TMEM138 | ジュベール症候群 |
| TMEM216 | ジュベール症候群2型 |
| TMEM231 | ジュベール症候群 |
| TMEM237 | ジュベール症候群 |
| TMEM38B | 骨形成不全症 |
| TMEM67 | メッケル症候群 |
| TMEM70 | ミトコンドリアATP合成酵素欠損症 |
| TMPRSS3 | 非症候性難聴 |
| TNFSF11 | 常染色体劣性骨硬化症 |
| TNXB | エーラス・ダンロス症候群(古典型様型) |
| TPO | 先天性甲状腺機能低下症 |
| TPP1 | 神経セロイドリポフスチン症2型 |
| TRAPPC11 | 肢帯型筋ジストロフィー |
| TRDN | カテコールアミン誘発性多形性心室頻拍 |
| TREX1 | アカルディ・グティエール症候群 |
| TRHR | 甲状腺刺激ホルモン放出ホルモン受容体欠損症 |
| TRIM32 | 肢帯型筋ジストロフィー2H型 |
| TRIM37 | マリオパキスティック・オステオディスプラジア |
| TRMU | ミトコンドリア病 |
| TRPM6 | 低マグネシウム血症 |
| TSEN2 | 橋小脳低形成 |
| TSEN34 | 橋小脳低形成 |
| TSEN54 | 橋小脳低形成 |
| TSFM | ミトコンドリア病 |
| TSHB | 甲状腺刺激ホルモンβサブユニット欠損症 |
| TSHR | 先天性甲状腺機能低下症 |
| TTC37 | 毛髪・肝臓・腸症候群 |
| TTC7A | 多発性腸閉鎖症 |
| TTC8 | バルデー・ビードル症候群8型 |
| TTPA | 家族性ビタミンE欠乏症 |
| TULP1 | 網膜色素変性症 |
| TYMP | ミトコンドリア神経胃腸脳症(MNGIE) |
| TYR | 眼皮膚白皮症1型(チロシナーゼ陰性型) |
| TYRP1 | 眼皮膚白皮症3型 |
| UGT1A1 | クリグラー・ナジャー症候群、ジルベール症候群 |
| UNC13D | 家族性血球貪食性リンパ組織球症3型 |
| UPF3B | X連鎖知的障害 |
| USH1C | アッシャー症候群1C型 |
| USH1G | アッシャー症候群1G型 |
| USH2A | アッシャー症候群2A型 |
| VDR | ビタミンD依存性くる病2型A |
| VLDLR | 小脳低形成 |
| VPS13A | コレアアカントサイトーシス |
| VPS13B | コーエン症候群 |
| VPS45 | 先天性好中球減少症 |
| VPS53 | 進行性小脳萎縮症 |
| VRK1 | 遠位型脊髄性筋萎縮症 |
| VSX2 | 小眼球症 |
| WAS | ウィスコット・アルドリッチ症候群 |
| WHRN | アッシャー症候群2D型 |
| WISP3 | 進行性偽性リウマチ性関節症 |
| WNT1 | 骨形成不全症 |
| WNT10A | 歯牙形成不全症 |
| WRN | ウェルナー症候群 |
| XPA | 色素性乾皮症A群 |
| XPC | 色素性乾皮症C群 |
| ZAP70 | 重症複合免疫不全症 |
| ZBTB24 | ICF症候群 |
| ZDHHC9 | X連鎖知的障害 |
| ZFYVE26 | 遺伝性痙性対麻痺15型 |
| ZNF469 | ブリットルコルネア症候群 |
| ZNF711 | X連鎖知的障害 |
重い遺伝病のお子さんがうまれるのを予防する方法
アメリカでは現在、お子さんを作る前に保因者検査をすることが一般的になっています。保因者とは病的遺伝子を持っているが一生涯発症しない人を言います。
米国ではすでに保因者頻度が200人に1人以上の113遺伝子を含む保因者スクリーニング検査を妊娠前にすることが推奨されています[2]。
関連記事:キャリア(保因者)スクリーニング検査|米国人類遺伝学会の推奨内容
お子さんが先天異常をもって生まれる確率は3%。実に30人に1人と多いものです。遺伝子の異常による疾患はその2割を占める多いものです。今では遺伝子検査でその可能性を事前に知ることができます。「転ばぬ先の遺伝子検査」として是非ご検討ください。
日本では、遺伝にまつわる話を避ける人が多く、また、こうした検査を受けると破談になったらどうしようと怖くなるお気持ちもあると思います。しかし、重い遺伝病のお子さんが産まれてから保因を知るよりは、はじめから知り、避ける方法があれば避けるほうが現実的ではないでしょうか?
その解決を導くための検査が保因者スクリーニング検査なのです。保因者スクリーニング検査で当該カップルがある疾患の病的遺伝子を持っていて、1/4の確率でお子さんが病気になると判った場合には、体外受精をして着床前診断をすることにより疾患のないお子さんを持つことができる時代になっています。
少子化の時代。少ないお子さんを健康に産むためにも、保因者スクリーニング遺伝子検査がおすすめです。
ミネルバクリニックでは、以下のブライダルチェック遺伝子検査を提供しています。ミネルバクリニックでは臨床遺伝専門医が常駐しており、お二人の未来の幸せなライフスタイルの実現をサポート致します。また、この検査はオンライン診療でも可能ですので、全国どこからでもミネルバクリニックにお越しにならずに完結致します。ブライダルチェック遺伝子検査は結婚後でも妊娠後でも大丈夫です。お子さんをもとうとする前に、一生に一度しか受ける必要がない検査ですので、是非ご検討下さい。
遺伝子検査でブライダルチェックのすすめ|明確な遺伝情報を手に入れ、健康なお子さんを
拡大版保因者(キャリア)スクリーニング遺伝子パネル検査女性版(787遺伝子)
拡大版保因者(キャリア)スクリーニング遺伝子パネル検査男性版
遺伝子ブライダルチェックパネル検査|保因者検査+不妊検査+Actionable疾患遺伝子
検査に含まれる内容・注意事項
検査に含まれる内容
- 変異と挿入・欠失のシークエンス
- ほかに特定の規定がない限り、すべての遺伝子領域(コーディング領域・イントロン領域・スプライシング領域)のシークエンスが分析され、99%を超える塩基が20回以上読まれてカバーされます。イントロン領域、プロモーター領域の変異に関しては、ClinVarならびに the Human Gene Mutation Database (HGMD)にある変異にターゲットして98%以上の感度で検出いたします。
- 欠失・重複
- 遺伝子コピー数変異copy number variants (短い範囲の欠失・重複)は検査会社により開発された専用のバイオインフォマティクス解析アルゴリズムにより検出されます。
- 病的変異
- 病的変異はさらにSanger法、MLPA、定量PCRを用いて測定されます。
注意事項
- 脆弱X症候群
- FMR1遺伝子の5’非翻訳領域のトリヌクレオチドリピート(CGG) は、repeat-primed PCR (rpPCR)で測定されます。プレ変異はSanger法でAGG interruptionを測定します。
- 脊髄性筋萎縮症
- SMN1とSMN2遺伝子のコピー数の変異は次世代シークエンサーでスクリーニングされ、MLPA法で確認します。脊髄性筋萎縮症の点突然変異は高度な配列の相同性のため検出できません。
- 偽遺伝子
- Gaucher病のGBA遺伝子、αサラセミアのHBA1/HBA2遺伝子など、相同性の高い類似ゲノム領域がある場合、キャリアとして変異を特定するのにはキャリア診断のための適切なバイオインフォマティクスが採用されています。
結果報告の仕方
変異はACMG(米国臨床遺伝学会)のガイドラインにそって分類され、本検査では「Pathogenic(病的)」および「Likely Pathogenic(病的な可能性が高い)」に分類された変異のみを報告します。
「VUS(意義不明のバリアント/Variant of Uncertain Significance)」は報告いたしません。VUSとは、病気を引き起こすかどうかが現時点の医学では判断できない変化のことです。VUSをそのままお伝えすると、病気につながるかどうか分からないまま強い不安だけを抱えてしまうことになりかねません。そのため本検査では、臨床的に意味が確定している病的・病的な可能性が高い変異に限って報告する方針をとっています。
なお、この方針は着床前診断(PGT-M)とも整合します。PGT-Mは確定した病的バリアントをもとに設計されるため、VUSでは検査を組むことができません[6]。保因者検査で病的・病的な可能性が高い変異が特定されていることが、その後の選択肢につながります。
検出率
検出率:> 98% 男性はX染色体性の疾患はスクリーニングされません。
配列変異および小さな挿入/欠失:特に指定がない限り、全遺伝子配列(コーディング領域および隣接するイントロン/スプライス領域)は、少なくとも20個の独立した配列リード(20x)によって塩基の99%以上がカバーされるように実施されます。さらに、ClinVarおよびHuman Gene Mutation Database(HGMD)で指定されたイントロンおよびプロモーター変異は、98%以上の感度で対象となります。
欠失/重複(del/dup):コピー数バリアント(欠失/重複、略してdel/dupとも呼ばれる)は、高度なバイオインフォマティックアルゴリズムを用いて検出します。この方法で見つかった病原性バリアントは、サンガー配列決定、MLPA、定量PCR(qPCR)により確認されます。
結果が出るまでの期間・料金
結果が出るまでの期間
約2〜3週間(検体送付期間を含む)
料金
| 項目 | 料金(税込) |
|---|---|
| 拡大版保因者スクリーニング女性版(787遺伝子・検査費用) | 253,000円 |
| 英語の検査結果の翻訳手数料 | 5,500円 |
| マイページ使用料 | 550円 |
| 検査結果作成手数料(暗号化含む) | 3,300円 |
| 遺伝カウンセリング料(30分ごと) | 22,000円 |
※本検査は自費診療となり、保険適用外です。
※カップル同時検査割引:ご夫婦で同時にお受けになる場合、2人目の遺伝カウンセリング料金を免除することで、22,000円割引いたします(ご夫婦またはこれからお子さんを作るカップルという関係者に限ります。ご友人などはこの限りではありません)。
※検査の進捗状況の確認・ご質問・検査結果の受け取りは、すべてマイページを通じて行っていただきます。マイページ使用料550円(税込)を申し受けます。
よくあるご質問
- 遺伝性疾患について何も知らないのですが、検査を受けた方がいいのでしょうか?
- はい、遺伝的な背景がないご夫婦でも、病気や障害を持ったお子さんを出産するリスクは約3%あります。遺伝子検査の目的は、重度の遺伝性疾患を持つお子さんを出産するリスクのあるご夫婦を早期に発見することです。日本はこの辺、非常に遅れているのですが、常染色体劣性(潜性)疾患とX連鎖疾患の妊娠前または出生前遺伝子検査について、米国産婦人科学会と米国人類遺伝学会は推奨しています。
- 重い遺伝性疾患とは何ですか?
- 遺伝性疾患は、若くして死亡したり、治癒することがない重篤な罹患を引き起こす場合、重篤な疾患と定義されます。遺伝性疾患は、予防によってその苦しみを回避することが可能です。一部の疾患では、疾患の徴候が現れる前に患者を早期に発見し、適切な治療を行うことで、合併症を予防することができる場合があります。
- 遺伝性疾患のリスクがあるかどうかは、どのようにして知ることができるのですか?
- 遺伝性疾患の保因者であることを確認するための検査があります。検査は主に2つのステップで行われ、最初は夫婦のどちらか一方だけが検査されます。もう一方の配偶者は、最初の検査の結果、必要な場合のみ検査を受けます。夫婦ともに同じ病気の保因者と判明した場合、遺伝カウンセリングを受けることになります。一組の保因者がこの病気のお子さんをもつリスクは25%です。脆弱X症候群の場合は、女性だけが検査を受けるので、通常、最初に検査を受けるのは女性です。もし、女性が保因者であると判明した場合は、遺伝カウンセリングを受けることになります。
- 推奨される遺伝子検査は何ですか?
- 米国保健省NIHは、発症率の高い重い病気について、遺伝子検査を受けることを推奨しています。遺伝性疾患は、15,000件の出産に1件以上の頻度で現れる場合(1:15,000)、一般的と見なされます。この頻度では、高い割合で保因者がいることを示します(1:60)。全人類(つまり、人種を問わず)に受けることが推奨される検査があります。すなわち、嚢胞性線維症(CF)、脊髄性筋萎縮症(SMA)、フラジャイルXシンドローム(脆弱X症候群)、デュシェンヌ型筋ジストロフィー(DMD)などです。このほか、病気の保因者(キャリア)を特定するための追加検査があり、配偶者の出身地別に推奨されるものについては、検査前の説明の一部としてご提供します。
- 配偶者が重い病気を持つ子どもを産む危険性がある場合、どうすればよいのでしょうか?
- 病気の子どもを産む危険性がある夫婦には、いくつかの選択肢があります。①妊娠中の診断:胎児診断は、絨毛膜絨毛採取法(CVS:絨毛検査、妊娠11~14週目)または羊水穿刺法(妊娠16週目以降)により行います。②着床前遺伝子診断(PGT):体外受精を行い、受精胚の細胞を取り出して遺伝子検査を行う方法で、健康な胚だけを子宮に戻します。③産後に新生児を検査する:この方法は病気の子供を持つことを防ぐことはできませんが、一部の疾患では早期発見により若年期の重篤な罹患率や死亡率を減らせる可能性があります。
- 時間が経過したり、追加妊娠の計画に向けて、繰り返しの遺伝子検査を行うことは必要ですか?
- すでに実施された検査を繰り返し受ける必要はありません。以前検査を受けた時から医療情報が更新されていることも考えられるため、妊娠前や妊娠初期に、以前お受けになった医療機関から情報を得ることをお勧めします。難しい場合はご相談ください。
- 正常な結果を得れば、検査した病気のリスクはなくなるのでしょうか?
- いいえ。正常な結果は、病気のリスクを非常に大きく下げますが、病気を完全に否定するものではありません。例えば、今発見されていない遺伝子がその疾患に関係していると将来わかることもあるからです。また、遺伝子スクリーニングで検査されない遺伝子疾患や、現在まだその存在すらわかっていない疾患も数多く存在します。なお本検査では、病気を引き起こすか判断できない「VUS(意義不明のバリアント)」は報告せず、病的・病的な可能性が高い変異のみを報告します。
- 427遺伝子の検査はもう受けられないのですか?
- 以前ご案内していた427遺伝子の保因者スクリーニングは、現在この拡大版(787遺伝子)に一本化してご提供しています。拡大版は、米国臨床遺伝学会(ACMG)が推奨する113遺伝子をすべて含み、対象疾患をより網羅的にカバーします。一生に一度の検査なので、より広くカバーできる拡大版をおすすめしています。
関連記事
参考文献
[1] American College of Obstetricians and Gynecologists (ACOG). Carrier Screening in the Age of Genomic Medicine (Committee Opinion No. 690) / Carrier Screening for Genetic Conditions (Committee Opinion No. 691).(嚢胞性線維症・脊髄性筋萎縮症・ヘモグロビン異常症について、民族を問わず妊娠を考える全ての人への保因者検査提示を推奨)
https://www.acog.org/clinical/clinical-guidance/committee-opinion/articles/2017/03/carrier-screening-in-the-age-of-genomic-medicine
[2] Gregg AR, et al. Screening for autosomal recessive and X-linked conditions during pregnancy and preconception: a practice resource of the American College of Medical Genetics and Genomics (ACMG). Genet Med. 2021;23(10):1793-1806.(常染色体劣性97+X連鎖16=113遺伝子のTier 3を妊娠中・妊娠計画中の全患者に推奨)
https://www.acmg.net/
[3] Fertility and Sterility. Clinical implications of expanded carrier screening for pregnancy-related care and individual health. 2025.(283遺伝子ECS、両者完了カップルの2.3%が臨床的にリスクのある保因者カップル)
https://www.fertstert.org/article/S0015-0282(25)01848-5/abstract
[4] Genes (MDPI). Couple-Based Carrier Screening: How Gene and Variant Considerations Impact Outcomes. 2025.(カップルベース保因者検査で4.2%がリスクカップル)
https://doi.org/10.3390/genes16060671
[5] Goldberg JD, et al. Expanded carrier screening: What conditions should we screen for? Prenat Diagn. 2023;43(4):496-505.(民族を問わない拡大版保因者検査が、より公平・効果的にリスクカップルを特定する)
https://obgyn.onlinelibrary.wiley.com/doi/full/10.1002/pd.6306
[6] Chan V, et al. Genetic counseling for pre-implantation genetic testing of monogenic disorders (PGT-M). Front Reprod Health. 2023;5:1213546.(PGT-Mでは確定した病的バリアントの同定が前提であり、両親の遺伝情報を用いた連鎖解析によって胚を判定する)
https://www.frontiersin.org/journals/reproductive-health/articles/10.3389/frph.2023.1213546/full
ミネルバクリニックでは患者さまへ正しい情報をお届けするために、
遺伝子ブライダルチェックに関する様々な情報を公開しています。







