

目次

📍 クイックナビゲーション
8p23.1微細欠失症候群(8p23.1欠失症候群)は、8番染色体の短腕(8p23.1)にある約3.4Mbの領域が1本の染色体で欠けることで起こる病気です[1]。先天性心疾患と先天性横隔膜ヘルニアを伴うことがあり、発達の遅れ、低出生体重・出生後の成長の遅れ、小頭症、多動などもみられます[1][3][9]。心臓の発生にかかわるGATA4遺伝子との関係、次の子どもへの遺伝、当院の東京のNIPT(新型出生前診断)でわかるかまで、順に整理しました。
⏱️ 30秒でわかる要約
🧬 Q. 8p23.1微細欠失症候群とはどんな病気ですか?
8番染色体短腕の8p23.1にある約3.4Mbの領域が欠ける病気です。先天性心疾患・先天性横隔膜ヘルニア・発達の遅れ・低出生体重・小頭症・多動などがみられます。心疾患と横隔膜ヘルニアは主にGATA4遺伝子が1つ分になることで説明されています。
🧬 Q. 心臓の病気はどのくらい合併しますか?
文献のまとめでは、8p23.1の中間部の欠失で18人中17人(94%)、末端までの欠失で60人中45人(75%)に先天性心疾患がありました。横隔膜ヘルニアは中間部の欠失で18人中4人(22%)です。
🧬 Q. 遺伝しますか?
大半は親にない新しい変化(de novo)です。親が同じ欠失や関係する染色体の組み換えをもつ場合は、子どもに伝わる確率は1回の妊娠ごとに50%です。
🧬 Q. NIPTでわかりますか?
8p23.1欠失は、当院の双子マックス・インペリアルの92種類の微小欠失・重複の項目に入っています(スタンダード・プレミアム・ダイヤモンドの対象には入っていません)。陽性なら絨毛検査(妊娠11〜13週)・羊水検査(妊娠15週から)とマイクロアレイ検査で確かめ、院内で受けられます。
🧬 8p23.1微細欠失症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・英語・別名 | 8p23.1微細欠失症候群(8p23.1欠失症候群)/8p23.1 microdeletion syndrome。Deletion 8p23.1、Monosomy 8p23.1[1][2] |
| 染色体上の位置・大きさ | 8番染色体短腕の8p23.1。典型的には約3.4Mbの欠失で、GATA4・SOX7・TNKS・MCPH1などを含む[1][3][11] |
| 原因遺伝子 | GATA4(先天性心疾患・横隔膜ヘルニア)。SOX7も心疾患にかかわる候補[1][3][10] |
| 遺伝形式 | 常染色体顕性(優性)。大半は新しく起きた欠失(de novo)[1][12] |
| 頻度 | 有病率は不明(まれ)。8p23.1を含む欠失の報告は50例以上(2012年時点)[1] |
| 主な症状 | 先天性心疾患、先天性横隔膜ヘルニア、発達の遅れ・知的障害、低出生体重・出生後の成長の遅れ、小頭症、多動・衝動性[1][3][9] |
| 診断・検査 | 染色体マイクロアレイ検査(CMA)、FISH・MLPA。通常の染色体検査(G分染法)では見逃されることが多い[1] |
1. 8p23.1微細欠失症候群とは|基本情報
【結論】
8p23.1微細欠失症候群(8p23.1 microdeletion syndrome)は、第8染色体短腕の8p23.1領域(典型的には約3.4Mb)が欠失する染色体微細構造異常です[1]。先天性心疾患を高頻度で合併することが最大の特徴であり、心臓発生の転写因子であるGATA4遺伝子のハプロ不全がその主因と考えられています[1][3]。
この症候群は隣接遺伝子症候群(contiguous gene syndrome)の一つであり、欠失領域に含まれる複数の遺伝子が半量になることで、心臓・横隔膜・神経発達など多臓器にわたる症状を呈します。「染色体の微細欠失(微細欠損)症候群」の一つで、1988年に初めて報告されて以来、世界中で症例が蓄積されています[9]。海外の希少疾患の患者向け情報サイトにも掲載されています[5]。8番染色体のほかの欠失・重複は8番染色体異常にまとめています。
💡 用語解説:「隣接遺伝子症候群」とは?
染色体上で隣り合う複数の遺伝子が一緒に欠失(または重複)することで生じる症候群です。欠失した領域に含まれる各遺伝子のハプロ不全が組み合わさって、多彩な症状を呈します。8p23.1微細欠失症候群では、GATA4、SOX7、TNKS、MCPH1などの遺伝子が関与しています[3][11]。
8p23.1微細欠失症候群の概要
📋 8p23.1微細欠失症候群の概要
⚠️ 22q11.2欠失症候群との鑑別が重要
8p23.1微細欠失症候群は、22q11.2欠失症候群(DiGeorge症候群)と臨床像が類似することがあります[1]。2023年のMontenegroらの研究では、先天性心疾患のある新生児118人を22q11.2欠失のスクリーニング(MLPA法)で調べたところ、5人(約4%)に8p23.1の欠失が見つかり、22q11.2欠失を疑われたほかの3人と合わせて8人を報告しています[6]。心疾患+発達遅滞を呈する場合、両者の鑑別が重要です。名前の似た22q11.2遠位欠失症候群も別の病気です。
8p23.1領域のゲノム構造
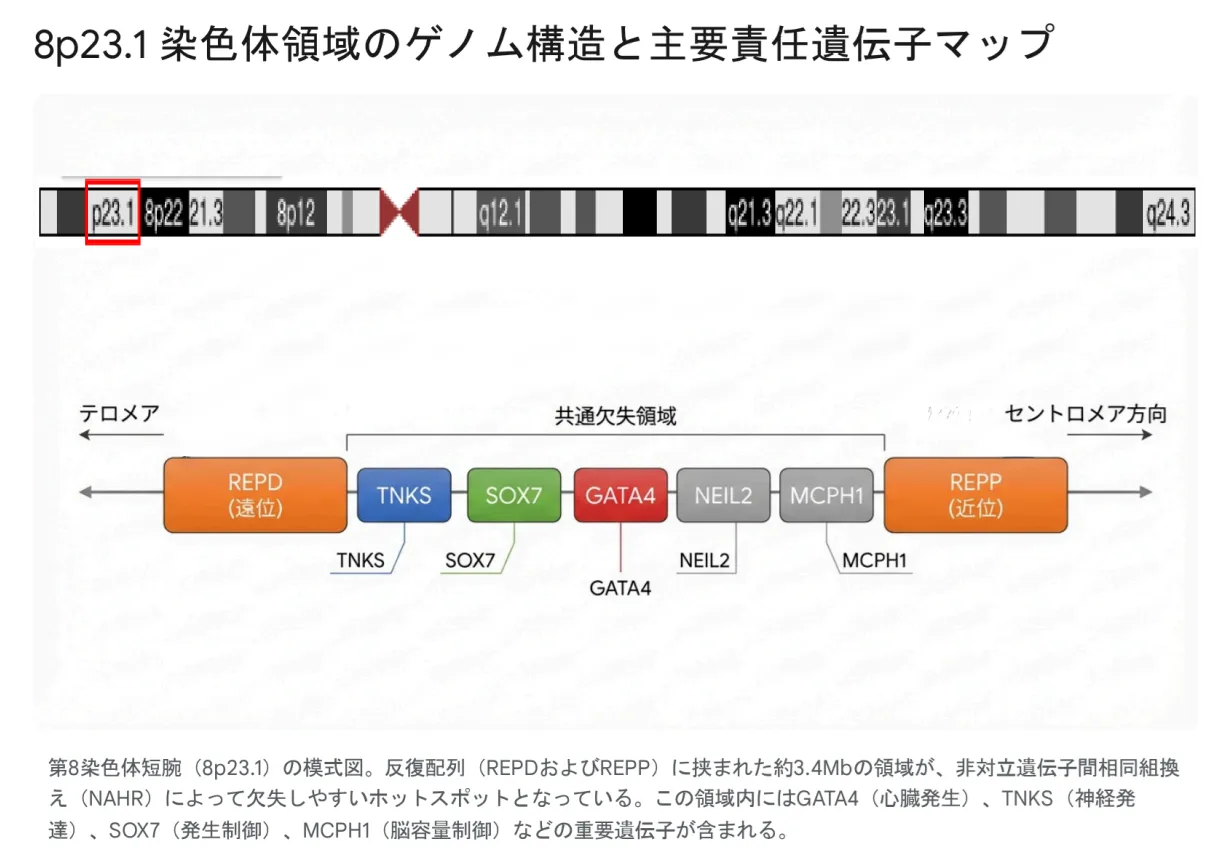
8p23.1領域には、REPD(遠位反復配列)とREPP(近位反復配列)と呼ばれる低コピー反復配列(LCR)が存在します。これらの配列間で非対立遺伝子間相同組換え(NAHR)が生じることが、欠失発生の主なメカニズムで、欠失の大きさが多くの人で約3.4Mbとそろう理由と考えられています[1]。同じ8p23.1の欠失でも、8番染色体の末端まで欠ける大きな欠失(末端部欠失)や、典型的な範囲から外れた欠失もあり、症状の出方が違います[3][4][11]。
新生突然変異(大半)
親から受け継ぐ場合
- 片親が同じ欠失、または関係する染色体の組み換え(均衡型転座など)を保有[1][9]
- 親がこの領域の逆位をもっていることもある[12]
- 同じ欠失をもつ親が症状に気づいていないこともある(欠失をもつ父親から子どもへ伝わった報告がある)[9]
- 親が欠失をもつ場合の次子への遺伝確率は50%[1]
💡 用語解説:非対立遺伝子間相同組換え(NAHR)とは?
減数分裂時に、本来対応すべき位置ではなく、類似した配列(低コピー反復配列)同士で誤って組換えが起こる現象です。この結果、間に挟まれた領域が欠失したり重複したりします。8p23.1領域ではREPD-REPP間でNAHRが起こりやすく、これが本症候群の主要な発生メカニズムです[1]。
2. 8p23.1微細欠失症候群の主な症状
【結論】
本症候群の最も重要な症状は先天性心疾患であり、文献のまとめでは中間部の欠失の94%、末端部の欠失の75%にみられます[3]。発達の遅れ・知的障害(多くは軽度〜軽度から中等度)や先天性横隔膜ヘルニア(中間部の欠失の22%)も特徴です[3][9]。ただし、症状の現れ方には個人差が非常に大きいことが特徴です。
症状の出現頻度
📋 報告されている主な症状の頻度
| 症状カテゴリー | 頻度 | 詳細 |
|---|---|---|
| 先天性心疾患 | 中間部の欠失18人中17人(94%)、末端部の欠失60人中45人(75%)[3]。患者会Uniqueでは約60%[9] | 房室中隔欠損(AVSD)、肺動脈弁狭窄[1]、心房中隔欠損(ASD)、心室中隔欠損(VSD)、右側大動脈弓など[3] |
| 発達遅滞・知的障害 | 多くの子どもにみられる(多くは軽度〜軽度から中等度)[9] | Uniqueの調査では21人中、重度は1人、なしは2人。正常知能の報告もある[9] |
| 行動の特徴(多動・衝動性) | 特徴として報告[1][9] | 多動、集中の短さ、気が散りやすい、衝動性。2008年のUnique調査では14人中2人がADHDの診断[9] |
| 成長障害 | 低出生体重は半数以上、出生後の成長の遅れは約半数(文献のまとめ)[9] | 子宮内発育遅延(IUGR)、出生後の体重増加不良。多くの子どもはその後の成長はふつう[9] |
| 小頭症 | 3分の1〜半数[9] | 頭囲が小さい |
| 先天性横隔膜ヘルニア(CDH) | 中間部の欠失18人中4人(22%)、末端部の欠失60人中5人(8%)[3]。Uniqueでは約20%[9] | 新生児期の呼吸不全の原因。緊急手術が必要 |
数字は症状のある人が見つかりやすい報告(症例報告のまとめ・患者会の調査)のもので、欠失をもつ人全体の割合ではありません。
先天性心疾患(CHD):生命予後を左右する最重要合併症
先天性心疾患は本症候群の最も頻度が高く、かつ生命予後に直結する合併症です[1][9]。心臓発生の転写因子であるGATA4遺伝子のハプロ不全が主因と考えられています[1][3]。GATA4のハプロ不全は心房中隔欠損の原因となります[12]。
❤️ 心疾患の種類
心疾患の遺伝的な原因を広く調べる方法には、先天性心疾患(CHD)遺伝子検査パネルもあります。ただし8p23.1のような染色体の微細欠失を見つけるのはマイクロアレイ検査です。
先天性横隔膜ヘルニア(CDH)
8p23.1欠失は症候性CDHの主要な遺伝的原因の一つです[3]。横隔膜の一部が欠損し、腹腔内臓器が胸腔へ脱出することで、新生児期に重篤な呼吸不全を引き起こします。8p23.1欠失でCDHを伴った例は少なくとも9例が報告されており、CDHの発症にもGATA4のハプロ不全がかかわると考えられています[1][3]。CDHの原因となる遺伝子・染色体の変化の全体像は先天性横隔膜ヘルニア(CDH)の遺伝的背景で解説しています。
⚠️ 重要
CDHは新生児救急疾患です。出生直後から呼吸管理が必要であり、状態が安定次第、外科的修復術を行います。8p23.1欠失が疑われる場合は、CDHの合併も念頭に置いた管理が重要です。
神経発達・行動特性
🧠 発達・認知面の特徴
身体的特徴(顔貌異常など)
本症候群の顔貌異常は比較的微細で非特異的であり、顔つきだけで診断することは困難です。
頭部・顔面
その他の身体所見
- 高口蓋(Uniqueの調査で約30%)。口蓋裂はまれ[9]
- 停留精巣・尿道下裂(男児)[1]
- 斜視・遠視などの視覚の問題(Uniqueの調査で半数以上)[9]
- けいれん発作[1][9]
- 足の形の異常[9]
💡 表現型の多様性と予測困難さ
同じ8p23.1欠失でも、手術が必要な心疾患をもつ人もいれば、心疾患のない人もいます(Uniqueのまとめでは手術が必要な複雑な心疾患38%、心疾患なし38%)[9]。GATA4が欠失の範囲に入らない人では心疾患がみられないこともあります[11]。これは本症候群の表現型の多様性と予測困難さを示しており、遺伝カウンセリングを複雑にする要因となっています。
8p23.1微細欠失症候群でみられる主な所見(臨床像のまとめ)
🩺 8p23.1微細欠失症候群でみられる主な所見(臨床像のまとめ)
| 項目 | 主な所見 |
|---|---|
| 成長・発達 | 低出生体重(半数以上)、出生後の成長障害(約半数)[9]。軽度〜中等度の知的障害・発達遅滞、言語発達遅滞(初語は2歳以降が多い)[1][9]。正常知能の例もある[9] |
| 顔立ち | 高く狭い前額、広い鼻梁、内眼角贅皮、低位耳[9]、前額・鼻梁の形態異常、耳介の異常、短頸[1] |
| 頭・神経 | 小頭症(3分の1〜半数)[9]、けいれん発作[1]、多動・衝動性・注意の短さ[1][9]、微細運動の苦手さ[9] |
| 心臓 | 先天性心疾患(中間部の欠失94%、末端部の欠失75%)[3]:房室中隔欠損、肺動脈弁狭窄[1]、心房中隔欠損、心室中隔欠損、右側大動脈弓[3] |
| 腎・泌尿生殖器 | 男児の停留精巣・尿道下裂[1]、小陰茎の例[9] |
| 骨格・手足 | 足の形の異常[9] |
| 眼・耳 | 斜視・遠視などの視覚の問題(調査の半数以上)[9]、耳介の異常・低位耳[1][9] |
| 内分泌・その他 | 先天性横隔膜ヘルニア(中間部の欠失22%、末端部の欠失8%)[3]、高口蓋(約30%)、哺乳の困難[9] |
所見は人によって大きく違い、ここに挙げたものがすべての人にあるわけではありません。マイクロアレイ検査が保険で受けられる条件はマイクロアレイ検査の保険適用で解説しています。
🩺 院長コラム【心疾患の早期発見と管理が予後を左右します】
8p23.1微細欠失症候群で最も重要なのは、先天性心疾患の早期発見と適切な管理です。高い頻度で心疾患を合併するため、本症候群が疑われる場合は必ず心エコー検査を行うことが大切だと考えています。
心疾患の種類は様々ですが、現代の小児心臓外科の発達により、適切な時期に適切な手術を行えば良好な予後が期待できます。新生児期の危機的状況を乗り越えれば、多くの患者さんは成人期まで生存可能です[1]。
文献のまとめでは、8p23.1の中間部の欠失をもつ18人中17人(94%)に心疾患があったと報告されています[3]。心疾患の精査は絶対に怠ってはならないと考えています。
3. 原因と遺伝的背景|責任遺伝子の機能
【結論】
本症候群の原因は、8p23.1領域に位置するGATA4・SOX7・TNKS・MCPH1・NEIL2などの遺伝子のハプロ不全です。特にGATA4は心臓発生の転写因子であり、そのハプロ不全が先天性心疾患と横隔膜ヘルニアの主因と考えられています[1][3]。
🧬 8p23.1染色体領域のゲノム構造と主要責任遺伝子マップ
💡 用語解説:「ハプロ不全」とは?
通常、遺伝子は父母から1本ずつ、計2コピー持っています。「ハプロ不全」とは、1コピーが欠失または機能しなくなることで、残り1コピーだけでは正常な機能を維持できない状態を指します。8p23.1欠失症候群では、欠失領域内の複数遺伝子がハプロ不全となることで多彩な症状が生じます。
主要責任遺伝子の機能
📋 8p23.1領域の主な遺伝子
| 遺伝子 | 主な機能 | 関連する臨床症状 |
|---|---|---|
| GATA4 | 心臓発生の転写因子。心筒形成、ループ形成、中隔形成を制御 | 先天性心疾患(ASD、VSD、AVSD)、横隔膜ヘルニア[1][3][12] |
| SOX7 | GATA4と協調して心血管発生に関与。マウスでは内皮間葉転換やWnt4・Bmp2の発現にかかわる[10] | 心疾患(心室中隔欠損)の候補[3][10] |
| TNKS | Wnt/β-カテニンシグナル調節などにかかわる。脳で多く発現[11] | 知的障害の候補遺伝子とされるが、まだはっきりしない[11] |
| MCPH1 | 神経前駆細胞の分裂制御、脳容量決定、DNA損傷応答 | 小頭症の候補[11] |
| NEIL2 | 酸化損傷塩基の修復(DNAグリコシラーゼ) | 症状との関係はわかっていない |
GATA4とSOX7:「二重ハプロ不全」仮説
興味深いことに、GATA4単独の点変異を持つ家系では心房中隔欠損が家族の中で受け継がれる例(少なくとも7家系)が報告されていますが、8p23.1欠失患者で見られる心疾患はより重篤で多様な傾向があります[3]。
🎯 二重ハプロ不全仮説
GATA4とSOX7の両方が欠失することで、いずれか一方の欠失よりも重篤な心疾患が引き起こされるという仮説です。SOX7は、GATA4と一緒に欠ける遺伝子の中で最も有力な候補とされています[3]。マウスモデルでも、Sox7が働かないと心内膜床の細胞が少なくなり、心臓の内側だけでSox7をなくすと心室中隔欠損が起こること、Sox7とWnt4を1つずつ欠くと心室中隔欠損が起こることが示されており、この仮説を支持しています[10]。
表現型の多様性を説明する要因
同じ欠失を持つ家族でも症状の程度が大きく異なる理由として、以下の要因が考えられています。
欠失サイズ・位置の違い
欠失の大きさや正確なブレークポイントは症例ごとに異なります[4][11]。GATA4を含むかどうかで心疾患の有無が大きく変わります。GATA4を含まない8p23.1の欠失をもつ2人には心疾患がありませんでした[11]。
他の遺伝的修飾因子
残存する正常コピーの多型や、ゲノム全体の遺伝的背景が症状の重症度を修飾する可能性があります。
環境要因
胎内環境や出生後の環境因子が、遺伝的素因の発現に影響を与える可能性があります。
4. 8p23.1微細欠失症候群の診断方法
【結論】
本症候群の確定診断には染色体マイクロアレイ検査(CMA)が不可欠です。従来のG分染法(核型分析)では約3.4Mbの微細欠失は見逃されることが多いため、CMAが第一選択となります[1]。
診断のきっかけ
🔍 検査を行う場面
遺伝学的検査の種類
🧪 遺伝学的検査の種類
マイクロアレイ検査の結果の読み方は染色体マイクロアレイ(CMA)検査結果の見方で解説しています。
💡 用語解説:染色体マイクロアレイ(CMA)とは?
CMAは、従来のG分染法では検出できない微細な染色体の重複・欠失(コピー数変異:CNV)を検出する検査です。SNPアレイやaCGH(アレイCGH)などの技術が用いられます。日本では原因不明の発達遅滞・先天異常に対する保険適用検査として実施されています(条件はマイクロアレイ検査の保険適用)。
鑑別診断
本症候群と臨床像が重複する疾患として、以下のものが挙げられます。
22q11.2欠失症候群
心疾患(特に円錐動脈幹異常)、口蓋裂、発達遅滞など多くの症状が共通。最も重要な鑑別疾患です[1][6]。
8p23.1重複症候群
同一領域の重複。発達遅滞や軽度の異形を呈するが、表現型は欠失症候群とは異なります[8]。染色体の一部が増えて起こる病気は微小重複症候群で一覧にしています。8pの一部が逆向きに重複し末端が欠ける8番染色体短腕欠失重複症候群(invdupdel(8p))とも区別します。
\ お子さんの発達や先天異常が気になっていませんか?心疾患や発達遅滞の原因検索には遺伝学的検査が有効です。
当院には臨床遺伝専門医が常駐し、マイクロアレイ染色体検査(CMA)の結果の意味まで説明します。 /
5. 治療と長期管理
【結論】
本症候群には根本的な治療法は存在せず、症状に応じた対症療法・早期療育・継続的支援が中心となります。特に先天性心疾患と横隔膜ヘルニアへの早期対応が生命予後を左右します[1]。
ライフステージ別の管理
📋 ライフステージ別の管理
| ライフステージ | 主な対応 |
|---|---|
| 新生児期 | 心疾患・横隔膜ヘルニアの緊急対応、呼吸管理、栄養管理 |
| 乳児期・幼児期(0〜5歳) | 心臓手術、早期療育開始(PT・OT・ST)、発達評価、栄養サポート |
| 学童期(6〜12歳) | 知能検査・学習評価、特別支援教育の検討、ADHD症状への対応、行動療法 |
| 思春期・成人期 | 成人先天性心疾患(ACHD)フォロー、就労支援、生活自立支援、移行期医療 |
症状別の治療・対応
先天性心疾患
- 心臓外科手術(中隔欠損閉鎖術など)
- 内科的管理(強心薬、利尿薬)
- 感染性心内膜炎予防
横隔膜ヘルニア
- 新生児集中治療下での呼吸管理
- 横隔膜外科的修復術
- 術後の呼吸リハビリテーション
発達遅滞・言語障害
- 早期療育が最も重要[1]
- 理学療法(PT)・作業療法(OT)
- 言語聴覚療法(ST)
行動問題(ADHD様症状)
- 行動療法・環境調整
- ソーシャルスキルトレーニング
- 必要に応じてADHD薬物療法
🏥 多職種連携チーム
- 遺伝診療科:遺伝カウンセリング、家族への説明
- 小児循環器科:心疾患の評価・手術計画・長期フォロー
- 小児外科:横隔膜ヘルニア、口蓋裂などの手術
- 発達小児科:発達評価、療育調整
- 眼科・歯科:定期検診、必要な処置
8p23.1微細欠失症候群の寿命・予後は?
8p23.1微細欠失症候群の生命予後は、主に心疾患と横隔膜ヘルニアの重症度と管理状況に依存します[1][12]。
📊 予後のポイント
6. 遺伝カウンセリングの重要性
【結論】
8p23.1微細欠失症候群の表現型の多様性は、遺伝カウンセリングを複雑なものにします。正確な情報提供と心理的サポートを通じて、ご家族の意思決定を支援することが重要です。
遺伝カウンセリングで伝えるべきポイント
📋 カウンセリングの要点
再発リスク
📋 次の子どもへの再発リスク
🩺 院長コラム【「予測できないこと」を正直に伝える】
8p23.1微細欠失症候群の遺伝カウンセリングで最も難しいのは、「予後が正確に予測できない」という不確実性をどう伝えるかです。同じ欠失でも、手術が必要な心疾患をもつ人もいれば心疾患のない人もいるように[9]、欠失の有無だけでは将来を予測することは困難です。
心疾患が重篤な場合は早期の手術が必要ですし、逆に心疾患がなく発達も良好な例も報告されています。
私は臨床遺伝専門医として、「わかっていること」と「わかっていないこと」を正直にお伝えし、ご家族が自ら意思決定できるようサポートしています。どのような決断をされても、継続的にサポートすることをお約束します。
7. 出生前診断について
【結論】
8p23.1微細欠失症候群は出生前診断で検出可能です[1]。羊水検査・絨毛検査でのCMAが確定診断のゴールドスタンダードで、胎児超音波で心奇形や発育不全が認められた場合に検査が検討されます。
当院のNIPTでは、8p23.1欠失は双子マックスプラン・インペリアルプランの92種類の微小欠失・重複の項目に入っています。スタンダード・プレミアム・ダイヤモンドの微小欠失の対象には入っていません。陽性なら、絨毛検査(妊娠11〜13週)・羊水検査(妊娠15週から)で採った赤ちゃんの細胞をマイクロアレイ検査で調べて確かめます。確定検査は院内で受けられます。
出生前検査での検出方法
🧪 出生前検査での検出方法
当院のNIPTで8p23.1欠失はわかる?
8p23.1欠失(典型的には約3.4Mb)は、双子マックスとインペリアルが調べる92種類の微小欠失・重複の一覧に「8p23.1欠失」として入っています。スタンダードの6種類7疾患と、プレミアム・ダイヤモンドの12種類の微小欠失には入っていません。欠失の大きさは5Mbより小さいことが多いため、「5Mb以上の欠失・重複」の検査ではなく、92種類の項目として調べます。原因遺伝子のGATA4は、ダイヤモンド・インペリアルの単一遺伝子の検査の対象には入っていません。
🧪 当院のNIPTのプランと調べられる範囲
| 調べたいこと | 当院のNIPTのプラン |
|---|---|
| 13・18・21トリソミー | 全プラン(スタンダード・プレミアム・ダイヤモンド・双子マックス・インペリアル) |
| 性染色体の数の変化 | スタンダード・プレミアム・ダイヤモンド・インペリアル(双子マックスは調べません) |
| 15・16・22番トリソミー | プレミアム・ダイヤモンド・双子マックス・インペリアル |
| 8番を含むそのほかの常染色体のトリソミー(1〜12・14・17・19・20番など) | 双子マックス・インペリアル(全常染色体) |
| 微小欠失 | スタンダード:6種類7疾患(22q11.2欠失〔ディジョージ〕・1p36欠失・17p11.2欠失〔スミス・マゲニス〕・4p16欠失〔ウォルフ・ヒルシュホーン〕・15q11.2-q13欠失〔プラダー・ウィリー/アンジェルマン〕・5p15欠失〔猫鳴き〕) プレミアム・ダイヤモンド:12種類の微小欠失(1p36・2q33・4p16・5p15・8q23q24・9p・11q23q25・15q11.2-q13・17p11.2・18p・18q22q23・22q11.2) 双子マックス・インペリアル:92種類の微小欠失・重複+5Mb以上の欠失・重複を全染色体で |
| 8p23.1欠失 | 双子マックス・インペリアル(92種類の項目に入っている)。スタンダード・プレミアム・ダイヤモンドでは調べません |
| 単一遺伝子の病気 | ダイヤモンド(56遺伝子)・インペリアル(最大155遺伝子202疾患)。GATA4は対象に入っていません |
対象の病気でも、すべての変化を見つけられるとは限りません。微小欠失・重複は、数の異常より陽性的中率が低め(項目により60〜70%程度)です。陰性でも欠失がないとは言い切れません。NIPTは妊娠9週から受けられます(妊娠6〜8週は臨床研究として受けられます)。
お母さんが8p23.1欠失をもっている場合、NIPTはお母さんのDNAも一緒に調べるため、通常のNIPTでは母親由来か胎児由来か区別できません。赤ちゃんが欠失を受け継いだかは、絨毛検査・羊水検査で確かめます。お父さんが欠失をもつ場合も、赤ちゃんに伝わる確率は50%で、確かめるのは絨毛検査・羊水検査です。
NIPTで陽性のとき:胎盤限局性モザイクと確定検査
NIPTは胎盤から母体の血液に流れ込んだDNAを調べます。そのため、変化のある細胞が胎盤にだけある胎盤限局性モザイク(CPM)では、NIPTが陽性でも赤ちゃんは正常なことがあり、反対に赤ちゃんの一部の細胞だけにあるモザイクは見逃すことがあります[13]。陽性の場合は確定検査で確かめます。当院では、絨毛検査は妊娠11〜13週、羊水検査は妊娠15週から、院内で受けられます。結果は、主要な検査項目は3日以内に、マイクロアレイ検査は2週間ほどでお伝えします。確定検査は基本的に日曜日(月曜日が祝日のときは月曜日)に行います。
NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。
⚠️ ミネルバクリニックのNIPTでの検出について
プレミアム・ダイヤモンドで調べる微小欠失は12種類(1p36、2q33、4p16、5p15、8q23q24、9p、11q23q25、15q11.2-q13、17p11.2、18p、18q22q23、22q11.2)です。8p23.1微細欠失症候群はこの12種類には含まれていません。8p23.1欠失を調べるのは、92種類の微小欠失・重複を調べる双子マックス・インペリアルです。確定診断には羊水検査・絨毛検査でのCMAが必要です。
出生前診断で見つかった場合の対応
🔍 出生前診断後の対応
- 遺伝カウンセリング:欠失の意味、表現型の多様性、予後の不確実性を説明
- 両親の検査:親が同じ欠失や関係する染色体の組み換えを持つか確認(次の妊娠の参考情報に)
- 詳細超音波・胎児心エコー:心奇形、横隔膜ヘルニアなどの精査
- 出生後フォロー体制:心臓外科、新生児科との連携準備
\ 8p23.1欠失を妊娠中に調べたい方へ:当院の双子マックス・インペリアルは92種類の微小欠失・重複を調べ、陽性なら確定検査(絨毛検査・羊水検査)まで院内で受けられます。 /
8. ミネルバクリニックのサポート体制
当院には臨床遺伝専門医が常駐し、NIPTから確定検査(絨毛検査・羊水検査)、結果の説明、フォローまで院内で行います。
🏥 当院の体制
| 項目 | 内容 |
|---|---|
| 高精度な検査技術 | スタンダードは標的捕捉濃縮法、プレミアム・ダイヤモンドはCOATE法、双子マックス・インペリアルは低深度全ゲノムシーケンス+ターゲット法で、全染色体の検査や微小欠失・重複の検査にも対応しています。 |
| 院内で確定検査まで対応 | 2025年6月より産婦人科を併設し、羊水検査・絨毛検査も院内で実施可能に。転院の必要がなく、心理的負担を軽減できます。 |
| 臨床遺伝専門医が常駐 | 臨床遺伝専門医が検査前後の遺伝カウンセリングを担当。結果の説明から今後の選択肢まで、専門家が寄り添います。 |
| 互助会(費用) | NIPTを受ける方は全員が互助会制度(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。 |
よくある質問(FAQ)
Q1. 8p23.1微細欠失症候群はどのくらいの頻度で発生しますか?
有病率(頻度)はわかっておらず、まれな病気です。8p23.1を含む中間部・末端部の欠失は50例以上が報告されており(2012年時点のOrphanet)、患者会Uniqueには純粋な8p23欠失の会員が63人、医学文献には70例以上の報告があります。軽症例は見逃されている可能性もあり、実際の頻度はもう少し高い可能性があります。
Q2. 欠失があれば必ず心疾患を発症しますか?
いいえ、必ずしも全員が心疾患を発症するわけではありません。ただし、文献のまとめでは中間部の欠失の94%(18人中17人)、末端部の欠失の75%(60人中45人)に心疾患があり、患者会Uniqueでは約60%でした。高い頻度で心疾患を合併するため、本症候群が診断された場合は心エコー検査で確かめることが大切です。心疾患の種類や重症度は個人差が大きく、軽度の欠損から手術が必要な複雑な心疾患まで様々です。
Q3. 22q11.2欠失症候群との違いは何ですか?
両者は心疾患と発達遅滞を共通症状として持ち、症状だけでは見分けられないことがあります。2023年の報告では、先天性心疾患のある新生児118人を22q11.2欠失のスクリーニングで調べたところ、5人に8p23.1欠失が見つかりました。8p23.1欠失症候群では横隔膜ヘルニアの合併が報告されている点などが違いますが、確定診断には遺伝学的検査(マイクロアレイ検査など)が必要です。
Q4. NIPTで8p23.1欠失は検出できますか?
当院のNIPTでは、8p23.1欠失は双子マックス・インペリアルの92種類の微小欠失・重複の項目に入っています。スタンダード・プレミアム・ダイヤモンドの微小欠失(6種類7疾患・12種類)には入っていません。NIPTはスクリーニング検査で、微小欠失・重複は数の異常より陽性的中率が低め(項目により60〜70%程度)のため、陽性なら羊水検査・絨毛検査での染色体マイクロアレイ検査(CMA)で確かめます。確定検査は院内で受けられます。
Q5. 子どもがこの欠失を持っています。次の子にも遺伝しますか?
まず両親の検査が必要です。両親が正常(新生突然変異)なら次の子どもへの再発の可能性は低いと考えられます(性腺モザイクの可能性があるためゼロではありません)。片親が同じ欠失や関係する染色体の組み換えをもつなら50%の確率で欠失が伝わりますが、症状が現れるかどうか・その程度は別問題です。親がこの領域の逆位をもつ場合も、個別に評価します。詳しくは遺伝カウンセリングでご相談ください。
Q6. 治療法はありますか?
根本的な治療法は現時点で存在しません。治療は症状に応じた対症療法が中心となります。心疾患には外科手術、横隔膜ヘルニアには外科的修復、発達遅滞には早期療育(理学療法・作業療法・言語療法)が有効です。多職種チームによる包括的サポートが重要です。
Q7. 知的障害は必ず起こりますか?
いいえ、必ずしも知的障害が起こるわけではありません。多くは軽度〜中等度の知的障害を呈しますが、正常知能の報告例もあります。欠失のサイズや含まれる遺伝子、他の遺伝的・環境的要因によって知的発達には大きな個人差があります。
Q8. 欠失があっても正常知能の人はいますか?
はい、正常知能の報告例があります。多くは軽度〜中等度の知的障害を呈しますが、知能が正常範囲にある症例も報告されています。医学文献には、8p23欠失をもつ5歳の女の子が正常な知能だった報告があります。どのような条件で発達への影響が小さくなるのかは、まだわかっていません。
Q9. 日本に患者会はありますか?
日本国内にこの症候群に特化した患者会は現時点で確認されていません。海外では英国のUnique(Rare Chromosome Disorder Support Group)が本症候群の詳細な解説や家族の体験談を公開しています。日本では発達障害全般の親の会や先天性心疾患の患者会を通じて情報を得ることも有効です。
Q10. 同じ欠失でも症状が異なるのはなぜですか?
本症候群の特徴として表現型の多様性と予測困難さがあります。同じ8p23.1欠失でも、手術が必要な心疾患をもつ人もいれば、心疾患のない人もいます。これは欠失サイズや範囲の違い(GATA4を含むかどうかなど)、他の遺伝的修飾因子、環境要因などが組み合わさって表現型が決まるためと考えられています。
Q11. 8p23.1微細欠失症候群の寿命・予後はどうですか?
生命予後は、主に心疾患と横隔膜ヘルニアの重さと管理によって決まります。重大な心奇形や横隔膜ヘルニアがなければ、平均余命は一般の人と同じくらいと考えられています。文献では欠失をもつ38歳の父親の報告もあり、出生時に小さくても、多くの子どもはその後ふつうに成長します。
Q12. 母親か父親が8p23.1欠失をもっている場合、NIPTで赤ちゃんのことがわかりますか?
お母さんが欠失をもっている場合、NIPTはお母さんのDNAも一緒に調べるため、通常のNIPTでは母親由来か胎児由来か区別できません。赤ちゃんが欠失を受け継いだかは、絨毛検査(妊娠11〜13週)・羊水検査(妊娠15週から)で確かめます。お父さんが欠失をもつ場合も、赤ちゃんに伝わる確率は50%で、確かめるのは絨毛検査・羊水検査です。
まとめ
8p23.1微細欠失症候群は、8番染色体短腕の8p23.1にある約3.4Mbの領域が欠ける病気で、有病率はわかっていないまれな病気です。先天性心疾患(中間部の欠失の94%)、先天性横隔膜ヘルニア、発達の遅れ、低出生体重・成長の遅れ、小頭症、多動などがみられ、心疾患と横隔膜ヘルニアは主にGATA4のハプロ不全で説明されています。
大半は新しく起きた欠失ですが、親が同じ欠失や関係する染色体の組み換えをもつと子どもに伝わる確率は50%です。22q11.2欠失症候群と症状が似ることがあり、マイクロアレイ検査で確かめます。当院のNIPTでは双子マックス・インペリアルの92種類の項目で調べ、陽性なら絨毛検査・羊水検査とマイクロアレイ検査で確かめます。
🏥 一人で悩まないでください
8p23.1微細欠失症候群について心配なこと、検査を受けるかどうか迷っていること、
どんなことでもお気軽にご相談ください。
当院には臨床遺伝専門医が常駐し、遺伝カウンセリングで、欠失の意味、両親の検査、次の妊娠での確率を整理します。NIPTで陽性となった場合は、確定検査(絨毛検査・羊水検査)とマイクロアレイ検査まで院内で受けられます。
※オンライン診療も対応可能です
参考文献
- [1] Orphanet. 8p23.1 microdeletion syndrome (ORPHA:251071). [Orphanet]
- [2] NCBI MedGen. 8p23.1 microdeletion syndrome (Concept Id: C2931638). [MedGen]
- [3] Wat MJ, Shchelochkov OA, Holder AM, et al. Chromosome 8p23.1 deletions as a cause of complex congenital heart defects and diaphragmatic hernia. Am J Med Genet A. 2009;149A(8):1661-1677. doi:10.1002/ajmg.a.32896. PMID: 19606479. [PMC]
- [4] Páez MT, et al. Two patients with atypical interstitial deletions of 8p23.1: mapping of phenotypical traits. Am J Med Genet A. 2008. doi:10.1002/ajmg.a.32205 [DOI]
- [5] Global Genes. 8p23.1 microdeletion syndrome. [Global Genes]
- [6] Montenegro MM, Camilotti D, Quaio CRDC, et al. Expanding the phenotype of 8p23.1 deletion syndrome: eight new cases resembling the clinical spectrum of 22q11.2 microdeletion. J Pediatr. 2023;252:56-60. doi:10.1016/j.jpeds.2022.08.051 [PubMed]
- [7] Kaymak D, Alpay Türk V, Başıbüyük Z, Alici Davutoğlu E, Madazli R. Prenatal Diagnosis of 8p23 Deletion Syndrome by Single Nucleotide Polymorphism Microarray. J Fetal Med. 2021;8(4):315-319. doi:10.1007/s40556-021-00322-6 [Thieme]
- [8] DECIPHER. 8p23.1 duplication syndrome. [DECIPHER]
- [9] Unique – Rare Chromosome Disorder Support Group. 8p23 deletions (2009; 2026 Version 2.3). [Unique/RareChromo]
- [10] Hernández-García A, Pendleton KE, Kim S, et al. SOX7 deficiency causes ventricular septal defects through its effects on endocardial-to-mesenchymal transition and the expression of Wnt4 and Bmp2. Hum Mol Genet. 2023;32(13):2152-2161. PMID: 37000005. [PubMed]
- [11] Ben Khelifa H, Kammoun M, Hannachi H, et al. Microarray Analysis of 8p23.1 Deletion in New Patients with Atypical Phenotypical Traits. J Pediatr Genet. 2015;4(4):187-193. doi:10.1055/s-0035-1565269. PMID: 27617130. [PMC]
- [12] 東京女子医科大学ゲノム診療科(マイクロアレイ染色体検査の診断・診療体制の構築). GATA4を含む8p23.1欠失/重複症候群. [cma-search.jp]
- [13] American College of Obstetricians and Gynecologists. Screening for Fetal Chromosomal Abnormalities: ACOG Practice Bulletin, Number 226. Obstet Gynecol. 2020;136(4):e48-e69. [PubMed]
関連記事
🧬 その他の染色体異常(トリソミー・部分モノソミー)について
各染色体の異数性や微小欠失・重複による特徴的な疾患、および予後については以下のリンクから詳細をご確認いただけます。






