

目次

裂手症・裂足症(裂手裂足奇形)は、手や足の真ん中の指が生まれつき欠け、中央にV字の切れ込みができる状態です。そのうち1型(SHFM1)は、第7染色体長腕(7q21.3-q22.1)の構造異常により、DLX5/DLX6遺伝子の機能不全が生じて起こる先天性四肢奇形です。「裂手裂足症」という名称の通り、手足の中央にV字型の裂け目が生じます。約35%で感音難聴を合併するのがSHFM1の大きな特徴です。原因の変化を持っていても症状が出ない人もいます。
⏱️ 30秒でわかる要約
🧬 Q. 裂手症・裂足症とは?
手や足の真ん中の指が生まれつき欠け、中央に切れ込みができる状態です。およそ1万8,000人に1人にみられ、両手・足にもある典型的な裂手と、片手だけのことが多い非典型的な裂手があります。
🧬 Q. 原因は?遺伝する?
1型(SHFM1)は7q21.3の欠失・重複・転座・逆位などでDLX5/DLX6が働かなくなることで起こります。常染色体顕性遺伝の型では本人のお子さんに伝わる確率は30〜50%ですが、受け継いでも症状が出ないことがあります。
🧬 Q. どんな症状がある?
手足の中央の指の欠損や合指に加え、約35%に感音難聴を伴います。手の使いやすさは親指と人さし指のあいだ(第1指間腔)の状態で大きく変わります。
🧬 Q. NIPTでわかる?当院でできることは?
SHFM1の多くはNIPTではわかりません。5Mb以上の大きな欠失なら双子マックス・インペリアルで見つかる可能性があり、羊水検査・絨毛検査とマイクロアレイ検査は院内で受けられます。
🖐️ 裂手症・裂足症(SHFM1)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・英語・別名 | 裂手症(れっしゅしょう)・裂足症(れっそくしょう)。split-hand/foot malformation type 1(SHFM1)、欠指症(ectrodactyly)、中央列欠指症 |
| 原因遺伝子 | DLX5・DLX6(7q21.3)。欠失・重複・転座・逆位による位置効果が多く、DLX5の変化はまれ[12][13] |
| 遺伝形式 | 常染色体顕性(優性)遺伝。不完全浸透で、症状の重さに幅がある[1] |
| 頻度 | 裂手裂足奇形全体で約1万8,000人に1人。四肢の先天異常の8〜17%[1] |
| 主な症状 | 手足の中央の指の欠損・V字の裂・合指、約35%に感音難聴[1][12] |
| 診断・検査 | X線・聴力検査、染色体マイクロアレイ(欠失・重複)、G分染法・全ゲノム解析(転座・逆位) |
1. 裂手裂足奇形1型(SHFM1)とは|基本情報
【結論】 裂手裂足奇形1型(SHFM1)は、第7染色体長腕(7q21.3-q22.1)の構造異常により、手足の中央部(中央列)が形成されない先天性四肢奇形です。約35%で感音難聴を合併するのが他のSHFM型との重要な鑑別点です[1][12]。
裂手裂足奇形(Split-Hand/Foot Malformation: SHFM)は、手足の「中央列(Central rays)」の欠損または低形成を特徴とする先天性疾患群です。かつては特異な外見から「ロブスター・クロウ(Lobster-claw)変形」と呼ばれていましたが、現代では差別的な用語として使用が避けられています。
裂手症・裂足症とは:呼び名と頻度
裂手症(れっしゅしょう)・裂足症(れっそくしょう)は、手や足の真ん中の指(趾)が生まれつき欠け、中央に切れ込みができる状態です。手と足の両方にあるものを裂手裂足症(裂手裂足奇形)といい、英語では split-hand/foot malformation(SHFM)、または ectrodactyly(欠指症)と呼ばれます。日本の手の外科では「中央列欠指症」という名前も使われ、「裂指症」と書かれることもあります。
裂手裂足奇形はおよそ1万8,000人に1人の赤ちゃんにみられ、手足の生まれつきの形の違い(四肢の先天異常)全体の8〜17%を占めます[1][12]。ほかの症状を伴わない「非症候群性」のことも、いくつもの症状を伴う症候群の一部として現れることもあります(たとえばハーツフィールド症候群)。原因の遺伝子や染色体の変化が見つかるのは、患者さん全体のおよそ半数です[1]。
典型的な裂手と非典型的な裂手のちがい
裂手には、遺伝が関わることの多い「典型的な裂手」と、多くは家族歴のない「非典型的な裂手」があります。典型的な裂手は深いV字の切れ込みで、両手に起こることや足にも同じ変化(裂足)があること、家族に同じ特徴の人がいることが多いとされます。非典型的な裂手はU字の浅いくぼみで、多くは片手だけで足には起こらず、家族歴もないのが一般的です[14]。
ブラジルの病院で治療を受けた裂手の患者さん38人の報告では、典型的な裂手が21人(55.3%)、非典型的な裂手が17人(44.7%)でした。両手の人は38人中12人、典型的な裂手の人のうち足にも裂足があったのは21人中9人(42.9%)で、家族に欠指症の人がいたのは4人(10.5%)でした[14]。また、日本では、裂手を多指症・合指症と同じく「指の列がつくられる過程の障害(指列誘導障害)」として理解する考え方も示されています[17]。SHFM1は、このうち遺伝が関わる典型的な裂手裂足の原因の一つです。
💡 用語解説:「中央列」とは?
手足の指は発生学的に「列(ray)」と呼ばれる単位で形成されます。中央列とは第2指(示指)、第3指(中指)、第4指(環指)に相当する領域を指します。SHFMではこの中央列が欠損し、手足の中央にV字型の裂け目が生じます。
SHFM1の概要
| 項目 | 内容 |
|---|---|
| 疾患名 | 裂手裂足奇形1型(OMIM #183600)[8] |
| 別名 | SHFM1、Split Hand/Foot Malformation type 1、欠指症(Ectrodactyly) |
| 原因 | 7q21.3-q22.1領域の構造異常(欠失・転座・逆位) |
| 頻度 | SHFM全体で約1/18,000〜90,000出生 |
| 遺伝形式 | 常染色体優性(顕性)遺伝(不完全浸透) |
| 責任遺伝子 | DLX5、DLX6(機能的ハプロ不全) |
| 特徴的合併症 | 感音難聴(約35%)、モンディーニ奇形 |
SHFMの遺伝的分類
SHFMは遺伝的に高度な異質性(Genetic Heterogeneity)を有しており、少なくとも6つの型が知られています[2][9]。
⚠️ 日本人における重要な鑑別疾患:BHLHA9関連疾患
日本人の遺伝的背景において特筆すべき点として、17p13.3領域(BHLHA9遺伝子)の重複が「創始者変異(Founder mutation)」として高頻度に認められます。臨床像がSHFM1に類似するため、日本の臨床現場ではBHLHA9関連疾患との鑑別が極めて重要です[7]。
17p13.3の重複は、長管骨の低形成を伴わない裂手裂足の約12%の原因とされ、重複を持っていても症状が出るのは約50%、症状が出た人の約72%は男性と報告されています[1]。
2. SHFM1の主な症状|四肢と聴覚への影響
【結論】 SHFM1の臨床像は四肢の形態異常と感音難聴(約35%)が中心です。ただし、同一家系内でも症状の重症度は大きく異なり、表現度の多様性が顕著です。
四肢の表現型
「裂手裂足」という名称が示す通り、手足の中央列の形成不全が中核的な症状です。
📋 Manske & Halikis分類(裂手の重症度)
この分類は第1指間腔(母指と示指の間の空間)の状態に基づき、裂手の重症度を5段階で評価します[15][14]。
- Type I 正常な指間腔:第1指間腔は正常に保たれている。中央列の欠損のみで機能障害は軽度。
- Type II 指間腔の狭小化:第1指間腔が狭くなっているが、母指と示指は分離している(軽く狭いIIA、強く狭いIIBに分ける)。
- Type III 合指様の指間腔:第1指間腔が皮膚性合指のように癒着。骨は分離しているが皮膚でつながっている。
- Type IV 指間腔の合流(merged):示指の列が欠け、第1指間腔が中央の裂とひと続きになっている。
- Type V 指間腔の完全消失:母指側の要素が欠け、第1指間腔がない。小指側の指が残る。最重症型。
💡 臨床的意義:Type I・IIは把持機能が比較的保たれるため保存的治療も選択肢となりますが、Type III以上では外科的再建が必要となることが多いです。
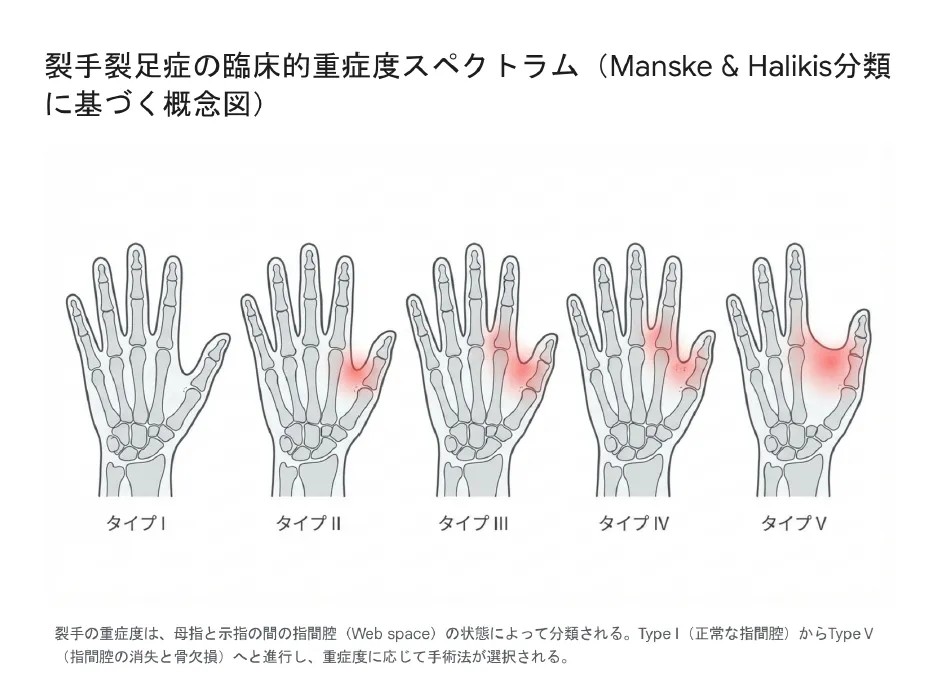
裂手の重症度分類:Type I(正常な指間腔)からType V(指間腔の消失と骨欠損)へと進行
| 分類 | 内容 |
|---|---|
| 典型的な形態異常 |
|
| 重症度のバリエーション |
|
第1指間腔(指間腔)とは
第1指間腔(だいいちしかんくう)は、親指(母指)と人さし指(示指)のあいだの、水かきのような皮膚と空間のことです。英語では first web space(thumb web)といいます。「指間腔」は指と指のあいだの空間を指し、親指側から順に第1〜第4指間腔と呼びます。
ものをつまむ・にぎる動作では、親指が人さし指や手のひらから離れて開くことが欠かせません。そのため裂手では、中央の切れ込みの大きさよりも、第1指間腔が十分に開いているかどうかが手の使いやすさを左右します。上のManske & Halikis分類が第1指間腔の状態で重症度を分けているのは、このためです[15]。合指で第1指間腔が狭い場合(Type II〜III)は、裂を閉じる手術と同時に第1指間腔を広げる手術が検討されます[16]。
聴覚障害:SHFM1を特徴づける合併症
SHFM1の診断において最も重要な臨床的指標が、感音難聴の合併(約35%)です[1][12]。これは他のSHFM型との鑑別において強力な手がかりとなります。
👂 聴覚障害の特徴
- タイプ:両側性の感音難聴(中等度〜重度)
- 内耳奇形:モンディーニ奇形(蝸牛1.5回転で発育停止、前庭水管拡大)
- 経過:先天性が多いが、幼児期〜学童期に進行するケースも
- 注意:新生児聴覚スクリーニングをパスしても継続的な経過観察が必要
💡 用語解説:モンディーニ奇形とは?
モンディーニ奇形は内耳の先天奇形で、蝸牛が正常な2.5〜2.75回転を形成できず、約1.5回転で発育が停止する状態です。DLX5/6遺伝子は耳胞(Otic Vesicle)の発生初期にも発現しており、内耳と四肢の両方の形態形成に必須であることが、SHFM1で難聴を合併する理由を説明しています。
その他の症状
SHFM1は「非症候群性」に分類されることが多いですが、一部の症例では以下の症状が報告されています。生まれつきの難聴全体の原因や検査については遺伝性難聴 総論で解説しています。
⚠️ 重要
SHFM1患者の多くは知能は正常です。知的障害を伴う場合は、染色体の微細欠失がSHFM1領域を超えて近傍の遺伝子に及んでいる可能性(隣接遺伝子症候群)を考慮する必要があります。7q21.3の領域のなかでも、変化の位置によって「裂手裂足だけ」「裂手裂足と難聴」「頭蓋顔面の特徴や知的障害も伴う」に分かれることが報告されています[13][12]。より大きな欠失については7q21-q32欠失もご覧ください。
3. 原因と遺伝的背景|DLX5/DLX6遺伝子と機能的ハプロ不全
【結論】 SHFM1の原因は、7q21.3-q22.1領域に位置するDLX5・DLX6遺伝子の機能不全です。特筆すべきは、遺伝子のコーディング領域に変異がなくても、染色体構造異常によりエンハンサーとの連携が断たれると発症する「機能的ハプロ不全」のメカニズムです。
責任遺伝子:DLX5とDLX6
DLX5とDLX6は、ホメオボックス型転写因子をコードする遺伝子(DLX遺伝子群)であり、四肢の発生において決定的な役割を果たします。
💡 用語解説:ホメオボックス(Homeobox)とは?
ホメオボックスは、約180塩基対からなる高度に保存されたDNA配列で、「ホメオドメイン」と呼ばれる60アミノ酸のDNA結合領域をコードしています。ホメオボックスを持つ遺伝子(ホメオボックス遺伝子)は転写因子として働き、他の多くの遺伝子の発現をオン・オフすることで、体の各部位が「どこに」「何を」形成するかを決定します。
ショウジョウバエで最初に発見され、ヒトを含むすべての動物で類似の遺伝子群が存在することから、進化的に極めて重要な「マスター制御遺伝子」として知られています。DLX5/DLX6は、四肢や内耳の形態形成を制御するホメオボックス遺伝子です。
💡 用語解説:外胚葉性頂堤(AER)とは?
外胚葉性頂堤(Apical Ectodermal Ridge: AER)は、発生中の肢芽(Limb Bud)の先端に形成されるシグナルセンターです。AERからのFGFシグナルが直下の中胚葉細胞の増殖を維持し、指の形成を可能にします。DLX5/DLX6はこのAERの維持と分化に不可欠であり、機能喪失によりAERが早期退縮すると中央列の形成不全(裂手裂足)が生じます。
| 遺伝子 | 主な機能 | 欠損時の影響 |
|---|---|---|
| DLX5 | AERの維持、内耳の形態形成、骨芽細胞分化 | 四肢形成不全、感音難聴 |
| DLX6 | DLX5と協調してAERを維持、Wntシグナルとの連携 | 四肢形成不全 |
| DSS1(SEM1) | プロテアソーム構成因子、DNA修復(BRCA2安定化) | 四肢への直接的影響は限定的 |
💡 マウスモデルからの知見
Dlx5またはDlx6のいずれか一方をノックアウトしたマウスでは明らかな四肢奇形は観察されませんが、両方を同時に欠損させたダブルノックアウトマウス(Dlx5/6 -/-)では、ヒトのSHFM1に酷似した典型的な裂手裂足が出現します[4]。これは、DLX5とDLX6が機能的に重複(冗長性)していることを示しています。
機能的ハプロ不全のメカニズム
SHFM1の分子病態において最も注目すべき概念が、「機能的ハプロ不全」です。これは、原因遺伝子のコーディング領域自体に変異がなくても、その発現を制御するゲノム環境が破壊されることで発症するというメカニズムです。
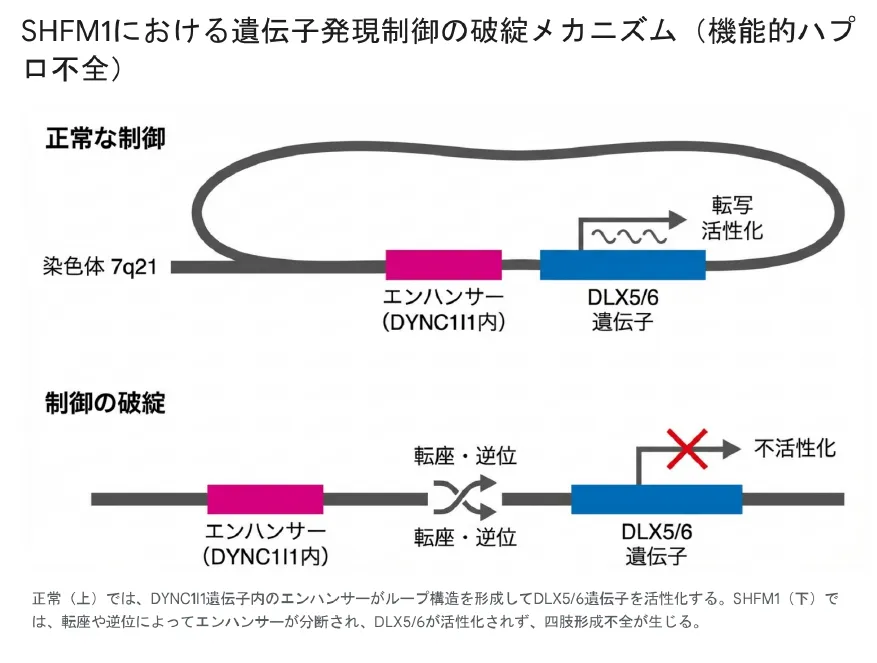
正常な制御(上)ではエンハンサーがループ構造を形成してDLX5/6を活性化。SHFM1(下)では転座や逆位によりエンハンサーが分断され、遺伝子が不活性化される。
💡 用語解説:エンハンサーとTAD
エンハンサーは、プロモーターから離れた場所に位置しながら遺伝子発現を活性化する制御配列です。DLX5/6の重要なエンハンサーは、DYNC1I1遺伝子の中(第15・第17エクソン)に存在することが判明しています[12][3]。TAD(Topologically Associated Domains)は、これらの遠隔エレメントが相互作用する染色体上の区画です。
| 状態 | しくみ |
|---|---|
| 正常な状態 |
|
| SHFM1(転座・逆位) |
|
SHFM1を起こす染色体・遺伝子の変化の種類
SHFM1の多くは、DLX5・DLX6そのものではなく、その周りの染色体の変化による「位置効果」で起こります。原因として報告されているのは、7q21.3を含む欠失・重複、7q21.3に切れ目がある転座・逆位、DLX5の遺伝子の中の変化(まれ)です[13][12]。DLX5の中の小さな変化や遺伝子内の欠失は、もっとも多い原因ではありません[12]。染色体の立体的な折りたたみ(ループ)とその破綻については染色体の構造とはで解説しています。
デンマークの32家系100人の解析をもとに、7q21.3の中で変化の位置と症状の組み合わせが整理されています[13]。また、非症候群性の裂手裂足では女性より男性のほうが症状が出やすく、症状のあるお父さんから息子へ多く受け継がれる傾向も報告されています[12]。遺伝子から遠く離れた調節配列の変化で手足の形が変わる例は、ほかにも知られています(SHHの調節配列ZRSの重複による母指三節症・多合指症など)[6]。
分子パスウェイのクロストーク:p63-DLX-Wnt軸
SHFM1の発症メカニズムは、四肢発生を司る広範な遺伝子ネットワークの破綻として理解する必要があります。
🔗 シグナル経路の連携
- ① p63による上流制御:SHFM4の原因遺伝子TP63(p63タンパク質)は、DLX5/6エンハンサーに結合し発現を誘導する[5]
- ② Wntシグナルとの連携:DLX遺伝子群はWnt経路の構成要素として肢芽の成長を促進
- ③ BMPシグナルの制御:指間の細胞死(アポトーシス)や指骨の分化にも関与
🩺 院長コラム【「位置効果」が診断を難しくする理由】
SHFM1患者の遺伝子検査において、通常のサンガーシーケンスやエクソーム解析では原因が特定できない「原因不明例」が多いことが問題でした。これは、遺伝子のコーディング領域には異常がなく、染色体の立体構造の変化(転座・逆位)によってエンハンサーとの連携が断たれているためです。
この「位置効果(Position Effect)」による発症機序は、現代ゲノム医学の最先端トピックであり、構造変異解析(Structural Variant Analysis)の重要性を示しています。私のクリニックでは、こうした複雑な遺伝学的背景についても丁寧にご説明しています。
4. SHFM1の診断方法
【結論】 SHFM1の診断には、視診・X線検査による臨床評価に加え、染色体マイクロアレイ検査(CMA)が欠失・重複を調べる中心の検査です。転座・逆位は量が変わらないためCMAでは見つからず、G分染法や全ゲノム解析で調べます[12][13]。特に難聴の合併はSHFM1を強く示唆する所見であり、聴覚評価も必須です。
臨床的・画像的アプローチ
🔍 診断のステップ
- ① 視診:四肢形態の評価(中央裂、合指、欠指のパターン)
- ② X線検査:中手骨・中足骨の欠損パターン、手根骨・足根骨の癒合確認
- ③ 聴覚評価:ABR(聴性脳幹反応)、純音聴力検査
- ④ 画像診断:難聴疑い時は側頭骨CT/MRIでモンディーニ奇形を確認
遺伝学的検査のフローチャート
| 検査 | 検出対象 | SHFM1の検出 |
|---|---|---|
| 染色体マイクロアレイ(CMA) | 微細欠失・重複(CNV) | ◎ 第一選択検査 |
| G分染法(核型分析) | 転座・逆位・大きな構造異常 | ○ 構造異常の確認に有用 |
| NGSパネル/エクソーム(DLX5の変化など) | 点変異・小規模インデル | △ CMAで陰性の場合に検討 |
| 全ゲノムシーケンス(WGS) | 構造変異の切断点、非コード領域変異 | ◎ 機能的ハプロ不全の解明に有効 |
💡 用語解説:染色体マイクロアレイ検査(CMA)とは?
CMAは、従来のG分染法では検出できない微細な染色体の重複・欠失(コピー数変異:CNV)を検出する検査です。SHFM1の原因のうち7q21領域の微小欠失・重複を高感度に検出できます(転座・逆位のように量が変わらない変化は検出できません)。当院の検査はマイクロアレイ染色体検査(CMA)でご案内しています。原因不明の発達遅滞・先天異常に対する第一選択検査として国際的に推奨されています。
⚠️ 日本人における診断戦略
日本人患者では、BHLHA9(17p13.3)重複がSHFMおよび長管骨低形成の主要な原因(創始者変異)です。臨床的には裂手裂足に加え脛骨などの長管骨低形成を伴うことが多いですが、典型的なSHFM1との鑑別は外見だけでは困難です。SHFM1の検索と並行してBHLHA9重複の有無を確認することが診断効率を高めます。
\ お子さんの手足の形と遺伝、臨床遺伝専門医にご相談ください /
裂手裂足の原因検索(マイクロアレイ・遺伝子検査)の選び方からご相談いただけます。※オンライン診療も対応可能です
臨床遺伝専門医とは | マイクロアレイ染色体検査
5. 治療と長期管理
【結論】 SHFM1の治療目標は機能とQOLの最大化です。四肢の形態異常には外科的再建、難聴には補聴器や人工内耳を含む包括的アプローチが必要です。多職種チームによる長期的サポートが不可欠です。
外科的治療:機能再建へのアプローチ
手の外科的治療は、把持機能(Pinch and Grasp)の獲得を最優先とし、整容的な改善を副次的な目的とします。手術時期は一般的に1歳前後から2歳の間に行われます。
裂手再建術式の比較:Snow-Littler法とMiura法
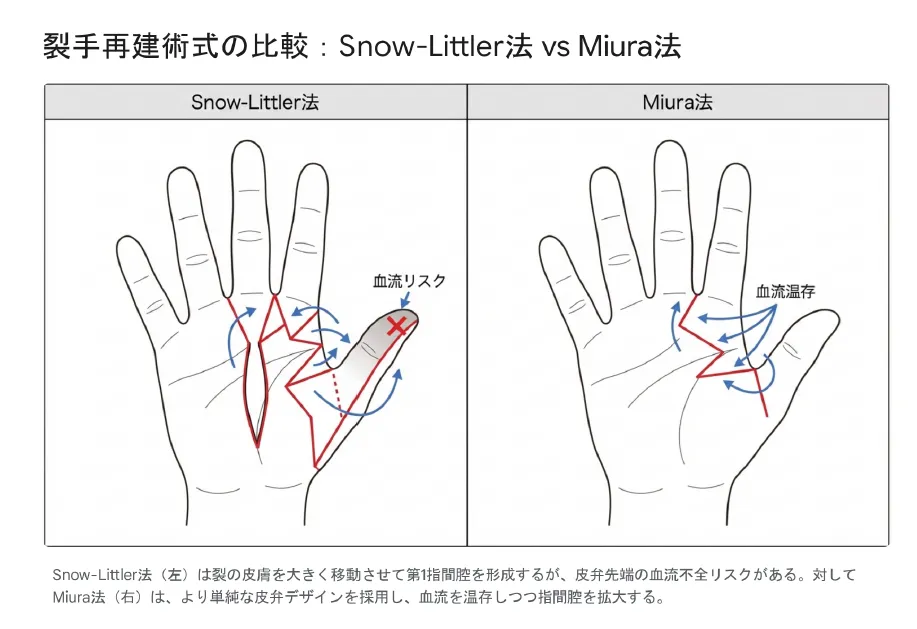
Snow-Littler法(左)は皮弁先端の血流不全リスクがある。Miura法(右)はより単純な皮弁デザインで血流を温存。
聴覚・言語ケア
SHFM1患者の管理において、聴覚ケアは極めて重要です。難聴の原因をくわしく調べる検査には難聴遺伝子パネル検査もあります。
| 難聴の程度 | 推奨される対応 |
|---|---|
| 軽度〜中等度 | 補聴器装用、言語聴覚療法(ST) |
| 高度〜重度 | 人工内耳(Cochlear Implant)の検討 |
⚠️ 人工内耳手術の注意点
モンディーニ奇形などの内耳奇形を伴う場合でも人工内耳は有効ですが、術中に髄液噴出(Gusher)のリスクがあります。熟練した耳鼻咽喉科医による手術と慎重な術前計画が必要です。
多職種チームによる包括的ケア
🏥 多職種連携チーム
- 遺伝診療(臨床遺伝専門医):遺伝カウンセリング、家族への説明、再発リスク評価
- 整形外科・形成外科:裂手裂足の機能再建手術
- 耳鼻咽喉科:聴覚評価、補聴器・人工内耳
- 言語聴覚士(ST):言語発達支援
- 作業療法士(OT):手の機能訓練、日常生活動作支援
6. 遺伝カウンセリングの重要性
【結論】 SHFM1の不完全浸透率(30〜40%)と表現度の多様性は、遺伝カウンセリングを非常に複雑なものにします。家族への丁寧な説明と、不確実性を含めた情報提供が重要です。
遺伝形式と浸透率
| 遺伝形式 | 頻度 | 特徴 |
|---|---|---|
| 常染色体優性(顕性)遺伝 | 最多 | 罹患した親から50%の確率で伝達、不完全浸透(30〜40%) |
| 常染色体潜性(劣性)遺伝 | 稀 | SHFM1D(OMIM #220600):DLX5ホモ接合体変異など |
| 新生突然変異 | 一部 | 両親は正常、配偶子形成時に新たに発生 |
⚠️ 分離比の歪み(Segregation Distortion)
SHFM1では、罹患した父親から息子への伝達リスクがメンデル遺伝の予測値(50%)を有意に超える現象が報告されています[12]。この生物学的メカニズムは未解明ですが、遺伝カウンセリングにおいて留意すべき点です。
裂手症は遺伝する?子どもに伝わる確率と再発率
裂手症・裂足症が遺伝するかどうかは、原因と、ご両親が同じ変化を持っているかで変わります。常染色体顕性(優性)遺伝の型で、お子さんに新しく起きた変化(de novo変異)の場合、きょうだいに再び起こる確率はとても低い一方、ご本人のお子さんに伝わる確率は30〜50%とされています[1]。ただし、ご両親の卵子や精子だけに変化がある性腺モザイクの可能性はゼロではありません。
原因の型ごとの目安は次のとおりです[1]。
片手だけの非典型的な裂手は家族歴がないことが多いと報告されています[14]が、見た目だけで遺伝するかどうかを決めることはできません。ご家族に裂手・裂足の方がいるか、足や耳にも変化があるかを確かめ、必要に応じて原因を調べたうえで遺伝カウンセリングで確率をお伝えします。
カウンセリングで伝えるべきポイント
📋 カウンセリングの要点
- ① 不完全浸透:変異を持っていても30〜40%は無症状
- ② 表現度の多様性:同一家系内でも症状の重症度は様々
- ③ 「飛び石」遺伝:世代を飛ばした発症パターンがありうる
- ④ 両親の検査:無症状の親が保因者かどうか確認することで再発リスクを評価
7. 出生前診断について|NIPTと羊水検査
【結論】 SHFM1は胎児超音波検査での四肢形態異常の発見をきっかけに診断されることがあります。羊水検査でのCMAが確定診断に有用ですが、不完全浸透と表現度の多様性により予後予測は困難です。
出生前検査での検出
| 検査 | 検出可能性 | 備考 |
|---|---|---|
| 胎児超音波検査 | △ | 重度の四肢形態異常は妊娠中期以降に検出可能、軽症例は見逃されることも |
| NIPT | △(大きな欠失だけ) | SHFM1(7q21)はスタンダードの6種類・プレミアム/ダイヤモンドの12種類の微小欠失に含まれない。双子マックス・インペリアルの92種類に入っているかも確かめられていない。5Mb以上の大きな欠失なら双子マックス・インペリアルで見つかる可能性があるが、転座・逆位や小さな欠失はわからない |
| 羊水検査+CMA | ◎ 確定診断 | Gバンド法では検出できない微小欠失を確定診断可能 |
⚠️ 羊水検査+CMAについて
学会指針では、原則として超音波での構造異常がある場合などが染色体マイクロアレイ検査(CMA)の対象とされています。胎児超音波で四肢形態異常が疑われた場合に実施を検討します。
⚠️ プレミアム・ダイヤモンドプランで調べる12種類の微小欠失
1p36 del、2q33 del、4p16 del、5p15 del、8q23q24 del、9p del、11q23q25 del、15q11.2-q13 del、17p11.2 del、18p del、18q22q23 del、22q11.2 del
※SHFM1(7q21)はこの12種類には含まれていません。双子マックス・インペリアルの92種類の微小欠失・重複に7q21.3が入っているかも確かめられていません。胎児超音波で四肢形態異常が疑われた場合は、羊水検査でのCMAによる確定診断が必要です。
裂手症はNIPTでわかる?当院のプランで調べられること
SHFM1の多くは、NIPTではわかりません。当院の東京のNIPT(新型出生前診断)では、プランによって調べる範囲が次のように違います。
- 13・18・21トリソミー:スタンダード・プレミアム・ダイヤモンド・双子マックス・インペリアルの全プラン。性染色体の数の変化は双子マックス以外の全プラン
- 15・16・22番のトリソミー:プレミアム・ダイヤモンド・双子マックス・インペリアル。そのほかの常染色体(7番を含む)のトリソミー:双子マックス・インペリアル
- 微小欠失:スタンダードは6種類7疾患、プレミアム・ダイヤモンドプランは12種類(上の枠)。7q21は入っていません
- 双子マックスプラン・インペリアルプラン:92種類の微小欠失・重複と、5Mb以上の欠失・重複を全染色体で調べます。7q21.3が92種類に入っているかは確かめられていないため、見つかる可能性があるのは5Mb以上の大きな欠失の場合です
- 単一遺伝子:DLX5・DLX6は、ダイヤモンド(56遺伝子)・インペリアル(最大155遺伝子202疾患)のどちらの一覧にも入っていません
SHFM1でよくみられる転座・逆位は、染色体の量が変わらないため、NIPTでも染色体マイクロアレイでも見つかりません。また、NIPTは胎盤から血液中に出てくるDNAを調べるため、陽性でも赤ちゃん自身には変化がないこと(胎盤限局性モザイク)や、赤ちゃんだけのモザイクを見逃すことがあります。陽性のときは確定検査で確かめます。絨毛検査は妊娠11〜13週、羊水検査は妊娠15週からで、どちらも院内で受けられ、結果は主要な検査項目は3日以内に、マイクロアレイ検査は2週間ほどでお伝えします。
NIPTは妊娠9週から受けられます(6〜8週は臨床研究として受けられます)。NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。ご家族にSHFM1の方がいて、転座・逆位などの変化がわかっている場合は、その変化を確定検査で確かめる方法を遺伝カウンセリングで相談します。
\ 妊娠中の検査で、何がわかり何がわからないかを確かめたい方へ /
🩺 院長コラム【出生前診断で見つかった場合の対応】
胎児超音波で裂手裂足が疑われた場合、ご家族は大きな不安を抱えられることと思います。私のクリニックでは、まず正確な情報提供を心がけています。
SHFM1には「不完全浸透」と「表現度の多様性」があり、症状の程度を出生前に予測することは困難です。羊水検査で7q21領域の異常が確認されても、「どのような症状が出るか」は生まれてみないとわかりません。
この不確実性の中でご家族がどのような決断をされても、私は臨床遺伝専門医として最後までサポートします。不安なことがあれば、いつでもご相談ください。
8. ミネルバクリニックのサポート体制
ミネルバクリニックでは、臨床遺伝専門医の専門性を活かした診療体制を整えています。SHFM1を含む染色体異常の検査から、結果説明、フォローまで一貫してサポートいたします。
| 体制 | 内容 |
|---|---|
| 🔬 高精度な検査技術 | ダイヤモンドプランはCOATE法で12種類の微小欠失と56遺伝子を、双子マックス・インペリアルは92種類の微小欠失・重複と5Mb以上の欠失・重複を全染色体で調べます。 |
| 🏥 院内で確定検査まで対応 | 羊水検査・絨毛検査も院内で実施(絨毛検査は妊娠11〜13週、羊水検査は妊娠15週から)。転院の必要がなく、心理的負担を軽減できます。 |
| 👩⚕️ 臨床遺伝専門医が常駐 | 臨床遺伝専門医が検査前後の遺伝カウンセリングを担当。結果の説明から今後の選択肢まで、専門家が寄り添います。 |
| 💰 互助会制度で費用面も安心 | NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。 |
よくある質問(FAQ)
Q1. 裂手裂足奇形(SHFM)とはどのような病気ですか?
SHFMは、手足の中央部の指(趾)が欠損または低形成となる先天性四肢奇形です。手足の中央にV字型の裂け目(Cleft)が生じ、かつてはその外見から「ロブスター・クロウ変形」とも呼ばれていました(現在は差別的表現として使用されません)。6つの型(SHFM1〜6)が知られており、それぞれ異なる遺伝子・染色体領域の異常が原因です。
Q2. SHFM1の原因は何ですか?
SHFM1は、第7染色体長腕(7q21.3-q22.1)の構造異常が原因です。この領域に存在するDLX5・DLX6遺伝子の機能不全により、四肢の発生に必要な外胚葉性頂堤(AER)の維持ができなくなり、中央列の形成不全が生じます。特筆すべきは、遺伝子のコーディング領域に変異がなくても、染色体の転座や逆位によってエンハンサーとの連携が断たれると発症する「機能的ハプロ不全」のメカニズムです。
Q3. SHFM1で難聴を合併するのはなぜですか?
SHFM1患者の約35%で感音難聴を合併します。これは、DLX5/6遺伝子が四肢だけでなく内耳(耳胞)の発生にも必須であるためです。画像診断ではモンディーニ奇形(蝸牛の発育停止、前庭水管拡大)が高頻度で認められます。難聴はSHFM1を他の型と鑑別する重要な手がかりとなります。
Q4. 遺伝子変異があれば必ず発症しますか?
いいえ、必ず発症するわけではありません。SHFM1は「不完全浸透」を示し、原因変異を持っていても30〜40%は無症状です。また、発症する場合も「表現度の多様性」があり、軽微な合指のみから重度の単指症まで、症状の程度は大きく異なります。同一家系内でも症状にばらつきがあるため、遺伝カウンセリングでは予後予測の困難さを丁寧にお伝えしています。
Q5. NIPTでSHFM1は検出できますか?
多くの場合、NIPTでSHFM1を見つけることはできません。当院のプレミアム・ダイヤモンドプランで調べる微小欠失は12種類(1p36 del、2q33 del、4p16 del、5p15 del、8q23q24 del、9p del、11q23q25 del、15q11.2-q13 del、17p11.2 del、18p del、18q22q23 del、22q11.2 del)であり、SHFM1の原因となる7q21領域は含まれていません。双子マックス・インペリアルは5Mb以上の欠失・重複を全染色体で調べるため、7q21を含む大きな欠失なら見つかる可能性がありますが、SHFM1でよくみられる転座・逆位や小さな欠失はわかりません。胎児超音波で四肢形態異常が疑われた場合は、羊水検査でのCMAによる確定診断が必要です(羊水検査は妊娠15週から、当院では院内で受けられます)。
Q6. 子どもがSHFM1と診断されました。次の子にも遺伝しますか?
まず両親の検査が必要です。両親が正常(新生突然変異)なら次子への再発リスクは非常に低いです(ただし生殖細胞モザイクの可能性あり)。片親が保因者(無症状でも変異を持つ場合)なら50%の確率で変異が遺伝しますが、不完全浸透のため発症するかどうかは別問題です。詳しくは遺伝カウンセリングでご相談ください。
Q7. 治療法はありますか?
SHFM1自体を根本的に治す治療法は現時点で存在しませんが、症状に応じた治療・サポートにより、機能とQOLを大きく改善できます。四肢の形態異常には外科的再建術(Miura法など)、難聴には補聴器や人工内耳が有効です。早期からのリハビリテーションと多職種チームによる包括的ケアにより、多くの患者さんが自立した生活を送っています。
Q8. 知的障害を伴いますか?
SHFM1患者の大多数において知能は正常です。知的障害を伴う場合は、染色体の微細欠失がSHFM1の責任領域を超えて近傍の遺伝子に及んでいる可能性(隣接遺伝子症候群)を考慮する必要があります。染色体マイクロアレイ検査で欠失の範囲を正確に把握することが重要です。
Q9. 裂手症・裂足症はどのくらいの頻度ですか?
裂手裂足奇形は、およそ1万8,000人に1人の赤ちゃんにみられ、手足の先天異常全体の8〜17%を占めます。原因の遺伝子や染色体の変化が見つかるのは、患者さん全体のおよそ半数です。
Q10. 片手だけの裂手症でも遺伝しますか?
片手だけで足に変化がない非典型的な裂手は、家族歴がないことが多いと報告されています。一方、両手や足にもある典型的な裂手は家族に同じ特徴の人がいることが多く、常染色体顕性遺伝の型では本人のお子さんに伝わる確率は30〜50%とされます。見た目だけでは決められないため、ご家族の状況を確かめて遺伝カウンセリングでご相談ください。
Q11. 第1指間腔(指間腔)とは何ですか?
親指と人さし指のあいだの、水かきのような皮膚と空間のことです。ものをつまむ・にぎるには親指が開くことが欠かせないため、裂手の重症度(Manske & Halikis分類)は第1指間腔の状態で分けられ、狭い場合は裂を閉じる手術と同時に広げる手術が検討されます。
Q12. 妊娠中にSHFM1かどうか確かめる方法はありますか?
胎児超音波で手足の形の変化が見つかることがあり、羊水検査(妊娠15週から)や絨毛検査(妊娠11〜13週)で染色体マイクロアレイを行うと7q21の欠失・重複を確かめられます。ご家族の転座・逆位がわかっている場合は、その変化を確定検査で調べます。当院では確定検査を院内で受けられます。
まとめ
裂手症・裂足症(裂手裂足奇形)は、手足の真ん中の指が生まれつき欠ける状態で、およそ1万8,000人に1人にみられます。1型(SHFM1)は7q21.3の染色体の変化でDLX5・DLX6の働きが失われて起こり、約35%に感音難聴を伴います。原因は欠失・重複・転座・逆位などさまざまで、症状が出ない人や、親子で重さが違う人もいます。
手の使いやすさは第1指間腔の状態で大きく変わり、手術や補聴器・人工内耳などで機能を補えます。当院のNIPTではSHFM1の多くはわかりませんが、5Mb以上の大きな欠失は双子マックス・インペリアルで見つかる可能性があり、羊水検査・絨毛検査とマイクロアレイ検査は院内で受けられます。遺伝する確率は原因とご家族の状況で変わるため、遺伝カウンセリングで一緒に確かめていきます。
🏥 一人で悩まないでください
裂手裂足奇形について心配なこと、検査を受けるかどうか迷っていること、どんなことでもお気軽にご相談ください。ミネルバクリニックでは臨床遺伝専門医が常駐し、マイクロアレイ染色体検査から、絨毛検査(妊娠11〜13週)・羊水検査(妊娠15週から)まで院内で行っています。臨床遺伝専門医があなたとご家族に寄り添います。
参考文献
- [1] Sowińska-Seidler A, et al. Split-hand/foot malformation – molecular cause and implications in genetic counseling. J Appl Genet. 2014;55(1):105-115. [PMC]
- [2] Ullah A, et al. Nonsyndromic Split-Hand/Foot Malformation: Recent Classification. Mol Syndromol. 2019;10(5):243-254. [PMC]
- [3] Delgado S, Velinov M. 7q21.3 Deletion involving enhancer sequences within the gene DYNC1I1 presents with intellectual disability and split hand-split foot malformation with decreased penetrance. Mol Cytogenet. 2015;8:37. [PMC]
- [4] Robledo RF, et al. The Dlx5 and Dlx6 homeobox genes are essential for craniofacial, axial, and appendicular skeletal development. Genes Dev. 2002;16(9):1089-1101. [PubMed]
- [5] Lo Iacono N, et al. Regulation of Dlx5 and Dlx6 gene expression by p63 is involved in EEC and SHFM congenital limb defects. Development. 2008;135(7):1377-1388. [Development]
- [6] Klopocki E, et al. A microduplication of the long range SHH limb regulator (ZRS) is associated with triphalangeal thumb-polysyndactyly syndrome. J Med Genet. 2008;45(6):370-375. [PubMed]
- [7] Nagata E, et al. Japanese founder duplications/triplications involving BHLHA9 are associated with split-hand/foot malformation with or without long bone deficiency and Gollop-Wolfgang complex. Orphanet J Rare Dis. 2014;9:125. [PubMed]
- [8] OMIM #183600 – Split-Hand/Foot Malformation 1; SHFM1. [OMIM]
- [9] Gurrieri F, Everman DB. Clinical, genetic, and molecular aspects of split-hand/foot malformation: an update. Am J Med Genet A. 2013;161A(11):2860-2872. [DOI]
- [10] Snow JW, Littler JW. Surgical treatment of cleft hand. Trans Int Soc Plast Surg 4th Congr. 1967;888-893.
- [11] Miura T, Komada T. Simple method for reconstruction of the cleft hand with an adducted thumb. Plast Reconstr Surg. 1979;64(1):65-67. [PubMed]
- [12] Sowińska-Seidler A, et al. A genotype-phenotype correlation in split-hand/foot malformation type 1: further refinement of the phenotypic subregions within the 7q21.3 locus. Front Mol Biosci. 2023;10:1250714. [DOI]
- [13] Rasmussen MB, et al. Phenotypic subregions within the split-hand/foot malformation 1 locus. Hum Genet. 2016;135(3):345-357. [DOI]
- [14] Falcochio DF, et al. Epidemiological and Clinical Aspects of Cleft Hand: Case Series From a Tertiary Public Hospital in São Paulo, Brazil. HAND. 2019;14(6):814-818. [DOI]
- [15] Manske PR, Halikis MN. Surgical classification of central deficiency according to the thumb web. J Hand Surg Am. 1995;20(4):687-697. [PubMed]
- [16] Beck JD, et al. Over 20-year follow-up of Miura reconstruction of cleft hand. HAND. 2015;10(2):319-322. [DOI]
- [17] Ogino T. Teratogenic relationship between polydactyly, syndactyly and cleft hand. J Hand Surg Br. 1990;15(2):201-209. [PubMed]
🧬 その他の染色体異常(トリソミー・部分モノソミー)について
各染色体の異数性や微小欠失・重複による特徴的な疾患、および予後については以下のリンクから詳細をご確認いただけます。






