
目次
📍 クイックナビゲーション
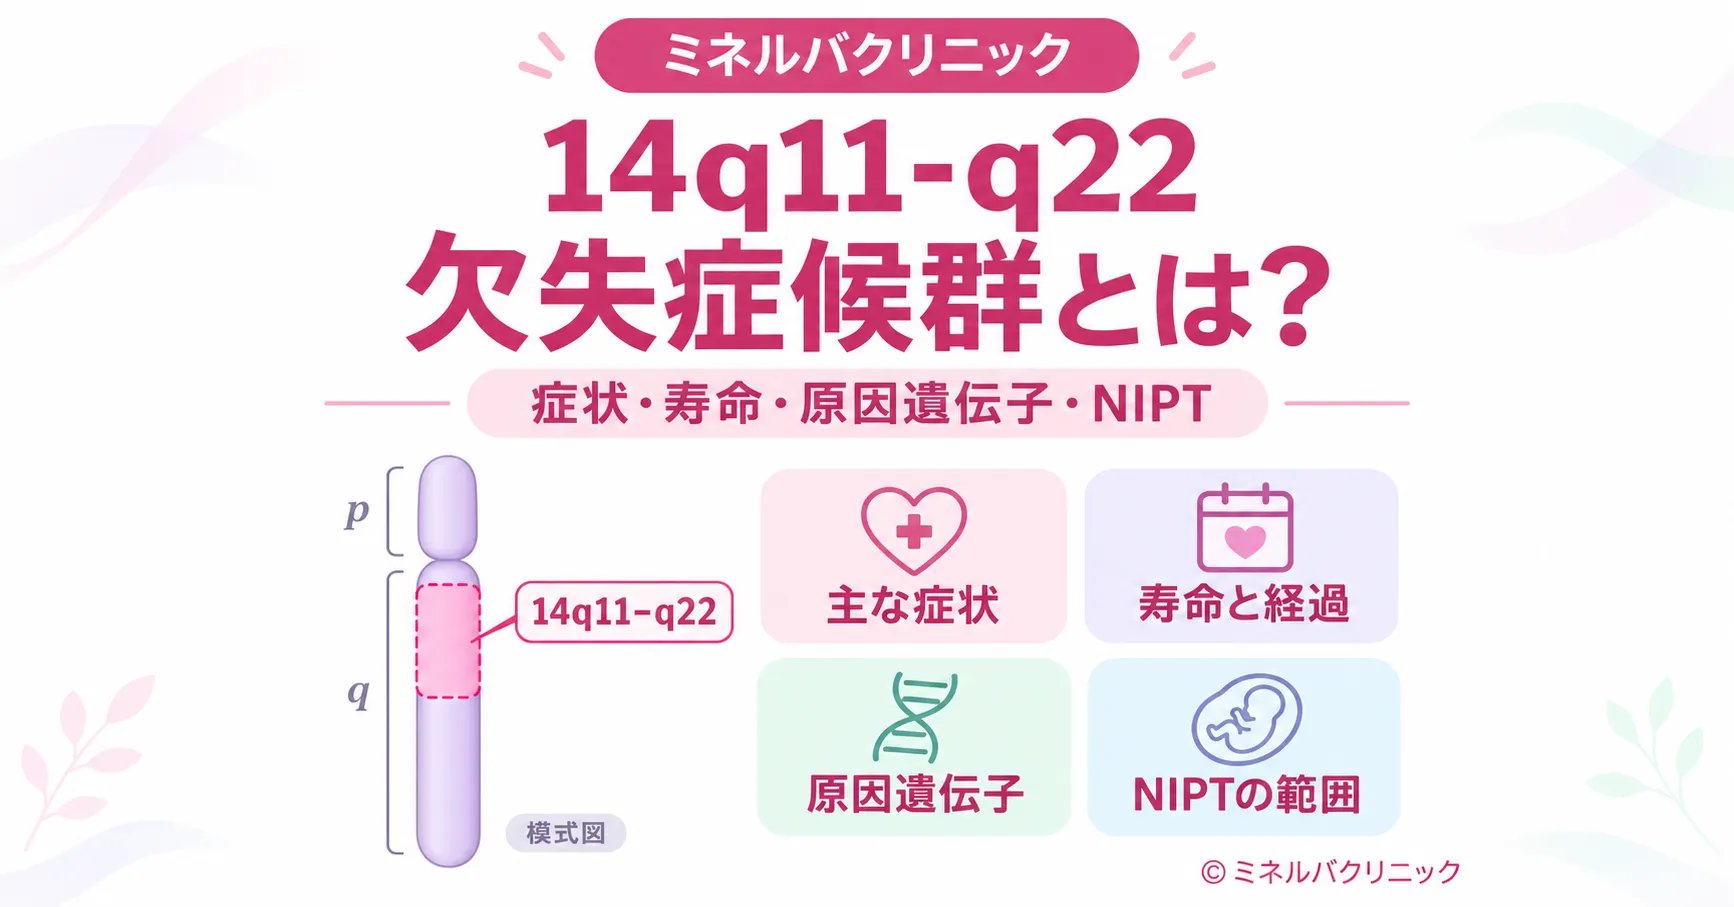
14q11-q22欠失症候群は、第14番染色体長腕の14q11からq22にかけての一部、ときには14q22まで及ぶ広い範囲が失われることで起こる、極めて稀少な染色体欠失症候群です[1][3]。発達の遅れ・筋緊張低下・哺乳の困難・特徴的な顔貌に加えて、欠失範囲によっては「脳・肺・甲状腺症候群(BLTS)」や眼球形成異常(無眼球症・小眼球症)といった生命に関わる合併症を伴うことがあります。
14q22まで及ぶような広い欠失は顕微鏡で見える大きさのことがあり、昔からGバンド法の染色体検査で報告されてきました[13][17]が、欠失の端がどこで、どの遺伝子が含まれるかを決めるには染色体マイクロアレイ検査(CMA)が必要です[18]。欠失領域内のCHD8・FOXG1・NKX2-1・PAX9・BMP4・OTX2といった、発生に決定的な役割を担う「マスターレギュレーター遺伝子」が複数同時に失われる隣接遺伝子症候群(contiguous gene syndrome)であり、欠失範囲によって症状の重症度や障害される臓器のパターンが大きく異なります[17][18]。
14q11.2・14q12・14q13だけの小さな欠失は14q近位欠失症候群、14q22〜q23の欠失は14q22欠失症候群(Frias症候群)で解説しており、このページでは14q11から14q22にまたがる広い欠失をくわしくまとめています。
⏱️ 30秒でわかる要約
🧬 Q. 14q11-q22欠失症候群とはどんな病気ですか?
14番染色体の長腕の14q11〜q22の一部が欠ける、とてもまれな病気です。発達の遅れ、筋緊張の低下、哺乳の困難、小頭、脳梁の異常などが報告され、欠失にFOXG1・NKX2-1・OTX2などのどの遺伝子が含まれるかで症状の組み合わせが変わります。
🧬 Q. 寿命や症状の重さはどうなりますか?
欠失の範囲で大きく違い、一律には言えません。英国の患者支援団体Uniqueの冊子では、14q22より近位の欠失の子どもで哺乳の困難が12人中11人、視覚の障害が24人中12人にみられました。寿命のまとまったデータはなく、呼吸・飲み込み・けいれんの管理が大切です。
🧬 Q. 親から遺伝しますか?
報告の多くは親にはない新たな変化(de novo)です。親が染色体の入れ替わり(均衡型転座)を持っていることもあるため、両親の染色体検査で確かめます。
🧬 Q. 当院のNIPTで調べられますか?
14q11-q22欠失は、双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に含まれています。スタンダード(6種類7疾患)・プレミアム・ダイヤモンド(12種類)の微小欠失には入っていません。FOXG1・CHD8の遺伝子1つの変化はインペリアルの単一遺伝子で調べますが、NKX2-1・OTX2・BMP4はどのプランにも入っていません。陽性なら絨毛検査・羊水検査とマイクロアレイで確かめ、確定検査は院内で受けられます。
🧬 14q11-q22欠失症候群の基本情報
| 項目 | 内容 |
|---|---|
| 疾患名 | 14q11-q22欠失症候群(OMIM #613457)[1] |
| 英語表記・別名 | Chromosome 14q11-q22 deletion syndrome。MedGenではZahir-Friedman症候群も別名として挙げられています[4](この名前はCHD8の変化による病気を指して使われることもあります[29]) |
| 原因 | 第14番染色体長腕(14q11-q22領域)の欠失。14q22まで及ぶ広い欠失は顕微鏡で見える大きさのこともある[13][17] |
| 頻度 | 極めて稀少。Orphanet(14q11.2微小欠失症候群として登録)では100万人に1人未満[2]。Uniqueの冊子(2011年更新)では、14q22より近位の欠失だけを持つ例として医学文献21例・Unique会員10人の約31例が挙げられています[13] |
| 遺伝形式 | 報告の多くは新生突然変異(de novo)[2][17]。親が均衡型転座を持つ場合に不均衡なかたちで受け継がれることもある |
| 主な責任遺伝子 | CHD8(14q11.2)、FOXG1(14q12)、NKX2-1・PAX9(14q13)、BMP4・OTX2(14q22)など。欠失の範囲でどれが含まれるかが変わる[5][6][10][11] |
| 主な症状 | 発達の遅れ、筋緊張低下、哺乳の困難・成長の遅れ、小頭、脳梁の低形成など脳の正中の構造の異常、けいれん、視覚の障害、特徴的な顔立ち[1][13] |
| 国際分類 | ICD-10:Q93.5、Orphanet:ORPHA 261120[2]、GARD:17241[3] |
| 診断・検査 | 染色体マイクロアレイ検査(CMA)。当院のNIPTでは双子マックス・インペリアルの92種類に14q11-q22欠失が含まれる |
1. 14q11-q22欠失症候群とは|疾患の基本情報
14q11-q22欠失症候群は、第14番染色体長腕の14q11からq22領域が部分的に失われることで発症する、極めて稀少な染色体欠失症候群です[1][3]。発達の遅れ・筋緊張低下・哺乳の困難と成長の遅れ・小頭・特徴的な顔貌が報告例に多くみられ[1][13]、欠失領域に含まれる複数の遺伝子が同時に失われることで多臓器に影響が現れる「隣接遺伝子症候群」に分類されます。隣接遺伝子症候群のしくみは隣接遺伝子症候群で解説しています。
表現型のスペクトラムは非常に幅広く、欠失が及ぶ領域(14q11.2、14q12、14q13、14q22)に応じて症状の組み合わせが大きく変動します。重い症状の例から、発達の遅れが比較的軽い例まで個人差が大きい点が本症候群の重要な特徴です。1994年の報告では、14q11.2〜q21.1の欠失と14q12〜q22の欠失の2人に共通する所見は、成長の遅れ・小さな下あご・脳梁の低形成など少数にとどまりました[17]。まとまった疫学データは乏しい希少疾患ですが、染色体マイクロアレイ検査や全エクソーム解析の普及により、診断例は徐々に増加しています[18]。
🧩 【用語解説】隣接遺伝子症候群(contiguous gene syndrome)とは
染色体上で隣り合って並んでいる複数の遺伝子が一度に失われることで起こる病気の総称です。それぞれの遺伝子が異なる役割を担っているため、脳・眼・甲状腺・肺・消化器など複数の臓器に同時に影響が出るのが特徴です。22q11.2欠失症候群やプラダー・ウィリー症候群なども、このグループに含まれます。
1.1 14q領域の特殊性|「マスターレギュレーター」が密集する場所
14q11-q22領域には、初期発生において多くの遺伝子の発現を時間的・空間的にコントロールする「マスターレギュレーター(上位の調節因子)」が密集しています。マスターレギュレーターは、対立遺伝子の片方が失われただけでも、残った1コピーでは下流の遺伝子ネットワークを正常に動かせなくなる「用量感受性」が極めて高い遺伝子です。
このため14q11-q22欠失症候群は、複数のマスターレギュレーターのハプロ不全が独立に・あるいは重層的に作用することで、脳の形成不全、眼球形成異常、甲状腺・肺の発達障害、自閉症スペクトラム、難治性てんかんといった全身性の表現型を生み出します[5][6][10]。ハプロ不全のしくみはハプロ不全で解説しています。
1.2 疾患認識の歴史と診断の変遷
14q領域の欠失は、かつてはGバンド染色体分染法で見つかる大きな欠失として報告されてきました。1994年には、Gバンド法で見つかった近位14qの欠失の2人(14q11.2〜q21.1、14q12〜q22)の所見を比べ、共通点が少ないことから、まとまった「近位14q欠失症候群」とはまだ言えないと報告されています[17]。その後、染色体マイクロアレイ検査(aCGH・SNPアレイ)や全エクソームシーケンス(WES)といった高解像度のゲノム解析技術が普及したことで、欠失の切断点(ブレイクポイント)やサイズが患者さんごとに大きく異なることが明らかになりました。2011年の報告では、Gバンド法では正常、または一見均衡型の転座とされた2人に、マイクロアレイで14q12〜q13.1の欠失が見つかっています[18]。
現在では、本症候群は単一の均一な病態ではなく、欠失領域に含まれるマスターレギュレーター遺伝子群(CHD8、FOXG1、NKX2-1、BMP4、OTX2など)のハプロ不全が独立に、あるいは複合的に作用して引き起こす「表現型のスペクトラム」として理解されています。欠失が14q22まで及ぶ広い欠失では、近位の遺伝子(FOXG1・NKX2-1など)に加えてBMP4・OTX2も含まれることがあり、症状の組み合わせがさらに変わります[10][11]。14q11.2だけの欠失や14q13の欠失は14q近位欠失症候群、14q22〜q23の欠失は14q22欠失症候群、14番染色体の変化の全体像は14番染色体異常で解説しています。
1.3 どのくらいまれ?頻度と報告数
14q11-q22欠失症候群は、頻度を調べた研究がないほどまれな病気です。Orphanetは「14q11.2微小欠失症候群」としてこの病気を登録しており、有病率を100万人に1人未満としています[2]。英国の患者支援団体Uniqueの冊子(2011年更新)では、14q22より近位にある欠失だけを持つ例として、医学文献の21例(中断した妊娠1件を含む)とUnique会員10人の約31例が挙げられ、このほか14q11.2の小さな欠失の子どもが4人記されています[13]。
報告が少ないのは、欠失の大きさや場所が人ごとに違い、名前のつけ方もそろっていないためでもあります。マイクロアレイの結果には「arr[GRCh38] 14q11.2q21.1(…)x1」のように欠失の両端の位置が書かれるので、どの遺伝子が含まれるかを結果から確かめることが、似た報告を探す第一歩になります。結果の読み方は染色体マイクロアレイ(CMA)検査結果の見方で解説しています。
2. 14q11-q22欠失症候群の主な症状|多系統への影響
本症候群は単一の臓器ではなく、中枢神経系・頭蓋顔面・眼科系・内分泌系・呼吸器系・消化器系・骨格系など多系統に影響します。中でも発達の遅れは報告例の多くにみられる中核症状であり[1][13]、欠失が14q13まで及ぶと「脳・肺・甲状腺症候群(BLTS)」が、14q22まで及ぶと無眼球症や下垂体機能低下症が現れるなど、欠失範囲によって症状の組み合わせが変わる点が大きな特徴です[6][10]。
🧬 14q11-q22欠失症候群が影響する主な臓器系
🧠 脳・中枢神経系
小頭症、脳梁欠損・低形成、てんかん、滑脳症などの脳回の異常、発達遅滞、自閉症様行動
😶 顔面・口腔
特徴的な顔貌(眼距開離・短鼻・厚い下唇)、口蓋裂、巨舌、小顎症、耳介変形
👁️ 眼科系(14q22欠失)
無眼球症・小眼球症、深く窪んだ眼、斜視、大脳皮質性視覚障害
🫁 呼吸器系(14q13欠失)
新生児呼吸窮迫症候群(IRDS)、小児間質性肺疾患、反復性呼吸器感染症
🦋 内分泌系(14q13欠失)
先天性甲状腺機能低下症、下垂体前葉低形成、成長ホルモン欠乏
🍼 消化器系
重篤な哺乳・嚥下障害、胃食道逆流症、慢性便秘、成長障害
💪 筋骨格系
全身性筋緊張低下、痙縮、股関節の亜脱臼、足趾の合趾・内反、多指・合指症(BMP4を含む場合)
❤️ その他
先天性心疾患、停留精巣・尿道下裂、乏歯症、易感染性
所見はOMIM・Orphanet・Uniqueの冊子の記載から[1][3][13]。欠失の範囲で、あてはまる所見は変わります。
2.1 主要症状の出現頻度(報告例ベース)
📊 14q22より近位の欠失でみられた主な症状(Uniqueの冊子・人数がわかる例)
※英国の患者支援団体Uniqueの冊子(2011年更新、医学文献とUnique会員の約31例)で、その所見について記載のある人数を分母にしています[13]。欠失の範囲により症状の有無・重症度は大きく異なります。
📋 14q11-q22欠失症候群でみられる主な所見(臨床像のまとめ)
| 領域 | 主な所見 |
|---|---|
| 成長・発達 | 哺乳困難(12人中11人)、成長・体重増加の不良(13人中9人)、低出生体重(18人中4人)[13]、重度の全般的発達遅滞〜軽度知的障害、発語の乏しさ・欠如[1][4] |
| 顔立ち | 眼間開離、深くくぼんだ眼、短い眼瞼裂(瞼裂狭小)、短い鼻、低い鼻根、長い人中、外反した下口唇、小顎、低位耳・後方回転した耳、高口蓋[3][4] |
| 頭・神経 | 小頭(25人中12人)、筋緊張低下(17人中12人)、脳梁欠損など正中の構造の異常(26人中12人)、けいれん(25人中7人)[13]、痙性・反射亢進、髄鞘化遅延、厚脳回[4] |
| 心臓 | 心臓の構造の異常(24人中3人)[13]、動脈管開存・心室中隔欠損[3][4] |
| 腎・泌尿生殖器 | 男児の外性器の軽い異常(8人中3人)、尿細管性アシドーシス・腎嚢胞・馬蹄腎(各1人)[13]、停留精巣、鼠径ヘルニア[4] |
| 骨格・手足 | 股関節の亜脱臼、中間肢節の短縮[4]、足趾の合趾・内反[3]。14q22のBMP4を含むと多指・合指症の報告[11] |
| 眼・耳 | 視覚の障害(24人中12人。皮質盲3人を含む)、斜視[13]、視神経萎縮、眼振[4]、無眼球症(14q11.2q13欠失のモザイク例[12]、14q22のOTX2を含む欠失[25])。聴力は滲出性中耳炎3人のほかは保たれることが多い[13] |
| 内分泌・その他 | 甲状腺機能の異常(24人中8人)、新生児の呼吸窮迫(26人中5人)、口蓋裂(25人中4人)・口唇裂(25人中2人)、繰り返す感染(4人)[13]、下垂体前葉の低形成[4]、乏歯症・免疫不全(PAX9・NFKBIAを含む14q13〜q21の欠失)[24] |
人数はUniqueの冊子(14q22より近位の欠失、2011年更新)で記載のある人数を分母にしたもの[13]。所見の名前はOMIM・MedGen・GARDの臨床像の一覧から[1][3][4]。欠失の範囲で、あてはまる所見は変わります。
2.2 中枢神経・神経発達への影響
本症候群における神経系への影響は、患者さんの生涯にわたる生活の質を決定づける中心的な要素です。報告例の多くで発達の遅れや知的障害が認められ、程度は軽度から重度まで幅があります[1][4]。乳児期には全般的な筋緊張低下(フロッピーインファント)がみられ[13]、のちに痙縮(spasticity)がみられることもあり[1]、Uniqueの冊子では、大きな欠失の子どもは首のすわりが遅く、支えて座る期間が長いことが多いと記されています[13]。
- 発達遅滞:報告例の多くでみられ、軽度から重度まで幅がある(細かい手の動きの遅れは欠失の大きさによらずみられやすい)[13]
- 言語障害:発語が乏しいか、ないことがある[1][4]。一方で、小さな14q13欠失の子どもが32か月で最初のことばを話し4歳で6語文を話した例、14q11.2の小さな欠失の子どもが4歳でよく話した例もある[13]
- てんかん:Uniqueの冊子では25人中7人(うち5人は脳の形の異常、4人は脳梁欠損あり)[13]。FOXG1を含む欠失では68〜87%にてんかんがあると報告されています[16]。発作の型はさまざまで、点頭てんかん(乳児スパスム)は主にFOXG1の重複でみられるとされています[20]
- 脳の構造異常:小頭症、脳梁の低形成・完全欠損、脳室拡大、大脳基底核・前頭葉低形成、髄鞘化遅延、厚脳回など[1][4][12]
- 行動・精神症状:自閉症スペクトラム様行動(Uniqueの冊子では2人)、視線の合いにくさ、睡眠障害[4][13]。手をすり合わせる常同運動や易刺激性はFOXG1症候群で知られる[5]
2.3 特徴的な顔貌(顔面形態異常)
特徴的な顔貌(dysmorphic facies)は、臨床医が本症候群を疑うための重要な視覚的サインです。ご家族にとっては明確でない場合もありますが、専門医の目には特異的なパターンとして映ります。ただし14q11-q22欠失だけに決まった顔立ちがあるわけではなく、欠失の範囲で違います[17]。
- 頭部・額:広い額、傾斜した額、小頭[3][4]
- 眼:広く離れた眼(眼距開離)、深くくぼんだ眼、眼瞼裂狭小
- 鼻・口:平坦で広い鼻根部を伴う短く上を向いた鼻、長い人中、厚く突き出た下唇
- 下顎・耳:小顎症(micrognathia)、耳介の変形(低位付着、後方への回転)[3][4]
- 口腔内:高口蓋、口蓋裂(25人中4人)・口唇裂(25人中2人)[13]、巨舌症[4]
2.4 脳・肺・甲状腺症候群(BLTS)|14q13欠失例での重要トリアード
欠失が14q13領域に及ぶ場合、「脳・肺・甲状腺症候群(Brain-Lung-Thyroid Syndrome:BLTS)」と呼ばれる特徴的な三主徴が現れます。NKX2-1遺伝子のハプロ不全が主因で、それぞれの臓器に独立した障害を引き起こします[6][7][19]。
🚨 【用語解説】脳・肺・甲状腺症候群(BLTS)
・脳:子どものころから「良性遺伝性舞踏病(Benign Hereditary Chorea)」と呼ばれる不随意運動が現れ、先に筋緊張の低下がみられることもあります[19]。
・肺:肺胞表面活性物質(サーファクタント)の産生障害により、約半数が新生児期に呼吸の障害を示し、成長してから間質性肺疾患を起こすこともあります[19]。
・甲状腺:約3分の2が先天性甲状腺機能低下症と診断されます。症状のない軽い低下のこともあり、新生児マススクリーニングが正常でも定期的に甲状腺機能を確かめます[6][19]。
・浸透率:三主徴がすべて揃うケースは約50%で、脳と甲状腺だけの組み合わせ(約30%)、孤発性舞踏病のみ(約13%)など、患者さんごとに表現型が異なります[6]。甲状腺の検査は甲状腺機能低下症・甲状腺ホルモン不応症遺伝子検査、肺の検査は肺サーファクタント機能不全症 遺伝子パネル検査で解説しています。
2.5 眼科的異常|14q22まで欠失が及ぶ場合
欠失が14q22領域にまで広がる場合、眼球形成の根本的な破綻が起こりやすくなります。BMP4遺伝子とOTX2遺伝子のハプロ不全が主因で[10][11]、OTX2をまるごと含む欠失の14人をまとめた報告では13人に眼の異常(両側の無眼球症が10人)がありました[25]。最重症例では出生時に眼球そのものが形成されていない無眼球症となります。14q22より近位の欠失でも、14q11.2〜q13の欠失を一部の細胞に持つ女の子に無眼球症があった報告があります[12]。
- 無眼球症(anophthalmia):胎生期に眼球が形成されない最重症の奇形。両側性に起こることもある
- 小眼球症(microphthalmia):眼球が著しく小さく、視機能が大きく制限される
- 大脳皮質性視覚障害:眼球は保たれていても、視覚情報を処理する大脳皮質の損傷により視覚認知が困難になる。Uniqueの冊子では皮質盲が3人、ほかに少なくとも3人に皮質性の視覚の障害[13]
- 斜視・眼瞼裂狭小・深くくぼんだ眼:外観上の異常としても認識される
- 網膜異常・先天性緑内障:BMP4変異に伴う合併症[11]
眼の形の違いの原因を調べる検査は小眼球症・無眼球症・眼球コロボーマ遺伝子パネル検査で解説しています。
2.6 消化管機能の未熟性と成長不全
全身の筋緊張低下と口腔・顔面構造の異常(口蓋裂・小顎症など)が複合的に作用し、乳児期早期から極めて重篤な哺乳・嚥下障害が現れます。Uniqueの冊子では、哺乳を嫌がるかできない子どもが12人中11人で[13]、経鼻胃管または胃瘻チューブによる経管栄養が必要になることがあります[1]。
さらに胃食道逆流症(GERD)を合併することがあり[4]、反復性の誤嚥性肺炎リスクを高めます。自律神経機能の異常や活動性の低下も加わり、慢性的な重症便秘の管理にも継続的な配慮が必要です。これらの消化器症状は乳児期の深刻な成長遅延(failure to thrive)を招きます。Uniqueの冊子では、成長や体重増加の困難が13人中9人にみられました[13]。
🩺 院長コラム【欠失範囲を「mm単位」で読み解く重要性】
14q11-q22欠失症候群と診断されたご家族がいちばん知りたいのは「うちの子はどこまで重い症状が出るのでしょうか」ということだと考えています。文献を読まれて、無眼球症や難治性てんかんの記述に強いショックを受けるご家族も少なくないと考えています。
私が大切にしているのは「欠失範囲をミリメートル単位で精密に読み解く」ということです。14q11.2だけの限定的な欠失なのか、14q13まで及んでBLTSのリスクがあるのか、14q22まで延びて眼球形成異常が懸念されるのか――同じ「14q11-q22欠失」と書かれていても、含まれる遺伝子(CHD8・FOXG1・NKX2-1・BMP4・OTX2など)の組み合わせによって予後はまったく異なります。のべ10万人以上のご家族の意思決定に伴走してきた経験から申し上げると、まずはマイクロアレイ検査の生データを臨床遺伝専門医と一緒に丁寧に読み込み、お子さん個別のリスクプロファイルを描くことが、必要な医療と療育の道筋を見つける第一歩になります。
3. 原因と責任遺伝子|なぜ症状が起こるのか
14q11-q22欠失症候群の症状は、欠失範囲に含まれる複数のマスターレギュレーター遺伝子(CHD8、FOXG1、NKX2-1、PAX9、BMP4、OTX2)が同時に失われることで生じます。それぞれの遺伝子が異なる臓器の発生を担っているため、神経発達障害から眼球奇形、内分泌異常、呼吸障害まで多岐にわたる症状が現れます[5][6][10][11]。
🧬 【用語解説】ハプロ不全(haploinsufficiency)
通常、私たちの遺伝子は父と母から1コピーずつ、計2コピー受け継いでいます。片方のコピーが欠失または機能しなくなることで、残った1コピーだけでは正常な機能を維持できない状態を「ハプロ不全」と呼びます。とくにマスターレギュレーターのように下流の多くの遺伝子をコントロールする遺伝子は、半量になっただけで発生のプログラム全体が破綻してしまうため、ハプロ不全に弱い遺伝子です。
3.1 主な責任遺伝子と臨床表現型の関係
| 染色体バンド | 主な遺伝子 | 遺伝子の役割 | 関連する臨床症状 |
|---|---|---|---|
| 14q11.2 | CHD8 | クロマチン・リモデリング因子、エピジェネティックな転写制御 | 自閉症スペクトラム症、発達遅滞、頭囲の異常 |
| 14q12 | FOXG1 | フォークヘッド型転写因子、大脳半球の発生、海馬の神経新生 | FOXG1症候群(重度知的障害、難治性てんかん、過運動、脳梁低形成) |
| 14q13.3 | NKX2-1 | ホメオボックス転写因子、脳・肺・甲状腺の器官形成 | 脳・肺・甲状腺症候群(BLTS)、良性遺伝性舞踏病、IRDS、甲状腺機能低下症 |
| 14q13.3 | PAX9 | ペアードボックス転写因子、胎児期の器官発生 | 乏歯症(oligodontia) |
| 14q22.2 | BMP4 | TGF-βスーパーファミリーの分泌シグナル、初期胚発生の形態形成 | 無眼球症・小眼球症、多指・合指症、腎奇形、口蓋裂 |
| 14q22.3 | OTX2 | 転写因子、前部神経外胚葉のパターニング | 下垂体機能低下症、無眼球症、網膜異常、全前脳胞症スペクトラム |
3.2 CHD8(14q11.2)|クロマチン制御と自閉症スペクトラム
CHD8はクロマチン・リモデリング因子をコードする巨大な遺伝子で、DNAのパッケージング状態を変化させることで多くの遺伝子の転写活性を制御しています。近年の大規模なエクソーム解析により、CHD8の変異は自閉スペクトラム症(ASD)の最も強力な単一遺伝子リスク因子の一つとして同定されました。マウスモデルでもCHD8のハプロ不全が初期脳発生・神経新生・シナプス機能を広く撹乱し、社会性の障害や認知機能異常を引き起こすことが示されています[9]。14q11.2の小さな欠失(CHD8・SUPT16Hを含む)の3人の報告では、発達の遅れと似た顔立ちがみられ、3人とも親にない新たな欠失でした[8]。遺伝子のくわしい働きはCHD8遺伝子、CHD8の変化による病気はIDDAM(自閉症および大頭症を伴う知的発達障害)で解説しています。
3.3 FOXG1(14q12)|終脳発生と海馬神経新生の破綻
14q12領域のFOXG1(旧称Brain Factor 1)遺伝子の機能喪失は、「FOXG1症候群」という独立した重篤な神経発達障害を引き起こします[5]。FOXG1は胎生期の終脳(将来の大脳半球)の発生と、生後の海馬での神経新生の両方を制御する重要な転写因子です。
FOXG1欠失例では、重度の全般的な発達遅滞、生後進行性の小頭症、完全な発語欠如、ジスキネジア・舞踏運動様アテトーゼを伴う早期発症の過運動性障害が見られます。脳画像では脳梁の特異的な薄化、大脳基底核・前頭葉の低形成が顕著です。当初は「先天性Rett症候群バリアント」に分類されていましたが、現在は固有の症候群として明確に分離されています[5][16]。くわしくはFOXG1症候群(レット症候群の先天性亜型)とFOXG1遺伝子とはで解説しています。
3.4 NKX2-1(14q13.3)|脳・肺・甲状腺の三器官を同時に支配
NKX2-1(別名TITF-1)は、一見無関係に見える「脳(前脳基底部)」「肺(呼吸器上皮)」「甲状腺」の三つの異なる組織の形成を同時に指令するホメオボックス転写因子です。脳では大脳基底核とGABA作動性介在ニューロンの発達を、肺ではサーファクタント産生を、甲状腺では甲状腺濾胞細胞の分化を制御しています[6]。
14q13欠失でNKX2-1が失われると、前述のBLTS(脳・肺・甲状腺症候群)が引き起こされます。さらに近傍のPAX9遺伝子も失われると乏歯症が、NFKBIAなどが失われると免疫不全や易感染性が合併することがあります。14q13.1〜q21.1の欠失の子どもに、脳肺甲状腺症候群・歯の欠如・免疫不全が重なった報告があります[24]。
3.5 BMP4・OTX2(14q22)|眼球形成と下垂体発生の決定因子
BMP4はTGF-βスーパーファミリーに属する強力な分泌型モルフォゲンで、初期胚で濃度勾配を形成して眼・顎・歯・四肢・心臓の発生を空間的に誘導します。BMP4のハプロ不全は無眼球症・小眼球症・先天性緑内障といった眼球異常に加え、多指症・合指症、小顎症、口蓋裂、腎異形成、先天性心疾患、水頭症など多面的な奇形をもたらします[11]。
OTX2は前部神経外胚葉の発生とパターニングを決定づける転写因子で、視床下部・下垂体前葉の器官形成にも関与します。OTX2欠失は無眼球症・網膜欠損を起こすと同時に、視床下部・下垂体の低形成による成長ホルモン等の下垂体前葉ホルモン欠乏症の原因となります。重篤な全前脳胞症スペクトラムや中隔視神経形成異常症とも関連します[10]。14q22〜q23の欠失は14q22欠失症候群、下垂体のホルモン不足の遺伝子検査は複合下垂体ホルモン欠損症(CPHD)遺伝子検査で解説しています。
3.6 遺伝形式と再発リスク
🔗 【用語解説】常染色体顕性(優性)と新生突然変異
・常染色体顕性(優性):2017年に日本遺伝学会が「優性」を「顕性」、「劣性」を「潜性」と言い換えることを提案し[26]、医学の用語でも「顕性遺伝」「潜性遺伝」が使われるようになっています。本症候群が遺伝するケースでは、片親の片方の染色体に欠失があるだけで子に伝わる可能性がある「常染色体顕性形式」をとります。
・新生突然変異(de novo):両親には欠失がなく、お子さんで新たに突然変異として欠失が発生したケースを意味します(De Novo変異(新生突然変異))。本症候群の大半はこの新生突然変異によって生じます。
本症候群の大半は新生突然変異によって生じるため、次のお子さんへの再発リスクは原則として低いとされています。ただし、ごく稀にご両親のいずれかが均衡型染色体転座を持っており、それが偏ったかたちで子に伝わって欠失をきたすケースもあります。お子さんで欠失が見つかった場合は、ご両親の染色体検査も検討すべきタイミングです。1994年に報告された2人の欠失はどちらも親になく、父親由来の染色体に起きていました[17]。親の血液で変化がなくても、生殖細胞の一部だけに変化がある性腺モザイクの可能性はわずかに残ります。
4. 14q11-q22欠失症候群の診断方法と鑑別診断
確定診断には染色体マイクロアレイ検査(CMA)が不可欠です。14q22まで及ぶ広い欠失はGバンド法の染色体検査で見つかることもありますが[13][17]、小さな欠失は見えず、欠失の端の位置や含まれる遺伝子は決められません。そのため、原因のわからない発達の遅れや先天異常では、CMAを最初に行う検査とする考え方が広く取り入れられています[18]。当院で受けられる検査はマイクロアレイ染色体検査(CMA)で解説しています。
4.1 出生後の確定診断|CMAがゴールドスタンダード
お子さんがすでに生まれており、原因不明の重度発達遅滞・難治性てんかん・特徴的顔貌・多発奇形などで医療機関を受診した場合、まず臨床評価で本症候群を疑い、血液検体を用いた染色体マイクロアレイ検査を行います。続いてご両親の血液で同じ欠失や均衡型転座の有無を確認し、頭部MRI、心エコー、腎エコー、甲状腺機能検査、眼科診察、聴力検査、脳波などで合併症を網羅的に精査します。
さらに近年では、欠失の切断点を詳細に同定する目的や、非欠失アレル(残ったほうの染色体)に潜性(劣性)の病的バリアントが隠れていないか(アンマスキング)を評価する目的で、全エクソーム解析(WES)や全ゲノム解析(WGS)を併用する包括的なアプローチも普及してきています。
🔬 【用語解説】染色体マイクロアレイ検査(CMA)
CMA(chromosomal microarray analysis)は、従来のGバンド法では検出できない数kb〜数Mb単位の微小な欠失や重複(コピー数変異:CNV)を網羅的に検出する検査です。日本では条件を満たすと保険で受けられ(条件はマイクロアレイ検査の保険適用で解説しています)、14q11-q22欠失症候群の確定診断には欠かせない検査です。くわしくは染色体マイクロアレイ(CMA)で解説しています。
4.2 検査方法ごとの違い
| 検査方法 | 特徴 | 14q11-q22欠失の検出 |
|---|---|---|
| 染色体マイクロアレイ(CMA) | 確定診断のゴールドスタンダード。微細CNVを高解像度で検出 | ◎ 確実に検出 |
| Gバンド法(核型分析) | 顕微鏡で見える大きさの変化を調べる。広範な欠失のみ検出可 | △ 14q22まで及ぶ広い欠失は見えることがある[13][17]。小さな欠失は見逃され、範囲と遺伝子は決められない[18] |
| FISH法 | 特定領域のプローブで迅速に確認 | △ 専用プローブで可能 |
| 全エクソーム解析(WES) | 遺伝子の塩基配列を網羅的に解析。CNV解析も可 | △ 解析設定によっては可能 |
4.3 鑑別診断|似た症状を示す疾患
14q11-q22欠失症候群は症状が多彩であるため、初期評価では他の遺伝性症候群と区別がつきにくいことがあります。以下のような疾患群との鑑別が重要です。
- FOXG1症候群(単独):FOXG1単独変異・欠失による神経発達障害。臨床像は14q11-q22欠失症候群の神経症状と重なるが、隣接遺伝子欠失を伴うと顔面形態異常・BLTS・眼球異常などが追加される
- NKX2-1関連疾患(単独):NKX2-1単独変異による脳・肺・甲状腺症候群。眼球異常や重度の知的障害は通常伴わない
- Rett症候群:FOXG1症候群と臨床像が類似するが、原因遺伝子はMECP2でX染色体上にある[5]
- CHARGE症候群:CHD7変異による疾患。CHD8と同じファミリー遺伝子の障害で、目・心・後鼻孔・成長・耳の異常を呈する
- 14q12微小欠失症候群・14q13欠失:14q12・14q13に限定した小さな欠失。FOXG1症候群・脳肺甲状腺症候群の表現型を中心とする(14q近位欠失症候群)[14][15]
- 無眼球症・小眼球症(SOX2・PAX6など他遺伝子):BMP4・OTX2以外の遺伝子変異でも生じる。中隔視神経形成異常症との区別は中隔視神経形成異常症(ドモルシア症候群)NGS遺伝子検査で解説しています
\ お子さんの発達や検査結果が気になっていませんか? /
原因不明の発達遅滞や多発奇形には染色体マイクロアレイ検査が有効です。
臨床遺伝専門医にご相談ください。当院には臨床遺伝専門医が常駐し、マイクロアレイの結果(欠失の両端の位置と、FOXG1・NKX2-1・OTX2などの含まれる遺伝子)を一緒に確かめます。
※オンライン診療も対応可能です
お問い合わせはこちら
5. 治療と長期管理|多職種チームでの包括的サポート
14q11-q22欠失症候群には根本的な治療法はまだ存在しません。治療は症状に応じた対症療法、外科的修復、内分泌補充療法、早期療育・継続的支援が中心となり、小児科のプライマリケア医を司令塔とした多職種チームによる包括的なアプローチが不可欠です。
5.1 急性期|新生児期の救命対応
出生直後にもっとも迅速な対応が必要なのは、NKX2-1欠失に伴う新生児呼吸窮迫症候群(IRDS)、重度の哺乳障害、先天性甲状腺機能低下症、先天性心疾患です。BLTSが疑われる場合は、出生前から新生児集中治療室(NICU)を備えた高次医療機関での出産計画が望ましいとされています。Uniqueの冊子でも、14q13の欠失の赤ちゃん5人が出生時に重い呼吸窮迫を起こしていました[13]。
- 呼吸管理:IRDSに対して人工サーファクタント補充療法、人工呼吸器、必要時は一酸化窒素吸入療法
- 栄養管理:哺乳・嚥下障害に対し経鼻胃管から始め、長期化が見込まれる場合は早期の胃瘻造設
- 甲状腺:新生児マススクリーニング結果を待たず、必要時はレボチロキシン(LT4)を早期開始
- 気道管理:小顎症・口蓋裂に伴う気道閉塞対策
- 外科:全身状態安定後に口蓋裂・心疾患の段階的修復
5.2 ライフステージ別の管理
| ライフステージ | 主な対応 |
|---|---|
| 新生児期(0〜28日) | IRDS・哺乳障害・甲状腺機能低下症の救命管理、サーファクタント補充、人工呼吸器、ホルモン補充 |
| 乳児期・幼児期(〜5歳) | 早期療育(PT・OT・ST)、口蓋裂手術、てんかんの早期管理、視覚発達支援、義眼装用検討 |
| 学童期(6〜12歳) | 特別支援教育、舞踏病に対するテトラベナジン、脊柱側弯への装具・手術、てんかん継続管理 |
| 思春期・成人期 | 移行期医療、就労支援、家族介護負担への支援。NKX2-1欠失例では肺がんのスクリーニング(13歳ごろから胸部X線やCTで始めることが勧められている[6]) |
5.3 てんかんの管理
本症候群、とくにFOXG1欠失を含む例ではてんかんの発症率が高く(68〜87%[16])、難治性のてんかん性脳症を呈することがあります。多くは乳児期に点頭てんかん(West症候群)として発症し、焦点発作・複雑部分発作・脱力発作・ミオクロニー発作などを経て、Lennox-Gastaut症候群へ進行する例もあります。ただしFOXG1関連疾患30人を調べた研究では、点頭てんかんは主にFOXG1の重複でみられ、欠失や遺伝子内の変化では発作の型がさまざまでした[20]。原因の遺伝子を調べる検査はてんかん包括的遺伝子検査(NGSパネル)で解説しています。
標準的な抗てんかん薬で発作コントロールが困難な場合、複数薬の併用、ケトン食療法、迷走神経刺激療法(VNS)などの選択肢があります。小児神経科医による定期的な脳波(EEG)モニタリングと、てんかん専門医との連携が欠かせません。
5.4 内分泌補充療法と呼吸器の長期モニタリング
NKX2-1欠失による先天性甲状腺機能低下症が確認された場合、レボチロキシン(LT4)による生涯にわたる甲状腺ホルモン補充療法を開始します。TSHレベルを正常範囲に維持するための緻密な用量調整が必要です。OTX2欠失例では下垂体前葉ホルモン欠乏症のリスクがあり、成長ホルモン・副腎皮質刺激ホルモン・性腺刺激ホルモンなどの定期的なスクリーニングが推奨されます。
呼吸器系では、新生児期のIRDSを乗り越えた後も、小児間質性肺疾患や反復性呼吸器感染症のリスクが続きます。乳児期にはRSウイルス感染症の予防、小児期以降は早期の抗菌薬投与と呼吸理学療法が重要です。若い成人ではNKX2-1の変化に伴う肺がんのリスクが高まることが知られており、13歳ごろから胸部X線やCTでスクリーニングを始めることが勧められています[6]。
5.5 早期療育とリハビリテーション
重度の発達遅滞・運動発達遅延に対しては、乳幼児期からの早期療育が長期的な発達と生活の質に大きく影響します。可能性を最大限に引き出すため、複数の専門職が連携してサポートします。
- 理学療法(PT):筋緊張低下と痙縮へのストレッチ・関節可動域訓練、抗痙縮療法(バクロフェン、ボツリヌス毒素)
- 作業療法(OT):微細運動や食事・着替えなど日常生活動作(ADL)の習得
- 言語聴覚療法(ST):嚥下訓練、代替・拡大コミュニケーション(AAC)デバイスの導入
- 視覚発達支援:大脳皮質性視覚障害に対する早期療育、義眼装用(無眼球症の場合)
- 多職種チーム:遺伝診療科・小児神経科・小児外科・小児内分泌科・呼吸器科・眼科・耳鼻科・心理職・ソーシャルワーカー
5.6 寿命・長期予後について
本症候群(とくにFOXG1欠失を中心とする病態)は進行性の神経変性疾患ではなく、「静的な脳症(stable encephalopathy)」として認識されています。一度獲得された運動・認知・言語機能が加齢に伴って退行することは稀で、適切な医療と療育を継続することで、症状の一部が時間とともに緩やかに改善する可能性も報告されています[5]。
寿命に関する長期データは限られています。14q22より近位の欠失をまとめたUniqueの冊子では、執筆時の最年長の会員は8歳でしたが、これは年長の人が診断されていないためで、寿命が短いという意味ではないと書かれています[13]。FOXG1症候群では32歳で生存している人の報告があり[5][21]、45人を調べた研究では最後に診察した時点の年齢は19か月〜42歳でした[22]。脳肺甲状腺症候群では、呼吸器症状のある148人の報告をまとめたシステマティックレビューで経過がわかった例の生存は約60%、亡くなった原因の多くは呼吸不全でした[23]。生命予後を決定する主な要因は、重症てんかん重積状態の回避、慢性的な呼吸器感染症と誤嚥性肺炎の予防、内分泌補充療法の継続にあります。
6. 遺伝カウンセリングと再発リスク
14q11-q22欠失症候群は欠失範囲によって表現型が大きく変わり、予後予測が容易ではありません。遺伝カウンセリングを通じて、ご家族が病気を正確に理解し、納得のいく決断ができるよう中立的な情報提供を行うことが、医師の重要な役割です。
6.1 カウンセリングで伝えるべきポイント
- 欠失範囲と症状の関係:含まれる遺伝子(CHD8・FOXG1・NKX2-1・BMP4・OTX2など)によって症状の組み合わせが大きく変わる
- 表現型の多様性:軽症から致死的なものまで幅広いスペクトラム
- 予後の不確実性:同じ欠失範囲でも経過は個人ごとに異なる
- ご両親の検査:新生突然変異か遺伝かを判定し再発リスクを評価
- 支援体制:多職種チーム、療育、社会福祉制度、家族会の紹介(英国のUniqueは14番染色体の変化の冊子を出しています[13][14][15])
6.2 再発リスク
14q11-q22欠失の報告の多くは親にない新たな変化です[2][17]。親が均衡型転座など染色体の入れ替わりを持っているときは、次の妊娠で不均衡なかたちが受け継がれることがあるため、両親の染色体検査で確かめます。染色体の一部が増える変化(重複)の全体像は微小重複症候群、14番染色体の長腕が増える場合は14q重複で解説しています。
| 状況 | 次子への再発リスク |
|---|---|
| ご両親とも欠失なし(新生突然変異) | 原則として低い(親の性腺モザイクの可能性はわずかに残る) |
| 片親が均衡型染色体転座保因者 | 転座の種類によりリスクが異なる(個別評価が必要) |
| 片親が同じ欠失を持っている(極めて稀) | 理論的に50%(不完全浸透により症状の出方は予測困難) |
🩺 院長コラム【「決断を急がせない時間」を確保することの意味】
14q11-q22欠失症候群のように、欠失範囲によって予後がまったく変わる疾患のカウンセリングでは、ご家族にとって本当に難しい意思決定の場面が訪れます。出生前に診断がついた場合は、限られた時間のなかでも、ご夫婦が「お互いの本当の気持ち」を確かめ合う時間が必要です。出生後に診断がついた場合も、これまでの「原因不明だった発達の遅れ」が言葉になることで、安堵と混乱が同時に押し寄せます。
私は1995年に医師になり、2011年に臨床遺伝専門医(認定番号755)を取得しました。医師人生の前半は内科とがん診療に従事し、後半を遺伝医療に捧げてきました。これまでのべ10万人以上のご家族の意思決定に伴走してきたなかで一貫しているのは、「特定の選択を勧めない、しかし情報は十分に提供する」という姿勢です。検査を受けるかどうか、結果をどう受け止めるか、どのような医療や療育を選ぶか――これらはすべてご家族の人生観に深く根ざした決断であり、医師が代わりに決めるものではありません。1.5時間の枠をお取りしてじっくりとお話を伺うのは、まさに「決断を急がせない時間」を確保するためです。
7. 出生前診断|14q11-q22欠失症候群はNIPTでわかる?
当院の東京のNIPT(新型出生前診断)では、14q11-q22欠失(14q11-q22del)は、双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に含まれています。この2つのプランでは、あわせて5Mb以上の欠失・重複を全染色体で調べます。スタンダードプランの6種類7疾患、プレミアム・ダイヤモンドプランの12種類の微小欠失には14q11-q22は入っていません。調べるのは染色体の一部が欠ける変化(欠失)です。遺伝子1つの変化(点の変化)では、FOXG1・CHD8はインペリアルプランの単一遺伝子の一覧に入っていますが、NKX2-1・PAX9・BMP4・OTX2はどのプランの一覧にも入っていません。陽性なら羊水検査・絨毛検査でCMAを行うことで確定診断ができ、確定検査は院内で受けられます。ただし、出生前に見つけることが常にご家族の利益になるとは限らないため、検査前後の遺伝カウンセリングが不可欠です。
7.1 出生前検査の種類と検出能力
| 検査 | 位置づけ | 14q11-q22欠失への対応 |
|---|---|---|
| NIPT(スタンダード・プレミアム・ダイヤモンド) | スクリーニング検査 | ✕ 対象外(14q11-q22は6種類7疾患・12種類の微小欠失に含まれていません) |
| NIPT(双子マックス・インペリアル) | スクリーニング検査 | ○ スクリーニング可能(92種類の微小欠失・重複に14q11-q22欠失を含む。5Mb以上の欠失・重複も全染色体で調べる) |
| 絨毛検査+CMA | 確定診断 | ◎ 妊娠初期に確定診断可能 |
| 羊水検査+CMA | 確定診断 | ◎ 微小欠失も確定診断 |
7.2 ミネルバクリニックのNIPTプラン
ミネルバクリニックでは、ご家族のニーズに応じて複数のNIPTプランをご用意しています。14q11-q22欠失を調べるのは、92種類の微小欠失・重複を調べる双子マックスプランとインペリアルプランです(双子マックスプランは性染色体の数の変化は調べません)。スタンダードプランの微小欠失は6種類7疾患(22q11.2・1p36・17p11.2・4p16・15q11.2-q13・5p15)、プレミアムプランとダイヤモンドプランの微小欠失は12種類(1p36・2q33・4p16・5p15・8q23q24・9p・11q23q25・15q11.2-q13・17p11.2・18p・18q22q23・22q11.2)で、14q11-q22はどちらにも含まれません。13・18・21トリソミーはすべてのプランで調べ、14番染色体のトリソミーは全常染色体を調べる双子マックスプランとインペリアルプランで調べます。インペリアルプランは最大155遺伝子202疾患の単一遺伝子の病気も調べ、FOXG1・CHD8は入っていますが、NKX2-1・OTX2・BMP4は入っていません。対象の遺伝子でも、すべての変化を見つけられるとは限りません。インペリアルの単一遺伝子の検査では、検証データ(リスクの高い妊婦さん750人)で陽性的中率96.9%でした[28]。ただしこれは単一遺伝子の変化の数字で、14q11-q22欠失のような微小欠失・重複は、数の異常(トリソミー)より陽性的中率が低め(項目により60〜70%程度)です。陽性のときは必ず確定検査で確かめます。NIPTは妊娠9週から受けられます(6〜8週は臨床研究として受けられます)。
なお、NIPTでは同じ領域でコピー数が増える「重複」が検出されることもあり、その結果の意味づけは欠失とは異なります。陽性時の結果解釈は、検査前後の遺伝カウンセリングで詳しくご説明いたします。
7.3 NIPTで陽性になったら:モザイクと確定検査
NIPTは、お母さんの血液に流れている胎盤由来のDNAを調べます。そのため、胎盤だけに染色体の変化がある胎盤限局性モザイク(CPM)では、NIPTが陽性でも赤ちゃんは正常なことがあり、反対に、赤ちゃんの一部の細胞だけに変化があるモザイクは見逃すことがあります。14q11.2〜q13の欠失でも、血液の細胞の一部だけに欠失を持つ女の子の報告があります[12]。全染色体を調べるNIPTの大規模研究(TRIDENT研究)でも、よくある3つのトリソミー以外の変化が見つかった例の多くは胎盤だけの変化で、まれな常染色体トリソミー(RAT)の陽性はとくに胎盤限局性モザイクが多いと報告されています[27]。くわしくは限局性胎盤モザイクとまれな常染色体トリソミー(RAT)とはで解説しています。
陽性なら、絨毛検査(妊娠11〜13週)または羊水検査(妊娠15週から)とマイクロアレイで、赤ちゃんに本当に14q11-q22欠失があるか、欠失の範囲にどの遺伝子が含まれるかを確かめます。結果は、主要な検査項目は3日以内に、マイクロアレイ検査は2週間ほどでわかります。確定検査は基本的に日曜日(月曜日が祝日のときは月曜日)に、院内で受けられます。NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。
7.4 妊娠中のエコーでわかる?
妊娠中の超音波検査で見つかる変化はあっても、14q11-q22欠失に決まった所見はありません。Uniqueの冊子では、記録のある妊娠8件のうち4件はふつうの経過で、羊水が少ない(羊水過少)が2件(3件の可能性)、羊水が多い(羊水過多)が1件、赤ちゃんの発育の遅れが2件でした[13]。超音波だけで14q11-q22欠失症候群と決めることはできないため、所見があればマイクロアレイを含む確定検査で原因を確かめます。
\ 14q11-q22欠失を調べるNIPTプランを確かめる /
14q11-q22欠失は、双子マックスプランとインペリアルプランの92種類の微小欠失・重複に含まれています。陽性なら絨毛検査・羊水検査まで院内で受けられます。
7.5 出生前診断で見つかった場合の対応
出生前に14q11-q22欠失が見つかった場合、本症候群は欠失範囲によって表現型のスペクトラムが非常に広いため、胎児期の超音波所見だけで将来の予後を正確に予測することは困難です。遺伝カウンセリングで欠失範囲・含まれる遺伝子・想定される表現型・予後の不確実性を中立的に説明し、ご両親の検査で新生突然変異か遺伝かを判定し、詳細超音波で脳・眼球・心臓・骨格などの構造異常を精査します。BLTSや重度心疾患が疑われる場合はNICUを備えた高次医療機関での出産を検討し、ご家族の不安や葛藤に寄り添い、決断を急がせない時間と環境を確保することが何より大切です。
⚖️ 倫理的なスタンス|検査は「常に利益」ではない
本症候群のように欠失範囲によって表現型の幅が大きい疾患では、出生前に見つけたことが必ずしもご家族の利益になるとは限りません。「特定の検査を勧める」「安心を保証する」「不安をあおる」ような表現は適切ではないと私たちは考えています。検査を受けるかどうか、結果をどう受け止めるかは、十分な情報を得たうえで、ご家族自身が決めるべき事柄です。
7.6 ミネルバクリニックのサポート体制
ミネルバクリニックには臨床遺伝専門医が常駐しています。14q11-q22欠失症候群を含む染色体微小欠失症候群について、出生前検査から結果説明、確定検査、その後のフォローまで一貫してサポートいたします。
- 全染色体スクリーニング対応:インペリアルプランと双子マックスプランでは、14q11-q22欠失を含む92種類の微小欠失・重複と、5Mb以上の欠失・重複を全染色体で調べます(NIPTトップページ)
- 確定検査も院内で実施:羊水検査・絨毛検査も院内で実施可能、転院の必要なし
- 臨床遺伝専門医が担当:臨床遺伝専門医が検査前後の遺伝カウンセリングを直接担当
- 互助会:NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます
よくある質問(FAQ)
Q1. 14q11-q22欠失症候群はどのくらい稀な病気ですか?
極めて稀少な疾患で、頻度を調べた研究はありません。Orphanetは有病率を100万人に1人未満としており、英国の患者支援団体Uniqueの冊子(2011年更新)では、14q22より近位の欠失だけを持つ例として医学文献21例・Unique会員10人の約31例が挙げられています。染色体マイクロアレイ検査や全エクソーム解析の普及によって診断例は徐々に増加しており、かつて「原因不明の発達遅滞」とされていた人の中にも本症候群が含まれていたと考えられています。
Q2. NIPT(新型出生前診断)で14q11-q22欠失は検出できますか?
当院のNIPTでは、双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に14q11-q22欠失が含まれています。あわせて5Mb以上の欠失・重複を全染色体で調べます。スタンダードプランの6種類7疾患、プレミアムプラン・ダイヤモンドプランの12種類の微小欠失には14q11-q22は含まれていません。遺伝子1つの変化では、FOXG1・CHD8はインペリアルプランの単一遺伝子の一覧に入っていますが、NKX2-1・PAX9・BMP4・OTX2はどのプランにも入っていません。NIPTは胎盤由来のDNAを調べるスクリーニング検査のため、陽性時は絨毛検査(妊娠11〜13週)または羊水検査(妊娠15週から)でのCMAによる確定診断が必要で、確定検査は院内で受けられます。NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。
Q3. 確定診断にはどんな検査が必要ですか?
染色体マイクロアレイ検査(CMA)がゴールドスタンダードです。出生後はお子さんの血液から、出生前は羊水検査・絨毛検査で得た胎児由来細胞を用いてCMAを行います。14q22まで及ぶ広い欠失はGバンド染色体検査で見つかることもありますが、小さな欠失は見えず、欠失の両端の位置や含まれる遺伝子はCMAでないと決められません。欠失の正確な範囲を把握するために全エクソーム解析や全ゲノム解析を併用することもあります。
Q4. 「脳・肺・甲状腺症候群(BLTS)」とは何ですか?
14q13.3にあるNKX2-1遺伝子のハプロ不全によって生じる、脳(基底核の障害による良性遺伝性舞踏病)・肺(新生児呼吸窮迫症候群、間質性肺疾患)・甲状腺(先天性甲状腺機能低下症)の三主徴を呈する疾患群です。三主徴すべてが揃うケースは約50%で、組み合わせは患者さんごとに異なります。14q11-q22欠失が14q13のNKX2-1を含む場合に合併しえます。約3分の2が先天性甲状腺機能低下症、約半数が新生児期の呼吸障害を示すとされています。
Q5. 子どもがこの病気と診断されました。次の子にも遺伝しますか?
まずご両親の血液検査で同じ欠失や均衡型転座の有無を確認することが大切です。報告の多くは親にない新たな変化(新生突然変異)で、その場合、次のお子さんへの再発リスクは原則として低くなります。ただし親の性腺モザイクの可能性はわずかに残ります。片親が均衡型転座を持つ場合は、転座の種類によって再発リスクが異なるため個別の評価が必要です。詳しくは遺伝カウンセリングでご相談ください。
Q6. 治療法はありますか?
残念ながら、欠失そのものを修復する根本的な治療法はまだ存在しません。しかし、症状ごとに適切な対応を行うことで、お子さんの生活の質を大きく向上させることができます。新生児期の呼吸管理・サーファクタント補充、甲状腺ホルモン補充療法、てんかんに対する抗てんかん薬・ケトン食・迷走神経刺激療法、口蓋裂や心疾患の外科的修復、義眼装用、発達遅滞への早期療育(PT・OT・ST)など、症状に応じた多職種チームによる包括的アプローチが行われます。
Q7. FOXG1症候群やNKX2-1関連疾患とはどう違いますか?
FOXG1症候群(14q12)はFOXG1単独の変異・欠失による神経発達障害で、重度知的障害・難治性てんかん・脳梁低形成が中心です。NKX2-1関連疾患(14q13.3)は脳・肺・甲状腺症候群が中心です。14q11-q22欠失症候群はこれらを含む複数の遺伝子が同時に失われるため、神経症状に加えて頭蓋顔面異常・眼球異常・内分泌異常が重層的に現れる点が大きな違いです。欠失範囲の正確な評価が予後予測に直結します。
Q8. 出生前診断で14q11-q22欠失が見つかった場合、どう考えれば良いですか?
本症候群は欠失範囲によって表現型のスペクトラムが非常に広く、胎児期の超音波所見だけで将来の予後を正確に予測することは困難です。まずは臨床遺伝専門医による遺伝カウンセリングで、欠失範囲・関与する遺伝子・想定される症状の幅・予後の不確実性について十分な情報を得てください。ご両親の検査で新生突然変異か遺伝かを判定し、詳細超音波で合併症の精査を行います。検査を受けるかどうか、結果をどう受け止めるかはご家族自身が決めるべき事柄であり、決断を急がせない時間と環境を確保することが何より大切です。
Q9. 14q11-q22欠失症候群の寿命はどのくらいですか?
寿命についてまとまったデータはありません。Uniqueの冊子では執筆時の最年長の会員は8歳でしたが、これは年長の人が診断されていないためで、寿命が短いという意味ではないとされています。FOXG1症候群では32歳で生存している人の報告があり、脳肺甲状腺症候群では呼吸器症状が重いほど命にかかわりやすいことが知られています。欠失に含まれる遺伝子によって見通しが違うため、呼吸・飲み込み・けいれん・ホルモンの問題を早く見つけて治療することが大切です。
Q10. 14q近位欠失症候群や14q22欠失症候群とはどう違いますか?
14q近位欠失症候群は14q11.2・14q12・14q13の小さな欠失(CHD8、FOXG1症候群、脳肺甲状腺症候群)を、14q22欠失症候群(Frias症候群)は14q22〜q23の欠失(OTX2・BMP4による無眼球症・下垂体の低形成など)をまとめた呼び名です。14q11-q22欠失症候群は14q11から14q22にまたがる広い欠失を含む呼び名で、欠失がどこまで及ぶかによって、両方の特徴が重なることがあります。マイクロアレイの結果で欠失の両端の位置を確かめることが大切です。
Q11. 妊娠中のエコーで14q11-q22欠失症候群はわかりますか?
決まった超音波所見はなく、エコーだけでは診断できません。Uniqueの冊子では、記録のある妊娠8件のうち4件はふつうの経過で、羊水過少が2件(3件の可能性)、羊水過多が1件、赤ちゃんの発育の遅れが2件でした。気になる所見があれば、絨毛検査・羊水検査とマイクロアレイで原因を確かめます。
まとめ
14q11-q22欠失症候群は、14番染色体の長腕の14q11〜q22の一部が欠ける、とてもまれな隣接遺伝子症候群です。発達の遅れ、筋緊張の低下、哺乳の困難、小頭、脳梁の異常などが報告され、欠失にCHD8・FOXG1・NKX2-1・BMP4・OTX2などのどの遺伝子が含まれるかで、脳肺甲状腺症候群や眼の形成異常が加わります。診断の決め手は染色体マイクロアレイ検査で、両親の検査で新たに起きた変化か受け継いだ変化かを確かめることが、次の妊娠の見通しを考える第一歩です。当院のNIPTでは、双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に14q11-q22欠失が含まれ、陽性なら絨毛検査・羊水検査まで院内で受けられます。
🏥 14q11-q22欠失症候群の検査と結果の読み方を、臨床遺伝専門医と
ミネルバクリニックには臨床遺伝専門医が常駐し、マイクロアレイの結果に書かれた欠失の両端の位置と、FOXG1・NKX2-1・OTX2などの含まれる遺伝子を一緒に確かめます。NIPTでは、14q11-q22欠失を92種類の微小欠失・重複に含む双子マックスプランとインペリアルプランを用意し、陽性なら絨毛検査・羊水検査まで院内で受けられます。
参考文献
- [1] OMIM #613457 – Chromosome 14q11-q22 deletion syndrome(臨床像の一覧はMalaCardsの転載で確認) [外部サイトへ]
- [2] Orphanet – 14q11.2 microdeletion syndrome (ORPHA:261120) [外部サイトへ]
- [3] GARD (NIH) – Chromosome 14q11-q22 deletion syndrome [外部サイトへ]
- [4] NCBI MedGen – Chromosome 14q11-q22 deletion syndrome (Concept Id: C3150707) [外部サイトへ]
- [5] Brockmann K, Staudt M. FOXG1 Syndrome. In: GeneReviews®. University of Washington, Seattle. [外部サイトへ]
- [6] Patel NJ, Jankovic J. NKX2-1-Related Disorders. In: GeneReviews®. University of Washington, Seattle. [外部サイトへ]
- [7] Orphanet – Brain-lung-thyroid syndrome (ORPHA:209905) [外部サイトへ]
- [8] Zahir F, Firth HV, Baross A, et al. Novel deletions of 14q11.2 associated with developmental delay, cognitive impairment and similar minor anomalies in three children. J Med Genet. 2007;44(9):556-561. [外部サイトへ]
- [9] Gompers AL, et al. Germline Chd8 haploinsufficiency alters brain development in mouse. Nat Neurosci. 2017;20(8):1062-1073. [外部サイトへ]
- [10] Gregory LC, et al. The phenotypic spectrum associated with OTX2 mutations in humans. Eur J Endocrinol. 2021;185(1):121-135. [外部サイトへ]
- [11] Bakrania P, et al. Mutations in BMP4 cause eye, brain, and digit developmental anomalies: overlap between the BMP4 and hedgehog signaling pathways. Am J Hum Genet. 2008;82(2):304-319. [外部サイトへ]
- [12] Gamage TH, Godapitiya IU, Nanayakkara S, Jayasekara RW, Dissanayake VH. A child with mosaicism for deletion (14)(q11.2q13). Indian J Hum Genet. 2012;18(1):130-133. [外部サイトへ]
- [13] Unique (Rare Chromosome Disorder Support Group). 14q deletions proximal to 14q22(2007年作成・2011年更新) [外部サイトへ]
- [14] Unique (Rare Chromosome Disorder Support Group). 14q11.2 deletions [外部サイトへ]
- [15] Unique (Rare Chromosome Disorder Support Group). 14q12 deletions [外部サイトへ]
- [16] Wong LC, Singh S, Wang HP, Hsu CJ, Hu SC, Lee WT. FOXG1-Related Syndrome: From Clinical to Molecular Genetics and Pathogenic Mechanisms. Int J Mol Sci. 2019;20(17):4176. [外部サイトへ]
- [17] Shapira SK, Anderson KL, Orr-Urtregar A, Craigen WJ, Lupski JR, Shaffer LG. De novo proximal interstitial deletions of 14q: cytogenetic and molecular investigations. Am J Med Genet. 1994;52(1):44-50. [外部サイトへ]
- [18] Torgyekes E, Shanske AL, Anyane-Yeboa K, et al. The proximal chromosome 14q microdeletion syndrome: delineation of the phenotype using high resolution SNP oligonucleotide microarray analysis (SOMA) and review of the literature. Am J Med Genet A. 2011;155A(8):1884-1896. [外部サイトへ]
- [19] MedlinePlus Genetics. Brain-lung-thyroid syndrome. National Library of Medicine. [外部サイトへ]
- [20] Seltzer LE, Ma M, Ahmed S, et al. Epilepsy and outcome in FOXG1-related disorders. Epilepsia. 2014;55(8):1292-1300. [外部サイトへ]
- [21] Mitter D, Pringsheim M, Kaulisch M, et al. FOXG1 syndrome: genotype-phenotype association in 83 patients with FOXG1 variants. Genet Med. 2018;20(1):98-108. [外部サイトへ]
- [22] Vegas N, Cavallin M, Maillard C, et al. Delineating FOXG1 syndrome: From congenital microcephaly to hyperkinetic encephalopathy. Neurol Genet. 2018;4(6):e281. [外部サイトへ]
- [23] Michel K, Ruiz-Ramos A, Nou-Fontanet L, et al. Respiratory and other organ manifestations in NKX2-1-related disorders: a systematic review. Front Med. 2025;12:1507513. [外部サイトへ]
- [24] Hu X, et al. A novel 14q13.1-21.1 deletion identified by CNV-Seq in a patient with brain-lung-thyroid syndrome, tooth agenesis and immunodeficiency. Mol Cytogenet. 2019;12:51. [外部サイトへ]
- [25] New insights into the phenotypic spectrum of 14q22q23 deletions: a case report and literature review. PMC [外部サイトへ]
- [26] 日本遺伝学会. 遺伝学用語改訂について(2017年9月11日). [外部サイトへ]
- [27] Van Opstal D, van Maarle MC, Lichtenbelt K, et al. Origin and clinical relevance of chromosomal aberrations other than the common trisomies detected by genome-wide NIPS: results of the TRIDENT study. Genet Med. 2018;20(5):480-485. [外部サイトへ]
- [28] Chen S, Xu W, Zhang L, et al. Expanded noninvasive prenatal screening for dominant single-gene disorders: proof-of-concept, performance, and challenges. Am J Obstet Gynecol. 2025;233(6):673.e1-673.e21. [外部サイトへ]
- [29] Ostrowski PJ, et al. A distinct neurodevelopmental syndrome with intellectual disability, autism spectrum disorder, characteristic facies, and macrocephaly is caused by defects in CHD8 (Zahir-Friedman syndrome). PubMed PMID: 30670789 [外部サイトへ]
関連記事
🧬 その他の染色体異常(トリソミー・部分モノソミー)について
各染色体の異数性や微小欠失・重複による特徴的な疾患、および予後については以下のリンクから詳細をご確認いただけます。