

目次
- 1 1. 小胞体ストレスとUPR ─ タンパク質工場の混雑に備える仕組み
- 2 2. PERKの活性化 ─ 入口は一つのモデルでは語れない
- 3 3. 翻訳スイッチ ─ eIF2αのリン酸化がブレーキを踏む
- 4 4. ATF4の逆説 ─ 全体が下がるのに、なぜ増えるのか
- 5 5. CHOPと細胞運命 ─ 翻訳を再開させ、生死を分ける
- 6 6. CHOPの新しい姿 ─ 「死」だけでなく「回復」も決める
- 7 7. 経路をゆさぶる刺激 ─ 「小胞体ストレス」の一語に丸めない
- 8 8. 分枝どうしの対話 ─ 独立した並列回路ではない
- 9 9. 疾患と治療 ─ 同じ経路の阻害が、病気によって逆に働く
- 10 10. 遺伝診療との接点 ─ PERKの遺伝子とWolcott-Rallison症候群
- 11 まとめ ─ 「止めて、選ぶ」経路
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
細胞の中には、タンパク質を正しい形に折りたたむ「小胞体(しょうほうたい)」という工場があります。ここが混雑してうまく折りたためないタンパク質がたまると、細胞は小胞体ストレスという状態になり、それに対処する仕組み「UPR(小胞体ストレス応答)」を作動させます。その中心的な担い手の一つが、PERK→ATF4→CHOPという一連の経路です。この経路は、まずタンパク質づくり(翻訳)を一時停止させて細胞を守り、状況に応じて「回復」か「細胞死」かという運命を切り替えます。単純な「ストレス=細胞死のスイッチ」ではなく、時間とストレスの強さに応じてはたらきを変える、精巧な制御回路です。この記事では、その仕組みを一次文献に沿って整理し、Wolcott-Rallison(ウォルコット・ラリソン)症候群やがん、神経変性との関わり、そして治療薬開発の考え方までを、臨床遺伝専門医の視点で解説します。
Q. PERK→ATF4→CHOP経路とは何ですか?まず結論だけ知りたいです
A. 小胞体ストレスが起きたときに、細胞がまずタンパク質づくりを止めて自分を守り、続いて適応か細胞死かの運命を決める、3段構えの信号の流れです。入口のセンサーPERKがタンパク質づくりのブレーキを踏み、その裏で適応の司令塔ATF4が逆に増え、さらに下流のCHOPがはたらきます。ストレスが解消できれば細胞は回復しますが、解消できないまま長引くと同じ経路が細胞死へと傾きます。PERKをつくる遺伝子(EIF2AK3)の異常はWolcott-Rallison症候群という遺伝性疾患の原因になり、がんや神経変性とも深く関わります。
- ➤入口のはたらき → PERKがeIF2αをリン酸化し、全体のタンパク質づくりを急いで下げて小胞体の負担を減らす
- ➤逆説の司令塔 → 全体が下がるのに、適応遺伝子を動かすATF4だけは逆に翻訳が増える
- ➤運命の分かれ道 → CHOPは翻訳を再開させ、ストレスが解ければ回復、解けなければ細胞死へ傾ける
- ➤疾患とのつながり → EIF2AK3(PERK)の両アレル異常はWolcott-Rallison症候群を起こす。がん・神経変性とも関与
- ➤治療の難しさ → 同じ経路の阻害が、神経変性では有利、がんの低酸素では不利になりうる
🧬 PERK→ATF4→CHOP経路の基本情報
| 項目 | 内容 |
|---|---|
| 経路の位置づけ | 小胞体ストレス応答(UPR)を担う3つの分枝の一つ。より広くは統合的ストレス応答(ISR)の一部 |
| 入口のセンサー | PERK(EIF2AK3遺伝子がコードする、小胞体膜を貫くタンパク質リン酸化酵素) |
| 流れの骨格 | PERK → eIF2αのリン酸化 → 全体の翻訳抑制+ATF4の選択的翻訳 → CHOP → 翻訳回復 |
| はたらきの本質 | 時間とストレスの強さに応じて、適応(回復)と細胞死を切り替える制御回路 |
| 代表的な疾患 | Wolcott-Rallison症候群(EIF2AK3異常)。がん、神経変性疾患などとも関与 |
| 医療との関わり | 治療標的として研究が進むが、経路を「上げる/下げる」だけの単純な戦略は成立しにくい |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた用語解説です。特定の検査を勧めるものではありません。
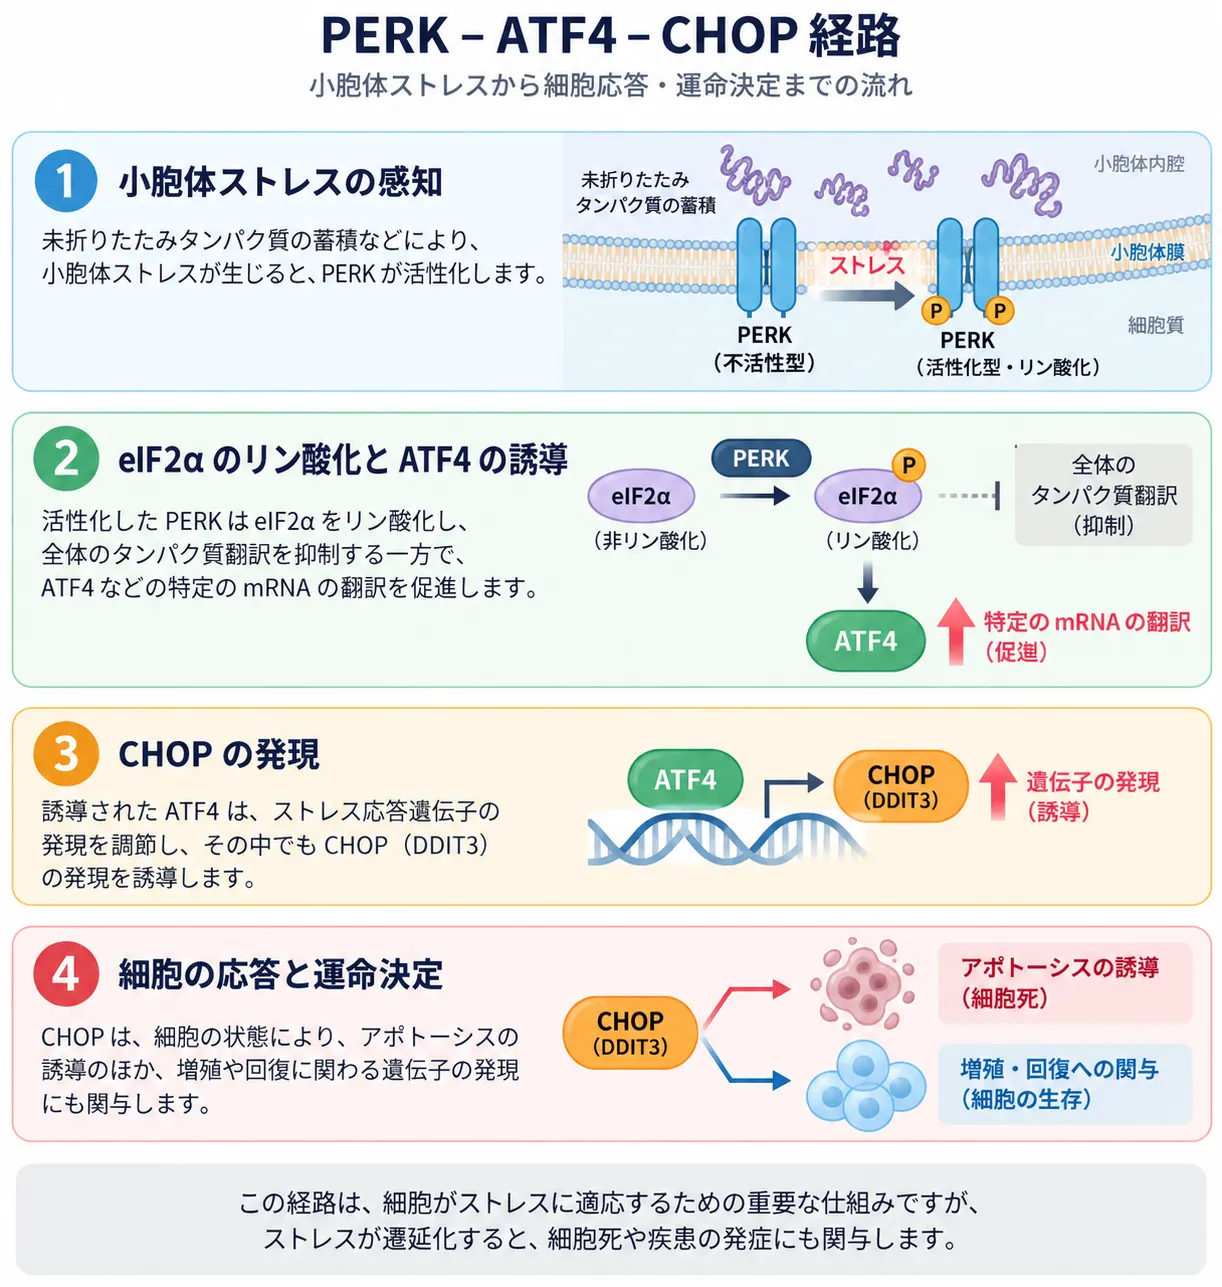
小胞体ストレスによってPERKが活性化し、eIF2αのリン酸化を介して全体のタンパク質翻訳を抑制する一方、ATF4の翻訳を選択的に促進する流れを示した模式図です。ATF4はCHOP(DDIT3)を誘導し、ストレスの強さや持続時間、細胞の状態などに応じて、細胞死だけでなく回復・増殖にも関与します。
1. 小胞体ストレスとUPR ─ タンパク質工場の混雑に備える仕組み
私たちの細胞は、外に分泌するタンパク質や細胞膜のタンパク質を小胞体という区画でつくり、正しい立体構造に折りたたんでいます。ところが、栄養不足やウイルス感染、遺伝的な要因などで折りたたみがうまくいかないと、正しく折りたためないタンパク質が小胞体の中にたまってしまいます。この状態が小胞体ストレスで、放っておくと細胞にとって大きな負担になります。
これに対処するため、細胞はUPR(小胞体ストレス応答)という仕組みを作動させます。UPRには大きく3つの担当(分枝)があり、それぞれPERK、IRE1、ATF6というセンサーが入口を務めます。このうち本記事の主役であるPERKの経路は、小胞体に流れ込む新しいタンパク質の量そのものを一時的に減らすことで、混雑を素早くやわらげる役割を担います。つまり「工場が混んできたら、まず新規の生産を絞る」という発想です。
💡 用語解説:翻訳(ほんやく)
遺伝子の情報(mRNA)をもとにタンパク質を組み立てる作業を「翻訳」といいます。PERKの経路は、この翻訳のスピードを一時的に落とすことで、折りたたみきれないタンパク質が小胞体にどっと押し寄せるのを防ぎます。翻訳を止めることは、いわば工場のベルトコンベアの速度を落とす操作にあたります。
小胞体ストレスに対して、細胞は大きく3つの手を打ちます。第一に、小胞体へ新しいタンパク質が流れ込まないよう翻訳を抑えること。第二に、折りたたみを助けるシャペロン(分子の介添え役)を増やして折りたたむ力を上げること。第三に、どうしても折りたためなかったタンパク質を選び出して分解する小胞体関連分解(ERAD)を働かせることです。本記事で扱うPERKの経路は、このうち第一の「翻訳を抑える」担当の中心にあたります。混雑した工場でまず新規生産を絞り、同時に熟練工を増やし、不良品を回収する——UPRはこの3つを状況に応じて組み合わせる仕組みです。
PERKの経路をもう一段広い視点で見ると、統合的ストレス応答(ISR)という大きな枠組みの一部にあたります。ISRは、小胞体ストレスだけでなく、アミノ酸不足やウイルス感染、酸化ストレスなど、さまざまな異常事態を「eIF2αのリン酸化」という共通の一点に集約して処理する仕組みです。この「共通の集約点」があることは、後で述べる「ATF4を見ただけではPERKがはたらいたとは断定できない」という重要な注意点につながります。UPRを学ぶときは、「PERKの経路=ISRという大きな仕組みのなかの、小胞体ストレス担当の入口」と位置づけると、他のストレス応答との関係が見通しやすくなります。
2. PERKの活性化 ─ 入口は一つのモデルでは語れない
PERKは、小胞体の膜を貫くタンパク質で、細胞質側にはタンパク質にリン酸を付ける酵素(キナーゼ)としての部分を持っています。EIF2AK3という遺伝子がこのPERKをコードしています。PERKが、タンパク質づくり(翻訳)と小胞体でのタンパク質の折りたたみを結びつける小胞体常在のキナーゼであることは、1999年に報告された基盤的な研究で示されました[1]。小胞体ストレスが起きると、PERKどうしが集まって(二量体化・オリゴマー化)互いにリン酸を付け合い、活性化します。この活性化したPERKが、下流のスイッチを押していきます。
では、PERKは何を感じ取って活性化するのでしょうか。ここには複数の考え方があり、一つのモデルだけで説明しようとしないことが大切です。古典的には、シャペロン(折りたたみを助けるタンパク質)であるBiPがPERKから離れると活性化する、という「BiP解離モデル」が知られています。加えて、折りたためないタンパク質がPERKの小胞体内腔側に直接くっついて活性化を促す、という考え方もあります。実際、PERKが小胞体ストレス時のeIF2αリン酸化と翻訳抑制に必須であることは、PERKを欠損させた細胞ではこれらの反応が大きく失われる、という遺伝学的な実験で確立されています[2]。
さらに近年は、「折りたためないタンパク質の量」だけがPERKを動かすわけではないことも分かってきました。小胞体の膜をつくる脂質の性質が変化する(膜脂質の飽和)と、内腔側のセンサー部分を取り除いたPERKでも活性化できることが示されています[10]。これは、飽和脂肪酸の負荷などでは「小胞体内腔のタンパク質の状態」と「小胞体膜の物性」が、それぞれ独立した入力になりうることを意味します。したがって、「BiP解離」「タンパク質の直接結合」「膜脂質センシング」は互いに排他的なものではなく、ストレスの種類によって寄与の大きさが変わる入力様式として理解するのが妥当です。
🩺 院長コラム【一つの原因で片づけない】
遺伝子や分子のはたらきを学ぶとき、「原因はこれ一つ」と単純化したくなるものです。しかしPERKの活性化のように、実際には複数の入力が状況に応じて組み合わさっている仕組みは少なくありません。臨床遺伝専門医として文献を読むときも、一つのモデルで全部を説明しようとすると、かえって実像から遠ざかることがあります。「どのストレスのときに、どの入力が効くのか」を分けて考える姿勢は、遺伝子の機能を読み解くうえでも役に立ちます。
3. 翻訳スイッチ ─ eIF2αのリン酸化がブレーキを踏む
活性化したPERKが実際に行うのは、eIF2αというタンパク質の特定の場所(51番目のセリン)にリン酸を付けることです。eIF2は、タンパク質づくりのスタートに欠かせない部品で、GTPという「電池」とメチオニンを運ぶ運搬役と3つで組んだ複合体(三者複合体)をつくり、翻訳を始める合図を出します。eIF2αにリン酸が付くと、この三者複合体の再形成がうまく回らなくなり、結果として全体のタンパク質づくり(翻訳開始)が抑えられます。これが、小胞体への新規タンパク質の流入を減らす「ブレーキ」の正体です。PERKを欠損させた細胞では、小胞体ストレスのときにこのブレーキが十分にかからず、タンパク質づくりが異常に高いまま小胞体ストレスがさらに強まり、細胞が生き延びにくくなることが示されています[2]。ブレーキが「効きすぎ」ても「効かなさすぎ」ても細胞にとっては困る、というバランスの上に成り立っている仕組みです。
💡 用語解説:eIF2αのリン酸化とは
eIF2αは、タンパク質づくりを始めるときにアミノ酸の材料を運び込む部品の一部です。ここにリン酸という目印が付くと、部品を再セットする作業が滞り、全体のタンパク質づくりのスピードが落ちます。小胞体ストレスのときは、このブレーキが「新規タンパク質を減らして小胞体を守る」ことに役立ちます。
ここで見落としてはならない大切な点があります。eIF2αの51番セリンにリン酸を付けるキナーゼは、PERKだけではありません。アミノ酸不足に反応するGCN2、ウイルス感染に反応するPKR、ヘム不足に反応するHRIという、合わせて4種類のキナーゼが同じ一点に集約します[15]。この4本の道が同じゴールに向かう仕組みこそが、前の章で触れた「統合的ストレス応答(ISR)」です。
💡 ここが誤解ポイント:ATF4やCHOPを見ただけでは足りない
後で説明するATF4やCHOPは、PERK以外の3つのキナーゼ(GCN2・PKR・HRI)が動いたときにも増えます。そのため、「ATF4が増えた=PERKがはたらいた」と結論するのは不十分です。PERKのはたらきを確かめるには、PERK自体のリン酸化を見る、PERKを欠損・阻害する、刺激の種類で区別する、といった追加の裏づけが必要になります。研究の読み解きでも大切な考え方です。
4. ATF4の逆説 ─ 全体が下がるのに、なぜ増えるのか
全体のタンパク質づくりが抑えられているのに、ATF4という適応の司令塔(転写因子)だけは、逆に翻訳が増えます。一見矛盾したこの現象には、巧妙な仕組みがあります。ATF4のmRNAには、本体の設計図の手前に「上流の小さな読み枠(uORF)」が2つあります。ふだん(ストレスがないとき)は、リボソームが1つ目の小さな枠を読んだあと、すぐに次の準備が整い、2つ目の抑制的な枠を読んでしまうため、ATF4本体はあまりつくられません[4]。
ところがストレスでeIF2αにリン酸が付くと、次の翻訳を始める準備に時間がかかるようになります。その「遅れ」のあいだにリボソームは抑制的な2つ目の枠を通り過ぎ、代わりにATF4本体の設計図から翻訳を再開します[4]。つまり、全体を止める同じ仕組みが、ATF4だけを逆に持ち上げるのです。ATF4は、アミノ酸の代謝や酸化ストレスへの防御、オートファジー関連の遺伝子などを動かし、細胞がストレスを乗り越えるための適応プログラムを立ち上げます[3]。
ATF4が立ち上げる適応プログラムの中身も、少し具体的に見てみましょう。ATF4は、アミノ酸を細胞に取り込む輸送体や、抗酸化物質グルタチオンの合成に関わる遺伝子を動かします。ATF4を欠く細胞は、これらの遺伝子をうまく発現できず、酸化ストレスに弱くなることが示されています[3]。そもそも小胞体で分泌タンパク質を酸化的に折りたたむ作業自体が、細胞にとって酸化ストレスの源になります。ATF4を介したこの適応は、そうした「折りたたみに伴う酸化の負担」を和らげる役割も担っているのです[3]。ATF4の当初のはたらきは、こうして見ると強く適応的(細胞を守る向き)だと分かります。
この流れを実験で確かめるときは、PERKのリン酸化 → eIF2αのリン酸化 → ATF4タンパク質の増加という順序を、時間を追って示すのが望ましいとされます。さらに、PERKを欠損させたり、はたらかない変異型にしたり、阻害剤を使ったりしてATF4の増加が消えることを示せば、他のキナーゼ由来の影響を切り分けやすくなります。「順番」と「切り分け」を意識することが、この経路を正しく読むコツです。ATF4の適応が「解消できる範囲の負荷」では細胞を守り、「解消できないまま長引く負荷」では次章で述べるように自己増幅的な負担へと転じる——同じプログラムが状況次第で向きを変える点が、この経路の本質です。
5. CHOPと細胞運命 ─ 翻訳を再開させ、生死を分ける
ATF4が増えると、その下流でCHOP(DDIT3)という転写因子が誘導されます。CHOPは長らく「終末UPR」の代表的なマーカー、つまり細胞死へ向かう合図として扱われてきました。その中心にあるのが、CHOPがGADD34という因子を誘導し、それがeIF2αのリン酸を外して(脱リン酸化して)止めていた翻訳を再開させる、という負のフィードバックです[5]。
💡 用語解説:負のフィードバックと翻訳回復
CHOPが誘導するGADD34は、eIF2αからリン酸を外す働きを助けます。これによってPERKがかけた「翻訳のブレーキ」がゆるみ、タンパク質づくりが再開します。小胞体ストレスがすでに解消していれば、この回復は細胞にとって好都合です。ところがストレスが解消していないのに翻訳が再開すると、また新しいタンパク質が小胞体に流れ込み、負担がぶり返してしまいます。
この「翻訳の再開」がやっかいなのは、状況によって益にも害にもなる点です。ストレスが解消していない状態で翻訳が再開すると、小胞体への新規タンパク質の流入、エネルギー(ATP)の消費、酸化ストレスが再び上がります。研究では、ATF4とCHOPを強制的に発現させると、タンパク質づくりが増え、ATPが枯れ、酸化ストレスが高まり、細胞死が起きることが示されました[6]。ここで重要なのは、細胞死が「翻訳を止めたこと」だけでなく、ストレスが未解決のまま翻訳を再開したことによっても起こる、という点です。
CHOPが誘導するもう一つの因子ERO1αは、小胞体を酸化的な側へ動かし、カルシウムの放出を介してミトコンドリア経路の細胞死へつながりうることも知られています。実際、CHOPを欠損させたりGADD34のはたらきを変えたりすると、小胞体ストレスを起こす薬剤の毒性から組織が守られることが示されています[5]。研究では、CHOPやGADD34の機能を欠く細胞は、ストレス下の小胞体にたまる異常なタンパク質の巨大な塊が少なく、小胞体の酸化の度合いも低めに保たれていました[5]。逆に言えば、CHOPは翻訳の再開と酸化の亢進を通じて、小胞体の負担を「もう一押し」してしまう側面を持つのです。
こうして見ると、CHOPは単一の「実行役の遺伝子」を押すスイッチというより、翻訳・酸化還元・代謝の状態をまとめて組み替える「後半の司令塔」として理解するのが、古典的な研究と整合します。ATF4が「前半の適応プログラム」を立ち上げるのに対し、CHOPは「後半の再編成」を担い、その再編成が状況次第で回復にも死にも傾く——この二段構えを押さえると、次の章で述べるCHOPの新しい姿も理解しやすくなります。
\ 遺伝子や染色体の検査結果の意味を専門医に相談したい方へ /
6. CHOPの新しい姿 ─ 「死」だけでなく「回復」も決める
「CHOP=必ず細胞死」という古典的な二分法は、近年の研究で見直しが進んでいます。2024年に報告された単一細胞レベルの解析では、比較的穏やかな小胞体ストレスのもとで、同じCHOPが一部の細胞を死へ傾ける一方、別の細胞では回復や増殖を促したことが示されました[14]。集団全体で見ると、CHOPは「どの細胞が死に、どの細胞が生き延びるか」という運命選択に関わっていた、というわけです。
この研究が巧妙だったのは、CHOPを時間的に精密にオン・オフできる新しい遺伝子改変マウスの細胞を使い、生理的な強さのストレスで一つひとつの細胞を追跡した点です[14]。すると、CHOPを持つ細胞は、ストレス下でむしろ競争的な成長の優位を得る場面がありました。単一細胞レベルで見ると、CHOPはUPRの活性化を最大化し、それがかえってストレスの早期解決、UPRの沈静化、そして増殖につながる、という流れが見えてきたのです[14]。従来、CHOPの研究の多くは「生まれつきCHOPを欠くマウス」で行われてきましたが、その方法では発生の過程で別の仕組みが埋め合わせてしまい、CHOP本来のはたらきが見えにくくなる可能性がありました。時間を精密に制御できる新しい手法が、この二面性を浮かび上がらせたのです。
この結果が示すのは、CHOPの効果を「発現しているかどうか」だけで判断してはいけない、ということです。ストレスの強さや続く時間、翻訳の負担、代謝の状態、細胞の種類——こうした条件と組み合わせて解釈する必要があります。CHOPは、同じタンパク質づくりの促進を通じて、ある細胞では回復を、別の細胞では死を導く。いわば細胞に「ストレステスト」を課し、適応か死かのどちらかへ振り分ける因子だと捉えると、古い研究と新しい知見の両方を無理なく統合できます。ただし、この二面性は比較的新しい知見であり、確立されたCHOP–GADD34の細胞死モデルとは、証拠の成熟度を分けて理解しておくのが妥当です。
なお、ATF4とCHOPはオートファジー(細胞内の不要物を分解・再利用する仕組み)に関わる複数の遺伝子群も制御します[7]。この研究では、PERKを持つ細胞では小胞体ストレスによってこれらの遺伝子が誘導されるのに対し、PERKを欠く細胞ではこの誘導が失われました。一方でアミノ酸不足への応答は保たれており、小胞体ストレスでは主にPERK、アミノ酸ストレスでは主にGCN2という上流の分業がはっきり示されました[7]。これも「ATF4が増えた=PERK」とは言えない理由を、実験的に裏づけています。
7. 経路をゆさぶる刺激 ─ 「小胞体ストレス」の一語に丸めない
この経路を理解するうえで、ストレスの原因(ストレッサー)を「小胞体ストレス」の一語でまとめてしまうと、大切な違いを見失います。少なくとも、折りたたみ不全を起こすもの、カルシウムを枯らすもの、膜脂質を変えるもの、代謝や低酸素に関わるもの、分泌の負担が大きいもの、といった異なる入力に分けて考えるべきです。研究では、性質の異なる2種類以上のストレッサーで再現することが、特定の薬剤だけに起こる「経路外の作用」を「UPR一般」と取り違えないための工夫になります。
とりわけ低酸素は、この経路の「状況依存性」をよく示します。極端な低酸素のもとでは、PERK–eIF2α–ATF4の系が細胞の生存を支えることが示されており、PERKのはたらきを失ったがん細胞では、低酸素の領域でアポトーシスが増え、腫瘍の成長が抑えられました[9]。つまり「PERKを抑えれば、いつでも細胞死が減る」という一般化は成立しません。がんでは、PERKがむしろ細胞を生かす側にはたらく典型例です。
💡 用語解説:低酸素とがん
大きくなった腫瘍の内部は、血管が届かず酸素が不足しがちです。この低酸素の環境で、がん細胞はPERKの経路を使ってタンパク質づくりを絞り、エネルギーを節約して生き延びようとします。だからこそ、PERKの経路はがんの生存戦略の一つとして注目されています。
分泌の負担が大きい細胞にとっても、この経路は欠かせません。PERKを欠損させたマウスでは、インスリンなどを大量に分泌する膵臓の細胞に重い障害が生じ、分泌が盛んな細胞の生存に翻訳の抑制が必要であることが示されています[2]。この事実は、後で述べる「PERKを薬で抑えることの安全性」を考えるうえで重要な手がかりになります。
8. 分枝どうしの対話 ─ 独立した並列回路ではない
UPRの3つの分枝(PERK・IRE1・ATF6)は、それぞれ独立した並列回路のように描かれがちですが、実際には時間・空間・転写のレベルで互いに調整し合うネットワークです。近年の一次研究は、その「対話」の実例をいくつも示しています。
一つは、細胞死の受容体DR5をめぐる拮抗です。PERK–CHOP側がDR5の転写を高める一方、IRE1αのRNase活性(RIDDと呼ばれるmRNA分解のはたらき)はDR5のmRNAを減らします[8]。同じ死の受容体に対して、2つのUPR分枝が逆方向の入力を与えるのです。ストレスの初期はIRE1がDR5を抑えて「適応の時間」を稼ぎ、ストレスが解消せず長引くとバランスがDR5の蓄積とアポトーシスへ傾く、というモデルです[8]。この仕組みは、UPRが続いた時間を「生きるか死ぬか」のしきい値に変換する、巧妙な時計のような役割を果たします。
もう一つは、慢性的な小胞体ストレスのもとで、IRE1–XBP1sがPERKの発現を維持するという関係です。2024年の研究では、IRE1のはたらきを阻害すると、慢性ストレス時のPERKのタンパク質量が低下することが示されました[13]。この研究では、乳がん由来の細胞に複数の異なる小胞体ストレス刺激(チュニカマイシン、タプシガルギン、ブレフェルジンAなど)や血清の枯渇を与えても、IRE1阻害によってPERKの発現低下が再現されました[13]。つまり、長引くストレスのなかでPERKの信号を保つために、IRE1側からの後押しがはたらいている、という増幅ループの存在が示唆されます。UPRの3分枝は、独立して並んでいるのではなく、互いを支え合う関係にあるのです。
さらに近年は、PERKのはたらきが細胞の中で場所によって一様ではないことも分かってきました。小胞体とミトコンドリアが接する場所の近くでは、PERKのはたらきが局所的に弱められ、一部のタンパク質づくりが温存される、という空間的な調整が報告されています。つまり、eIF2αのリン酸化による翻訳の抑制は「細胞全体で一律に止まる」わけではなく、場所ごとに濃淡があるのです。UPRを「独立した3本の並列回路」ではなく、時間・空間・転写のレベルで互いに調整し合うネットワークとして捉えるべき理由が、こうした知見からも見えてきます。ATF6を含めた3分枝が協調してはたらくことで、細胞は「どこまで適応を続け、どこで死を選ぶか」という難しい判断を、段階的に下しているのです。
💡 「多いほど悪い」でも「少ないほど良い」でもない
同じ2024年の研究では、IRE1阻害による部分的なPERK低下は細胞死を遅らせた一方、別の阻害剤によるほぼ完全なPERK阻害はむしろ細胞死を加速したことが報告されています[13]。PERKのはたらきには「適応に必要な下限」と「慢性毒性を生む上限」があり、単純な直線関係ではない可能性を示しています。治療を考えるうえで、見落とせない視点です。
9. 疾患と治療 ─ 同じ経路の阻害が、病気によって逆に働く
PERKの経路を治療標的にしようとするとき、最大の難点は同じ経路の阻害が、病気によって正反対にはたらくことです。これを最もよく示すのが、神経変性疾患とがんの対比です。
神経変性の側では、プリオン病のモデルマウスで、異常なプリオンタンパク質が増えることによってPERKの経路が慢性的に過剰にはたらき続け、その持続的な翻訳抑制が、神経細胞に必要なタンパク質(シナプスをつくるタンパク質など)の供給を損なうことが分かっています。ここで経口のPERK阻害剤を投与して翻訳を回復させると、脳全体にわたって神経が保護され、臨床的な発症が抑えられたことが報告されています[11]。重要なのは、この効果がプリオンの複製そのものより下流ではたらくため、プリオン病に限らず、同じ仕組みで神経が傷む他の病気にも応用できる可能性がある点です[11]。神経変性では「翻訳を止めっぱなしにすること」が害なので、PERKを抑える戦略が理にかないます。
ところが、前の章で触れたように、がんの低酸素領域ではPERKの経路がむしろ細胞の生存を支えます[9]。さらに、分泌が盛んな膵臓の細胞ではPERKが恒常性の維持に必須で、PERKを欠損したマウスでは膵臓に重い障害が生じます[2]。これらの遺伝学的な証拠から、全身で長期にわたってPERKを完全に阻害することには、狙った標的そのものに由来する安全性のリスク(オンターゲット毒性)が予測されます。遺伝学と薬理学を合わせて読むことの大切さが、ここに表れています。
💡 用語解説:経路を「上げる薬」と「下げる薬」
この経路には、方向の異なる複数の実験ツールがあります。PERKそのものを抑える阻害剤、eIF2Bの側からストレス応答を解除するISRIB、翻訳の再開(脱リン酸化)を抑えるサルブリナル、PERKを活性化させる化合物など、向きの異なる薬が存在します[15][16][17]。矛盾しているように見えますが、これは「その病気では、翻訳を止めっぱなしにすることが害なのか、それとも翻訳の再開が害なのか」が病気ごとに異なるためです。薬の向きよりも先に、どの段階が毒性なのかを見きわめることが大切です。
重要なのは、ISRIBやサルブリナルのような、eIF2αのリン酸化よりも下流ではたらく化合物を「PERK阻害剤・活性化剤」と呼ばないことです。ISRIBは4種類のキナーゼに共通するISRの出力をeIF2Bの側から変える薬であり[15]、サルブリナルはeIF2αの脱リン酸化を抑える薬です。どちらもPERKのリン酸化状態そのものを直接示す道具ではありません。治療目標は「オン・オフ」よりも、はたらきの強さ・持続時間・組織ごとの選択性を調節することに置くべきだと考えられます。
10. 遺伝診療との接点 ─ PERKの遺伝子とWolcott-Rallison症候群
ここまでは分子のはたらきを見てきましたが、この経路はヒトの遺伝性疾患とも直接つながっています。PERKをコードするEIF2AK3遺伝子の両方のアレル(コピー)に機能を失う変化があると、Wolcott-Rallison(ウォルコット・ラリソン)症候群という病気が起こります[12]。乳児期に発症する糖尿病や、骨端(骨の端)の異形成、成長の遅れなどを特徴とする、まれな病気です。
この病気が示すのは、分子生物学の知見と臨床が地続きだということです。前の章で述べた「PERKを欠損したマウスで膵臓に障害が出る」という所見[2]は、EIF2AK3の機能喪失がヒトで糖尿病を含む病気を引き起こすという事実[12]と、きれいに対応しています。分泌が盛んな膵臓の細胞にとって、PERKによる翻訳の適切な制御が生存に欠かせない——マウスとヒトの両方が、同じことを教えてくれます。
💡 用語解説:常染色体潜性(劣性)遺伝
Wolcott-Rallison症候群は、常染色体潜性(劣性)遺伝という形式をとります。これは、父親と母親の両方から変化した遺伝子を受け継いだとき(両アレルに変化があるとき)に発症する遺伝の仕方です。片方だけに変化がある「保因者」は、通常は症状が出ません。ご家族の遺伝形式を理解するうえで、この違いは大切なポイントになります。
遺伝診療の視点から見ると、この経路は「遺伝子の機能を、一つの側面だけで判断してはいけない」という教訓も与えてくれます。同じEIF2AK3の変化でも、変化の種類(タンパク質全体が失われるのか、酵素活性だけが落ちるのか)によって影響の程度は変わりえます。当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行い、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で整理します。なお、本記事で扱ったPERK–ATF4–CHOP経路そのものは基礎研究が中心の分野であり、日常の診療で直接検査する対象ではありません。ここでは「遺伝子の働きをどう読み解くか」という理解の土台として位置づけています。
まとめ ─ 「止めて、選ぶ」経路
PERK→ATF4→CHOP経路は、単純な「小胞体ストレス→細胞死」の一本道ではありません。まず全体のタンパク質づくりを素早く下げて細胞を守り、その裏で適応の司令塔ATF4を立ち上げ、続いてCHOPが翻訳を再開させながら、細胞の運命を「回復」か「死」かへ振り分ける——時間とストレスの強さに応じてはたらきを変える、精巧な制御回路です[5][6]。近年は、CHOPが死だけでなく回復にも関わること[14]、UPRの3分枝が互いに支え合うこと[13]など、古典的なモデルに時間・細胞間・空間の多様性が加わってきました。
この経路の理解は、Wolcott-Rallison症候群のような遺伝性疾患[12]から、がんの低酸素適応[9]、神経変性における治療標的[11]まで、幅広い医療の課題とつながっています。同じ経路の阻害が病気によって正反対にはたらくという事実は、遺伝子の機能を一面的に決めつけない姿勢の大切さを、あらためて教えてくれます。遺伝子検査で見つかった変化が体にどう影響しうるかを考えるとき、こうした分子の仕組みの理解は、正確な診断に基づいて適切な選択肢を検討するための土台になります。
よくある質問(FAQ)
Q1. PERK→ATF4→CHOP経路とは何ですか?
小胞体ストレス(折りたためないタンパク質が小胞体にたまった状態)に対して、細胞が作動させる応答の一つです。入口のセンサーPERKが、タンパク質づくり全体のブレーキを踏みつつ、適応の司令塔ATF4を逆に増やし、さらに下流のCHOPが細胞の運命を「回復」か「死」かへ振り分けます。より広くは、さまざまなストレスを一点に集約する「統合的ストレス応答(ISR)」の一部にあたります。
Q2. なぜ全体のタンパク質づくりが止まるのに、ATF4だけ増えるのですか?
ATF4のmRNAには、本体の手前に2つの小さな読み枠があります。ふだんは細胞がそのうち抑制的な枠を読んでしまうため、ATF4本体はあまりつくられません。ところがストレスでeIF2αにリン酸が付き、次の翻訳を始める準備に時間がかかるようになると、その遅れのあいだに抑制的な枠を通り過ぎ、ATF4本体が翻訳されるようになります。全体を止める同じ仕組みが、ATF4だけを持ち上げるという逆説的な現象です。
Q3. CHOPは「細胞死のスイッチ」だと聞きましたが、本当ですか?
古典的にはそう理解されてきましたが、近年は見直しが進んでいます。2024年の単一細胞レベルの研究では、比較的穏やかなストレスのもとで、同じCHOPが一部の細胞を死へ傾ける一方、別の細胞では回復や増殖を促しました。CHOPの効果は「発現しているか」だけでなく、ストレスの強さや続く時間、細胞の種類などと組み合わせて解釈する必要があります。
Q4. この経路は、どんな病気と関係がありますか?
PERKをつくるEIF2AK3遺伝子の両方のコピーに機能を失う変化があると、Wolcott-Rallison(ウォルコット・ラリソン)症候群という遺伝性疾患が起こります。乳児期に発症する糖尿病や骨の異形成などが特徴です。また、がんの低酸素領域ではこの経路が細胞の生存を支え、プリオン病などの神経変性では過剰なはたらきが害になるなど、幅広い病気と関わっています。
Q5. PERKを抑える薬は、どんな病気にも効くのですか?
そうとは限りません。同じ経路の阻害が、病気によって正反対にはたらくのが、この分野の難しさです。プリオン病などの神経変性では、PERKを抑えて翻訳を回復させることが神経保護につながる一方、がんの低酸素領域ではPERKがむしろ細胞を生かす側にはたらきます。さらに、分泌が盛んな膵臓ではPERKが生存に必須のため、全身で長期にPERKを完全に抑えることには安全性のリスクが予測されます。治療に関する判断は、必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Harding HP, Zhang Y, Ron D. Protein translation and folding are coupled by an endoplasmic-reticulum-resident kinase. Nature. 1999. [PubMed 9930704]
- [2] Harding HP, Zhang Y, Bertolotti A, Zeng H, Ron D. Perk is essential for translational regulation and cell survival during the unfolded protein response. Mol Cell. 2000. [PubMed 10882126]
- [3] Harding HP, et al. An integrated stress response regulates amino acid metabolism and resistance to oxidative stress. Mol Cell. 2003. [PubMed 12667446]
- [4] Vattem KM, Wek RC. Reinitiation involving upstream ORFs regulates ATF4 mRNA translation in mammalian cells. Proc Natl Acad Sci U S A. 2004. [PMC509193]
- [5] Marciniak SJ, et al. CHOP induces death by promoting protein synthesis and oxidation in the stressed endoplasmic reticulum. Genes Dev. 2004. [PubMed 15601821]
- [6] Han J, et al. ER-stress-induced transcriptional regulation increases protein synthesis leading to cell death. Nat Cell Biol. 2013. [PubMed 23624402]
- [7] B’Chir W, et al. The eIF2α/ATF4 pathway is essential for stress-induced autophagy gene expression. Nucleic Acids Res. 2013. [PubMed 23804767]
- [8] Lu M, et al. Opposing unfolded-protein-response signals converge on death receptor 5 to control apoptosis. Science. 2014. [PubMed 24994655]
- [9] Bi M, et al. ER stress-regulated translation increases tolerance to extreme hypoxia and promotes tumor growth. EMBO J. 2005. [PubMed 16148948]
- [10] Volmer R, van der Ploeg K, Ron D. Membrane lipid saturation activates endoplasmic reticulum unfolded protein response transducers through their transmembrane domains. Proc Natl Acad Sci U S A. 2013. [PubMed 23487760]
- [11] Moreno JA, et al. Oral treatment targeting the unfolded protein response prevents neurodegeneration and clinical disease in prion-infected mice. Sci Transl Med. 2013. [DOI 10.1126/scitranslmed.3006767]
- [12] Delépine M, et al. EIF2AK3, encoding translation initiation factor 2-α kinase 3, is mutated in patients with Wolcott-Rallison syndrome. Nat Genet. 2000. [PubMed 10932183]
- [13] Ong G, et al. IRE1 signaling increases PERK expression during chronic ER stress. Cell Death Dis. 2024. [DOI 10.1038/s41419-024-06663-0]
- [14] Liu K, et al. A beneficial adaptive role for CHOP in driving cell fate selection during ER stress. EMBO Rep. 2024. [PubMed 38177915]
- [15] Sidrauski C, et al. Pharmacological brake-release of mRNA translation enhances cognitive memory. Elife. 2013. [PMC3667625]
- [16] Boyce M, et al. A selective inhibitor of eIF2alpha dephosphorylation protects cells from ER stress. Science. 2005. [PubMed 15705855]
- [17] Lei Y, He L, Yan C, Wang Y, Lv G. PERK activation by CCT020312 chemosensitizes colorectal cancer through inducing apoptosis regulated by ER stress. Biochem Biophys Res Commun. 2021. [PubMed 33894420]






